

3 min de lecture
Le règlement européen relatif aux dispositifs médicaux (EU MDR) 2017/745 définit le champ d'application des dispositifs médicaux stériles comme étant des dispositifs exempts de micro-organismes (bactéries, virus, etc.). Les dispositifs de classe I dotés d'une fonction stérile peuvent également faire l'objet d'une autocertification, mais les exigences diffèrent de celles des autres sous-catégories de dispositifs de classe I.
Les exigences applicables aux dispositifs de classe I varient considérablement, de la fabrication à la mise sur le marché. Il en va de même pour les dispositifs médicaux de classe I présentant des conditions de stérilité. Par exemple, pour un dispositif de classe I doté d'une fonction stérile, les exigences en matière de fabrication et de mise en place d'un système de gestion de la qualité (QMS) diffèrent grandement de celles applicables aux dispositifs de classe I dotés de fonctions de mesure.
Cet article a pour objectif de fournir une liste de contrôle concise à examiner lors de la mise sur le marché dans l'Union européenne d'un dispositif de classe I présentant des conditions de stérilité. Cette liste de contrôle aidera les fabricants à prendre des décisions éclairées sur différents aspects.
À faire !
Connaître le champ d'application avant la fabrication
Conformément au règlement EU MDR, les dispositifs médicaux dotés de fonctions stériles doivent être conçus et fabriqués selon des procédures appropriées pour garantir leur stérilité jusqu'à leur mise sur le marché. Les dispositifs ne peuvent être réutilisés qu'après des procédures appropriées de nettoyage, de désinfection et de stérilisation.
Choisir les méthodes de stérilisation appropriées
Le fabricant peut choisir parmi différentes méthodes pour stériliser son dispositif. La méthode à l'oxyde d'éthylène (EtO) est largement utilisée pour stériliser les dispositifs médicaux. Le choix de la stérilisation doit être dûment justifié. Parmi les normes que les fabricants peuvent suivre pour établir, garantir et maintenir la stérilisation figurent les normes EN ISO 14937, ISO TS 21387, ISO TS 13004, ISO 11137, entre autres.
Notez également que la documentation décrivant en détail la méthode de stérilisation, la méthode en cours de fabrication et la validation des données doit être réalisée avec précision. Les informations relatives à la stérilisation, telles que la température de chauffage, les conditions ambiantes, les validations de processus, etc., doivent être fournies conformément aux exigences du règlement EU MDR.
Connaître les exigences et les orientations à suivre
L'une des étapes essentielles consiste à documenter les exigences techniques et à connaître les normes acceptées dans le cadre du règlement EU MDR. Par exemple, la norme EN 556 est la norme européenne relative aux dispositifs stérilisés. Elle détaille les exigences permettant de qualifier un dispositif médical de stérile. En outre, la norme ISO TS 19930 précise les stratégies permettant de garantir la stérilité des dispositifs, bien qu'elle ne soit pas encore adoptée comme norme européenne.
Connaître votre parcours
Pour obtenir le marquage CE, informez-vous sur l'intervention des organismes notifiés et sur la procédure d'évaluation de la conformité à suivre. De plus, les dispositifs médicaux présentant des conditions de stérilité sont tenus de respecter les annexes IX et XI.
L'intervention d'un organisme notifié est requise, mais limitée. Dans le cas des dispositifs stériles, cette intervention portera sur le maintien et la garantie des conditions de stérilité. Par exemple, les évaluations de la conformité comprendront des évaluations microbiologiques, des méthodes aseptiques, etc.
À ne pas faire !
Ne négligez pas les exigences en matière d'emballage et d'étiquetage
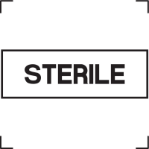
Il existe des exigences supplémentaires concernant la conformité de l'emballage et de l'étiquetage des dispositifs stériles. Tout en respectant ces exigences, il ne faut pas oublier les informations qui doivent obligatoirement y figurer. La première et principale étape consiste à apposer un symbole stérile (indiqué ci-dessous) sur l'étiquette du dispositif.
Des informations telles que la déclaration de l'état de stérilité, la méthode de stérilisation, les instructions à suivre si l'emballage stérile est endommagé ou ouvert par inadvertance, etc., doivent être incluses. Il convient également d'indiquer la durée de conservation du produit stérile et le processus de restérilisation (le cas échéant). Le numéro d'identification de l'organisme notifié doit également figurer sur le dispositif.
Parmi les symboles qui doivent être ajoutés (selon leur pertinence) sur l'étiquetage des dispositifs médicaux stériles figurent :
Symbole | Indication |
| Dispositifs médicaux stériles dont la méthode de stérilisation utilise une technique aseptique |
| Dispositifs médicaux stériles dont la méthode de stérilisation utilise l'oxyde d'éthylène |
| Dispositifs médicaux stériles stérilisés à la chaleur sèche ou à la vapeur |
| Dispositifs médicaux stériles stérilisés au peroxyde d'hydrogène vaporisé |
| Dispositifs médicaux stériles stérilisés par irradiation |
| Le dispositif ne peut pas être stérilisé à nouveau |
| Le dispositif n'est pas stérile |
| Ne pas utiliser si l'emballage est endommagé |
| Système de barrière stérile unique |
| Système de double barrière stérile |
| Système de barrière stérile unique avec emballage de protection à l'intérieur |
| Système de barrière stérile unique avec emballage de protection à l'extérieur |


N'oubliez pas les exigences relatives à la mise sur le marché après commercialisation
Les fabricants de dispositifs stériles doivent tenir un registre des incidents indésirables en cas de survenance. Le cas échéant, les documents et registres relatifs à ces incidents doivent être présentés aux autorités compétentes sur demande.
L'EU MDR impose des exigences spécifiques en matière d'autocertification. Il s'agit d'une procédure complexe, dont le principal facteur réside dans la diversité des classes de dispositifs de classe I et de leurs exigences particulières pour l'obtention du marquage CE. Les fabricants de dispositifs de classe I stériles doivent prêter attention à la définition du champ d'application et aux exigences spécifiques.
Souhaitez-vous comprendre en détail les différents aspects des dispositifs stériles de classe I ? Voudriez-vous en discuter avec un expert reconnu ? Contactez-nous.









