

3 min de lecture
La plupart des entreprises des sciences de la vie ont du mal à rationaliser leur processus de soumission réglementaire en raison des modifications fréquentes des directives de soumission. Selon une analyse récente menée par la Food and Drug Administration des États-Unis (USFDA), 32 % des soumissions contenant des données d'études présentaient des problèmes critiques de conformité des données. Ce processus nécessite une compréhension approfondie de la collaboration entre les parties prenantes internes et externes. Au sein de l'organisation, les départements de la fabrication, de la recherche et du développement, de la recherche clinique et non clinique, du QA/QC, du marketing et des ventes doivent travailler en harmonie pour accélérer le processus d'approbation, du développement initial jusqu'à la mise sur le marché du médicament. Le département des affaires réglementaires et les autorités de santé (Health Authorities) sont en correspondance constante pour garantir et évaluer la sécurité et l'efficacité des médicaments à usage humain. Voyons quelles mesures préliminaires les entreprises pharmaceutiques doivent prendre pour établir l'excellence de leurs soumissions réglementaires :
Allouer et déployer des ressources pour rationaliser, standardiser et accélérer le travail de soumission non structuré
Un spécialiste des soumissions intervient sur une base contractuelle et peut comprendre plus d'un (01) type de soumission tout en étant associé à des programmes de développement au fil des ans, aidant à élaborer des récits convaincants pour le dossier. Cela permet aux organisations de :
- Éliminer les erreurs en équilibrant la collaboration entre les parties prenantes internes et externes
- Réduire le cycle d'examen par les autorités de santé du processus de rédaction et d'approbation des documents
- Établir des soumissions complètes et conformes afin de suivre l'évolution des exigences réglementaires pour différents marchés
- Prendre en compte les soumissions affectées par une autorité réglementaire
- Connaître l'état d'avancement de la rédaction, de l'examen et des approbations des soumissions
- Amélioration du protocole de soumission actuel
Simplifier la méthodologie de soumission des dossiers
La rédaction d'un dossier est une étape cruciale dans la préparation des soumissions. On observe que les demandes de licence de produits biologiques (BLA) et les demandes de nouveau médicament (NDA) comportent des tonnes de pages, ce qui complique la compréhension du dossier par les autorités réglementaires. Disposer d'une représentation structurée d'une idée générale peut amplifier la capacité de l'équipe à préparer les soumissions et celle des agences à les examiner.
L'utilisation de modules pour rationaliser les soumissions permet aux experts d'analyser ce qui doit être inclus dans chaque section ou module du dossier. Une telle pratique facilite :
- Le lancement précoce de la rédaction en accélérant la préparation des soumissions de l'organisation
- L'utilisation des données pertinentes requises pour la rédaction des soumissions
- L'utilisation de ressources adéquates sans avoir à rédiger des documents exhaustifs à partir de zéro pour chaque soumission
Travailler en collaboration avec les autorités réglementaires
Chaque organisation doit organiser régulièrement des réunions avec les autorités de santé dès le début du développement du produit. Cela garantit un examen et un retour d'information en temps utile, ce qui permet une résolution rapide des commentaires par l'autorité de santé et, par conséquent, du processus d'approbation. Cela permet non seulement d'établir de bonnes relations entre les organisations et l'autorité de santé, mais aussi d'obtenir de la clarté dès les premiers stades de la planification des soumissions.
Rationaliser le contenu et les données dans le système de gestion des documents (DMS)
Un référentiel de contenu robuste est nécessaire pour traiter l'ensemble des données de tous les domaines fonctionnels, y compris la documentation et les informations créées précédemment. Un contenu structuré et un référentiel de données permettent un accès fluide aux documents de différents domaines fonctionnels, sans effort supplémentaire ni besoin de duplication. Les documents stockés dans le système de gestion des documents (DMS) deviennent la source unique d'information pour toutes les parties prenantes internes (sciences cliniques, CMC, non clinique, pharmacocinétique, pharmacodynamique, rédaction médicale et opérations cliniques). Ces contenus et données peuvent être utilisés pour créer du contenu local en fonction des exigences régionales. Optimisation des soumissions réglementaires grâce à la gestion structurée des contenus et des données
Adopter la technologie et l'automatisation pour réduire le travail répétitif et les erreurs
Les organisations peuvent exploiter la technologie en utilisant sa fonction de mise à jour automatique et de contrôle de la qualité des tableaux, listes et figures (TLF) intégrés par rapport aux données sources afin d'accélérer le processus de documentation. Ainsi, chaque fois que des modifications sont apportées aux tableaux sources existants, les TLF intégrés sont mis à jour en conséquence. Cela permet de réduire le nombre d'heures de travail global, de gagner du temps sur le chemin critique et d'améliorer l'exactitude des données.
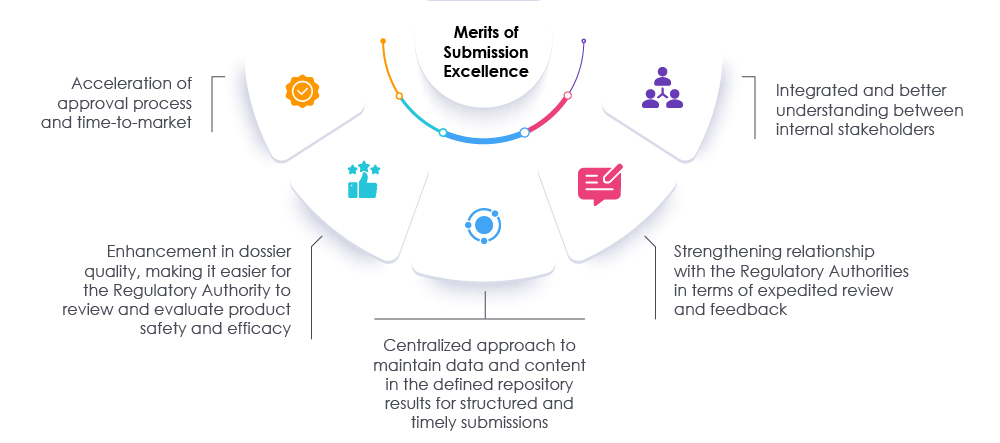
L'adoption de mesures appropriées ainsi que l'examen en temps opportun des dossiers et des données peuvent aider à la fois les autorités de régulation et les entreprises à accélérer le processus de soumission. Cette approche accélère la mise sur le marché afin de répondre aux besoins des patients et de l'industrie. Un partenaire réglementaire expérimenté peut aider les organisations à repenser, réévaluer et modifier leurs approches actuelles de préparation des soumissions. Nos experts chez Freyr peuvent faciliter la voie vers l'excellence des soumissions réglementaires en améliorant la visibilité au sein de l'organisation et en favorisant la conformité globale, permettant ainsi à votre entreprise de réussir sur le marché actuel des sciences de la vie. Consultez Freyr.









