

2 min de lecture
Les dispositifs médicaux font l'objet d'une évaluation de la conformité avant d'être inscrits sur la liste ARTG, afin de garantir qu'ils respectent les principes essentiels exigés par l'Administration des produits thérapeutiques (TGA) en Australie. Ces principes essentiels définissent les caractéristiques de sécurité et de performance qu'un dispositif doit posséder pour pouvoir être commercialisé en Australie. Tout comme dans l'Union européenne, l'évaluation de la conformité en Australie repose sur la classe de risque du dispositif. Par conséquent, la procédure à suivre dépend de la classification du produit.
Il existe différentes normes réglementaires qui s'appliquent à divers types de dispositifs. Le respect d'une ou de plusieurs de ces normes constitue une exigence essentielle. Il est donc indispensable d'identifier les normes applicables au dispositif et de réaliser les tests nécessaires pour prouver sa conformité.
L'évaluation de la conformité consiste en un examen méthodique des documents techniques relatifs au dispositif. La gestion des risques, l'évaluation clinique, le processus de fabrication et la surveillance assurée par le fabricant sont des aspects clés de cette évaluation. Les dispositifs pour lesquels un certificat d'évaluation de la conformité de la TGA est requis sont répertoriés dans la règle 4.1 du règlement de 2002 sur les produits thérapeutiques (dispositifs médicaux). Bien qu'un certificat délivré par la TGA soit nécessaire pour commercialiser la majorité des dispositifs médicaux en Australie, l'agence accepte également les certificats émis par les organismes notifiés en Europe. En outre, la TGA reconnaît les évaluations de conformité provenant de pays participant au programme MDSAP (Medical Device Single Audit Program).
Les exigences en matière d'évaluation de la conformité varient selon la catégorie de risque du dispositif. Le tableau 1 présente en détail le processus d'évaluation en Australie, classé par type de dispositif.
Processus d'évaluation de la conformité - Australie
Classe | Procédure d'évaluation de la conformité | Responsabilités du fabricant |
| I | Partie 6 (Déclaration de conformité, ne nécessitant pas d'évaluation par le secrétaire) | Documentation attestant de la conformité aux principes essentiels |
| I (mesurage) et IIa (non stérile) | Partie 6 (Déclaration de conformité, ne nécessitant pas d'évaluation par le secrétaire) Partie 5 (Système de management de la qualité des produits) | Documentation attestant de la conformité aux principes essentiels. Mettre en place un système de management de la qualité des produits pour l'inspection finale et les essais lors des audits. Remarque : La soumission d'une déclaration de conformité n'est pas requise pour la classe I (non stérile et sans fonction de mesurage), mais celle-ci doit être mise à disposition sur demande de la TGA. |
| I (stérile) et IIa (stérile) | Partie 6 (Déclaration de conformité, ne nécessitant pas d'évaluation par le secrétaire) Partie 4 (Assurance de la qualité de la production) | Documentation attestant de la conformité aux principes essentiels. Mettre en place un système de management de la qualité fondé sur la norme ISO 13485, à l'exception de la conception. |
| IIb | Partie 1 (Assurance qualité complète) à l'exclusion de la clause 1.6 (Examen de la conception) | Mettre en place un système complet de management de la qualité fondé sur la norme ISO 13485, couvrant la conception, la production, l'étiquetage, l'emballage et l'inspection finale. Le dossier de conception est exclu. |
| III et AIMD | Partie 1 (Assurance qualité complète) incluant la clause 1.6 (Examen de la conception) | Mettez en place un système de gestion de la qualité complet, comprenant la conception, la production, l'étiquetage, le conditionnement et l'inspection finale, sur la base de la norme ISO 13485. Dossier de conception conforme aux principes essentiels. |
| Systèmes ou kits de procédures - Partie 7 | (Procédures relatives aux dispositifs médicaux utilisés à des fins spécifiques) | Principes essentiels. Procédure d'évaluation de la conformité. Preuves cliniques pour chaque composant d'un système ou d'un kit. |
Tableau n° 1 : Exigences d'évaluation de la conformité des dispositifs
Le processus d'approbation habituel des dispositifs médicaux par la TGA se déroule comme suit :
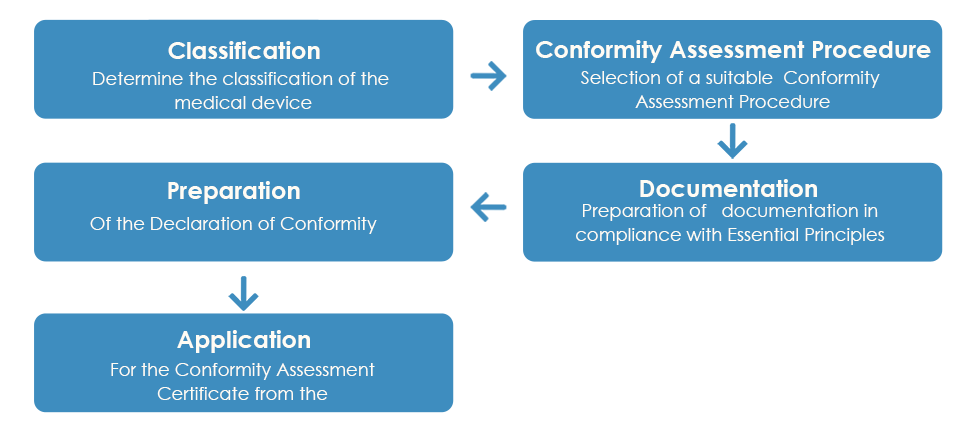
Comme indiqué ci-dessus, une fois le certificat d'évaluation de la conformité reçu de la TGA, le fabricant doit préparer une déclaration de conformité (DoC) attestant que le dispositif médical respecte les principes essentiels applicables, les règles de classification et la voie d'évaluation de la conformité. Toutefois, contrairement au certificat d'évaluation de la conformité, une déclaration de conformité européenne n'est pas acceptée par la TGA.
Le marché australien offre des perspectives prometteuses aux fabricants de dispositifs médicaux, à condition de respecter les exigences réglementaires de la Therapeutic Goods Administration (TGA). Bien que les exigences de conformité et le processus d'évaluation varient selon la classe de risque du dispositif et du DIV, et que les réglementations relatives aux dispositifs médicaux soient claires et transparentes, leur application reste complexe. Les fabricants peuvent donc faire appel à des partenaires réglementaires pour réussir l'enregistrement de leur dispositif.
Pour obtenir des informations détaillées sur les exigences d'évaluation de la conformité, le rôle de sponsor australien et l'enregistrement ARTG en Australie, contactez un expert réglementaire reconnu. Restez informé et conforme.









