

Übersicht über die Registrierung von Medizinprodukten in Neuseeland
Medizinprodukte werden in Neuseeland von der neuseeländischen Behörde für die Sicherheit von Arzneimitteln und Medizinprodukten (Medsafe) gemäß den Medicines Regulations 1984, dem Medicines Act 1981 und den Medicines (Database of Medical Devices) Regulations 2003 reguliert. Zwar ist keine Vorabgenehmigung erforderlich, jedoch müssen die Produkte innerhalb von 30 Tagen nach der kommerziellen Markteinführung in der Datenbank des Electronic Web Assisted Notification of Devices Systems (WAND) registriert werden. Medsafe kann Dokumente anfordern, die die Sicherheit und Wirksamkeit belegen, wie etwa Zertifizierungen von anerkannten Stellen wie einer benannten EU-Stelle oder Health Canada.
Das Team von Experten für die Regulierung von Medizinprodukten bei Freyr verfügt über umfassende Erfahrung darin, Medizinprodukteunternehmen durch den Medsafe-Registrierungsprozess für Medizinprodukte in Neuseeland zu begleiten.
![]()
Zulassungsbehörde: Behörde für die Sicherheit von Medizinprodukten (Medsafe)![]()
Verordnung:Verordnungen über Arzneimittel (Datenbank für Medizinprodukte) von 2003
Arzneimittelgesetz von 1981
Arzneimittelverordnung von 1984![]()
Zulassungsweg: Elektronisches System zur webbasierten Benachrichtigung von Medizinprodukten (WAND)![]()
Bevollmächtigter: Sponsor von Medizinprodukten![]()
QMS-Anforderung: ISO 13485:2016-Zertifizierung![]()
Bewertung technischer Daten: Behörde für die Sicherheit von Medizinprodukten (Medsafe)![]()
Gültigkeit der Lizenz: Die Produktlistungen in Neuseeland laufen nicht ab. Produkte, die als ernsthafte Bedrohung für die Öffentlichkeit eingestuft werden, können vom Markt genommen werden.![]()
Kennzeichnungsanforderungen: Verordnung 12(4) der Arzneimittelverordnung von 1984 und GHTF/SG1/N43:2005![]()
Einreichungsformat: Elektronisches System zur webbasierten Benachrichtigung von Medizinprodukten (WAND)![]()
Sprache: Englisch


Klassifizierung von Medizinprodukten in Neuseeland
Medizinprodukte werden in Neuseeland gemäß den Kriterien des International Medical Device Regulators Forum (IMDRF) nach Risiko in die Klassen I, IIa, IIb, III und AIMD eingestuft. Diese Klassifizierung bestimmt den Umfang der erforderlichen behördlichen Kontrolle. Die Klassifizierung basiert auf Merkmalen wie dem Verwendungszweck des Produkts, der Dauer des Körperkontakts, der Invasivität und der Frage, ob es aktiv oder inaktiv ist. Produkte höherer Klassen unterliegen einer strengeren behördlichen Überwachung. Medsafe ist die zuständige Regulierungsbehörde in Neuseeland, die diese Klassifizierungen und Vorschriften überwacht.
| Klassifizierung von Medizintechnikprodukten durch Medsafe außer In-vitro-Diagnostika (Klasse) | Risiko |
|---|---|
| Klasse I Basis | Geringes Risiko |
| Klasse I mit Messfunktion | Geringes Risiko |
| Klasse I steril | Geringes Risiko |
| Klasse IIa | Geringes bis mittleres Risiko |
| Klasse IIb | Mittleres bis hohes Risiko |
| Klasse III und aktive implantierbare Medizinprodukte (AIMD) | Hohes Risiko |
| Medsafe-Klassifizierung für In-vitro-Diagnostika | Risiko |
|---|---|
| Seit Juli 2014 erkennt Medsafe kein Risikoklassifizierungssystem für In-vitro-Diagnostika (IVD) mehr an. Alle bei WAND gemeldeten IVD müssen den Risikoklassifizierungscode des IVD verwenden. Der Generaldirektor für das Gesundheitswesen hat die Ausnahme für IVD gemäß Anlage 1 Absatz (i) der Verordnungen über Arzneimittel (Datenbank für Medizinprodukte) von 2003 genehmigt. Anbieter von IVD können ihre Produkte jedoch freiwillig in der Datenbank melden. | |
Bevollmächtigter / Sponsor für Medizinprodukte
Der Bevollmächtigte wird als Sponsor bezeichnet und fungiert als Bindeglied zwischen dem Hersteller und Medsafe. Sponsoren dienen als regulatorische Vertreter für Produkte, die in Neuseeland vertrieben werden, reichen WAND-Anträge ein und fungieren als primäre Ansprechpartner zwischen dem Hersteller und Medsafe für alle produktbezogenen Angelegenheiten. Darüber hinaus macht Medsafe den Sponsor für die Marktüberwachung verantwortlich.
Registrierung von Medizinprodukten in Neuseeland
Das Verfahren zur Registrierung von Medizinprodukten in Neuseeland und das WAND-Registrierungsverfahren in Neuseeland variieren je nach Risikoklasse des Produkts.
Produkte der Klasse I – Für unsterile, nicht messende Geräte der Klasse I ist eine Konformitätserklärung des Herstellers erforderlich; diese wird jedoch selten bei einer Behörde eingereicht. Stattdessen müssen der Sponsor (oder Lieferant) die Produktdaten im Rahmen des Medsafe-Meldeprozesses in die WAND-Datenbank (Web Assisted Notification of Devices) eingeben.
Produkte anderer Klassen
In Neuseeland sind Sponsoren oder Anbieter dafür verantwortlich sicherzustellen, dass Medizinprodukte Standards wie ISO 13485:2016 erfüllen. Die direkte Einreichung einer Konformitätserklärung, einer QMS-Zertifizierung oder von Herstellungsnachweisen bei Medsafe ist in der Regel nicht erforderlich. Es ist jedoch von entscheidender Bedeutung, diese Dokumentation aufzubewahren, um die Einhaltung der Vorschriften auf Anfrage nachzuweisen.
Medsafe priorisiert die Marktüberwachung gegenüber einer detaillierten Vorabmarktzulassung für Medizinprodukte. Während der Meldephase werden in der Regel keine Audits durchgeführt, Medsafe kann diese jedoch für risikoreichere Produkte oder im Anschluss an Überwachungsaktivitäten und Meldungen über unerwünschte Ereignisse einleiten, um die anhaltende Sicherheit und Konformität zu gewährleisten.
Sobald ein Produkt über die WAND-Datenbank gemeldet wurde, kann es in Neuseeland vertrieben werden, vorausgesetzt, der Anbieter hält die Vorschriften von Medsafe kontinuierlich ein. Dies erfordert eine fortlaufende Einhaltung der Vorschriften, insbesondere in Bezug auf die Marktüberwachung und die Standards für die Meldung von Vorfällen. Die Experten für Medizinprodukte bei Freyr unterstützen Dienstleistungen im Zusammenhang mit diesen regulatorischen Anforderungen und stellen sicher, dass Unternehmen die Konformität während des gesamten Produktlebenszyklus aufrechterhalten.
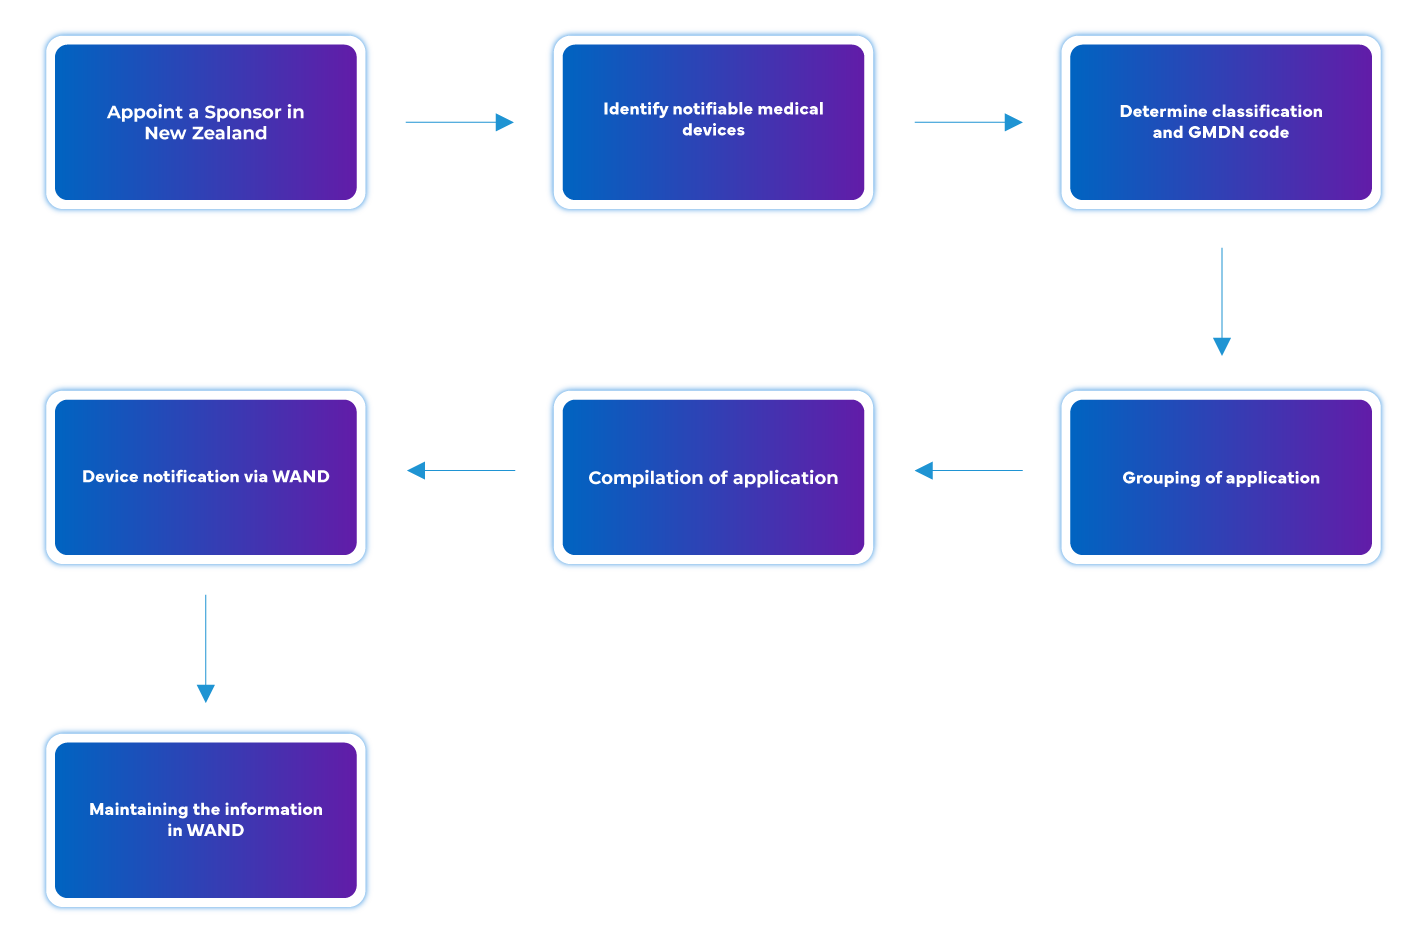
Prozessablauf
Lifecycle-Management für Medizinprodukte nach der Zulassung
Freyr unterstützt ausländische Hersteller beim End-to-End-Lebenszyklusmanagement von Medizinprodukten, einschließlich Aktivitäten nach der Zulassung, durch Benachrichtigung der neuseeländischen Behörden über WAND, wie zum Beispiel:
- Änderungsmanagement nach der Zulassung – Modifikationen an bestehenden Zulassungen von Medizinprodukten wie u. a. das Hinzufügen neuer Varianten und Zubehör sowie neuer Indikationen.
- Aufrechterhaltung von Zulassungen und Registrierungen.
Ausgestattet mit einem Team aus regulatorischen Experten bietet Freyr Herstellern umfassende Unterstützung, um die für die Marktzulassung erforderlichen Qualitäts- und Sicherheitsstandards einzuhalten. Die Spezialisten für Regulatory Intelligence der Firma überwachen sorgfältig regulatorische Änderungen und stellen sicher, dass Kunden bestens über die notwendigen Schritte informiert sind, um die Konformität ihrer Produkte mit den aktuellen Standards aufrechtzuerhalten.
Zusammenfassung
| Risiko | Medizinproduktklasse | QMS-Audit | Regulatorischer Pfad | Fristen von Medsafe | Gültigkeit der Registrierung (Jahre) |
|---|---|---|---|---|---|
| Geringes Risiko | Klasse I Basis | Konformität mit ISO 13485:2016 Hinweis: Medsafe verlangt keine QMS-Audits, empfiehlt jedoch dringend die Einhaltung von ISO 13485:2016 im Hinblick auf Qualität und Sicherheit. Medsafe behält sich das Recht vor, für jede Produktklasse QMS-Audits durchzuführen, falls Sicherheits- oder Qualitätsbedenken auftreten. | WAND-Listung (Meldung) | 1 Woche |
Keine Verfallsdaten |
| Geringes Risiko | Klasse I mit Messfunktion | WAND-Listung (Meldung) | |||
| Geringes Risiko | Klasse I steril | WAND-Listung (Meldung) | |||
| Geringes bis mittleres Risiko | Klasse IIa | WAND-Listung (Meldung) | |||
| Mittleres bis hohes Risiko | Klasse IIb | WAND-Listung (Meldung) | |||
| Hohes Risiko | Klasse III | WAND-Listung (Meldung) |
Hinweis: Gemäß der aktuellen Gesetzgebung laufen Produktlistungen in Neuseeland nicht ab. Produkte, die ein unannehmbares Risiko für die Öffentlichkeit darstellen, können jedoch vom Markt genommen werden. Die derzeitige Gesetzgebung wird jedoch möglicherweise bis 2026/2027 überarbeitet.
Freyrs Fachwissen
- Umfassende Unterstützung bei der Registrierung von Medizinprodukten.
- Unterstützung durch den bevollmächtigten Vertreter
- WAND-Listung
- Unterstützung bei der Kennzeichnung
- Management von Änderungen nach der Zulassung
- Lizenzübertragung
- Einreichungs- und Abstimmungsservices mit WAND