

3 min de lecture
Le 510(k) est une demande présentée avant la mise sur le marché auprès de la FDA pour prouver que le dispositif concerné est aussi sûr et efficace qu'un produit déjà présent légalement sur le marché (le dispositif de référence), c'est-à-dire qu'il lui est substantiellement équivalent. Les dispositifs présentant un risque modéré doivent faire l'objet d'une notification 510(k), ce qui concerne une minorité de dispositifs de classe I et III ainsi que la majorité des dispositifs de classe II.
Il existe trois (03) types de programmes 510(k) : le traditionnel, l'abrégé et le spécial. La voie de la sécurité et des performances a été mise en place en 2019 à partir du programme abrégé. Le programme eSTAR, lancé en 2020, permet de soumettre un dossier complet pour un dispositif médical par le biais d'un formulaire PDF interactif.
Qui a besoin d'une certification 510(k) ?
Le 510(k) correspond essentiellement à la procédure que les fabricants de dispositifs médicaux doivent suivre lorsqu'ils souhaitent commercialiser des produits à risque modéré à élevé aux US, afin de prouver que le produit proposé est aussi sûr et efficace qu'un dispositif déjà autorisé sur le marché.
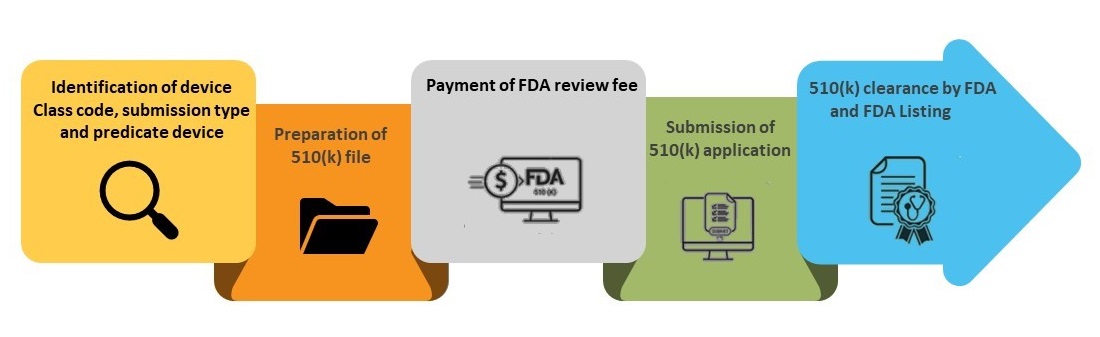
Vous trouverez ci-dessous les différentes étapes pour obtenir l'autorisation 510(k).
Étape 1 - Identification du code de classe du dispositif, du type de dossier et du dispositif de référence
- Identifiez le code produit et le numéro de réglementation : Pour connaître les exigences des tests 510(k), il faut d'abord identifier le code du produit et le numéro de réglementation. Vous pouvez lancer une recherche sur la base de données de la FDA pour trouver le numéro de réglementation à 7 chiffres dont la description correspond à l'utilisation prévue de votre dispositif.
- Le code produit de la FDA comporte trois (03) lettres. Ce code permet d'obtenir des informations sur la classification du produit, la description de la réglementation et les exigences relatives aux bonnes pratiques de fabrication (BPF).
- Sélection du type de dossier : Le demandeur peut opter pour l'un des trois (03) types de dossiers mentionnés précédemment. Le dossier Traditionnel 510(k) s'adresse aux premières demandes, le dossier Spécial 510(k) est destiné aux fabricants qui souhaitent apporter des modifications à un dispositif existant, et le dossier Abrégé 510(k) peut être choisi lorsque le dispositif respecte des normes de consensus volontaires reconnues. Dans le cas d'un dossier Abrégé 510(k), le demandeur doit se référer aux documents d'orientation de la FDA.
- Identification du dispositif de référence : Le fabricant d'un dispositif médical doit démontrer que le produit qu'il prévoit de commercialiser a la même utilisation prévue et les mêmes caractéristiques techniques qu'un dispositif déjà présent légalement sur le marché, que l'on appelle le dispositif de référence. S'il existe des différences techniques, le demandeur doit prouver qu'elles ne posent aucun problème en matière de sécurité et d'efficacité.
Étape 2 - Préparation du dossier 510(k)
L'étape suivante consiste à préparer le dossier 510(k), ainsi que les guides et informations disponibles sur le site Internet de la FDA. Cela inclut la liste de contrôle d'acceptation pour les trois (03) types de programmes 510(k) et un espace dédié intitulé Contenu pour le 510(k), qui fournit entre autres des informations utiles sur les déclarations concernant les conditions d'utilisation, la comparaison d'équivalence substantielle et les projets d'étiquetage.
Les étapes du processus de soumission 510(k)
Étape 3 - Paiement des frais d'évaluation de la FDA
Toutes les demandes 510(k) sont soumises à des frais d'utilisation. Pour l'exercice 2023, les frais standard pour le 510(k) s'élèvent à 19 870 dollars. Pour les entreprises certifiées auprès du Centre pour les dispositifs et la santé radiologique (CDRH), également appelées petites entreprises, le montant est de 4 967 dollars. Ces tarifs sont susceptibles d'être modifiés lors du prochain exercice financier.
Étape 4 - Dépôt de la demande 510(k)
Le déclarant peut envoyer une copie électronique (eCopy) ou un dossier de soumission électronique pré-commercialisation (eSTAR) via le portail du CDRH.
À compter du 1er octobre 2023, toutes les soumissions 510(k), sauf exemption prévue par l'orientation finale, doivent être présentées sous forme de soumissions électroniques via l'eSTAR.
Une fois la demande 510(k) soumise, un numéro de contrôle unique lui est attribué, appelé « numéro 510(k) » ou « numéro K ». La FDA effectue deux vérifications : la première pour s'assurer que les frais d'utilisation appropriés ont été acquittés, et la seconde pour vérifier qu'une eCopy ou un eSTAR valide a été fourni.
- Au 7e jour, la FDA envoie une lettre d'accusé de réception si les frais d'utilisation ont été acquittés et qu'une eCopy ou un eSTAR valide a été fourni. Dans le cas contraire, elle envoie une lettre de suspension pour problèmes non résolus.
- Au 15e jour, la FDA procède à un examen d'acceptation et informe le déclarant si le dossier 510(k) est accepté pour un examen approfondi ou s'il fait l'objet d'une suspension pour refus d'acceptation (RTA).
- Au 60e jour, la FDA mène un examen approfondi. Elle communique par le biais d'un
échange approfondi pour indiquer si elle va poursuivre l'examen interactif, ou si la demande 510(k) sera suspendue et des informations supplémentaires demandées.
Étape 5 - Autorisation de la FDA et inscription dans la base de données FDA 510(k)
L'objectif de la FDA est d'annoncer sa décision dans le cadre des amendements sur les frais d'utilisation des dispositifs médicaux (MDUFA) dans un délai de 90 jours de la FDA. Les jours de la FDA correspondent aux jours calendaires entre la date de réception de la demande 510(k) et la date de la décision MDUFA, à l'exclusion des jours où la demande a été suspendue en attendant des informations supplémentaires. Les décisions MDUFA pour les soumissions 510(k) comprennent des conclusions d'équivalence substantielle (SE) ou de non-équivalence substantielle (NSE).
Une fois la décision prise, la FDA transmet une lettre de décision au déclarant par e-mail. Une demande 510(k) qui reçoit une lettre de décision SE est considérée comme « autorisée ». Elle est ensuite répertoriée dans la base de données 510(k) avec les indications d'utilisation du dispositif médical ainsi que le résumé ou la déclaration 510(k) en pièces jointes.
On peut conclure qu'une planification et une exécution minutieuses, fondées sur une documentation rigoureuse et une compréhension approfondie de l'environnement réglementaire, sont essentielles pour réussir une soumission 510(k) auprès de la FDA.
Pour obtenir de l'aide concernant le processus de soumission 510(k) de votre dispositif médical, vous pouvez nous écrire à sales@freyrsoltions.com ou planifier un appel avec nos experts, qui pourront vous guider dans ces démarches. Restez informé, restez en conformité.









