Übersicht über die Registrierung von Medizinprodukten in Israel
Die israelische Medizinprodukteindustrie verzeichnet ein anhaltendes Wachstum und viel Innovation, was das Land zu einem Zentrum für moderne Gesundheitstechnologien macht. Die Registrierung von Medizinprodukten ist für Unternehmen, die in diesen dynamischen Markt eintreten möchten, von entscheidender Bedeutung. Diese Übersicht beleuchtet wichtige Aspekte des israelischen Registrierungsprozesses und gibt Einblicke in den regulatorischen Rahmen sowie die Anforderungen, um innovative Medizinprodukte im israelischen Gesundheitssektor einzuführen.
Regulatorische Behörde: Abteilung für Medizinprodukte des israelischen Gesundheitsministeriums (AMAR).
Regulierung: Gesetz über Medizinprodukte/-ausrüstung von 2012
Regulatorischer Weg: Produktregistrierung
Lokaler bevollmächtigter Vertreter in Israel: Israel Registration Holder (IRH)
QMS-Anforderung: ISO 13485
Bewertung technischer Daten: Die Abteilung für Medizinprodukte im Gesundheitsministerium
Gültigkeit der Lizenz: Fünf (05) Jahre
Einreichungsformat: In Papierform und elektronisch
Übersetzung: Übersetzte Dokumente auf Hebräisch
Klassifizierung von Medizinprodukten
Das Medizinproduktegesetz und die Vorschriften für die Registrierung von Medizinprodukten in Israel schreiben kein spezifisches Risikoklassifizierungssystem vor. Stattdessen richtet Israel die Klassifizierung von Medizinprodukten an internationalen Standards aus, insbesondere an den Vorgaben der Länder der Global Harmonization Task Force (GHTF). Alternativ wird die Risikoklassifizierung eines Produkts aus einem anerkannten Land für die Registrierung in Israel übernommen. Bei diesem Klassifizierungsprozess werden in der Regel der Verwendungszweck, das Risikoniveau und weitere Faktoren berücksichtigt, die die Sicherheit und Wirksamkeit von Medizinprodukten beeinflussen können.
Medizinproduktklassen
| Klasse | Risiko |
|---|---|
| Klasse I | Gering |
| Klasse II | Niedrig bis mittel |
| Klasse III | Hoch |
Vorgeschlagene Änderungen der Registrierungswege
Die vorgeschlagenen Änderungen gelten für Produkte der Klassen I und II, während das Registrierungssystem für Produkte der Klasse III unverändert bleibt.
- Produkte der Klasse I können sofort durch Eigenerklärung registriert werden.
- Bei Medizinprodukten der Klasse II sind zwar Konformitätserklärungen und technische Dokumente erforderlich, aber AMAR kann den Prozess für Produkte mit geringem bis mittlerem Risiko auf vierzehn (14) Tage beschleunigen. Dies gilt, wenn der Hersteller zwei (02) Zulassungen aus anerkannten Ländern vorlegt und Marktdaten für sechs (06) Monate bereitstellt. Alternativ verkürzt sich die Bearbeitungszeit durch AMAR bei Medizinprodukten der Klasse II, die nur über die US FDA 510(k)-Zulassung und sechs (06) Monate Marktdaten für den US-Markt verfügen, auf sechzig (60) Tage.
Lokaler bevollmächtigter Vertreter in Israel
Hersteller von Medizinprodukten mit Sitz außerhalb Israels müssen einen israelischen Registrierungsinhaber (Israel Registration Holder, IRH) benennen, um die Registrierung ihrer Produkte für den Vertrieb im Land zu ermöglichen. Der IRH fungiert als lokaler Vertreter des Herstellers und ist für die Kommunikation mit dem Gesundheitsministerium zuständig, um die Einhaltung der lokalen Vorschriften sicherzustellen. Darüber hinaus ist der IRH dafür verantwortlich, eine Geschäftpräsenz in Israel aufzubauen und aufrechtzuerhalten sowie eine gültige Gewerbelizenz zu erwerben und zu pflegen.
Registrierung von Medizinprodukten
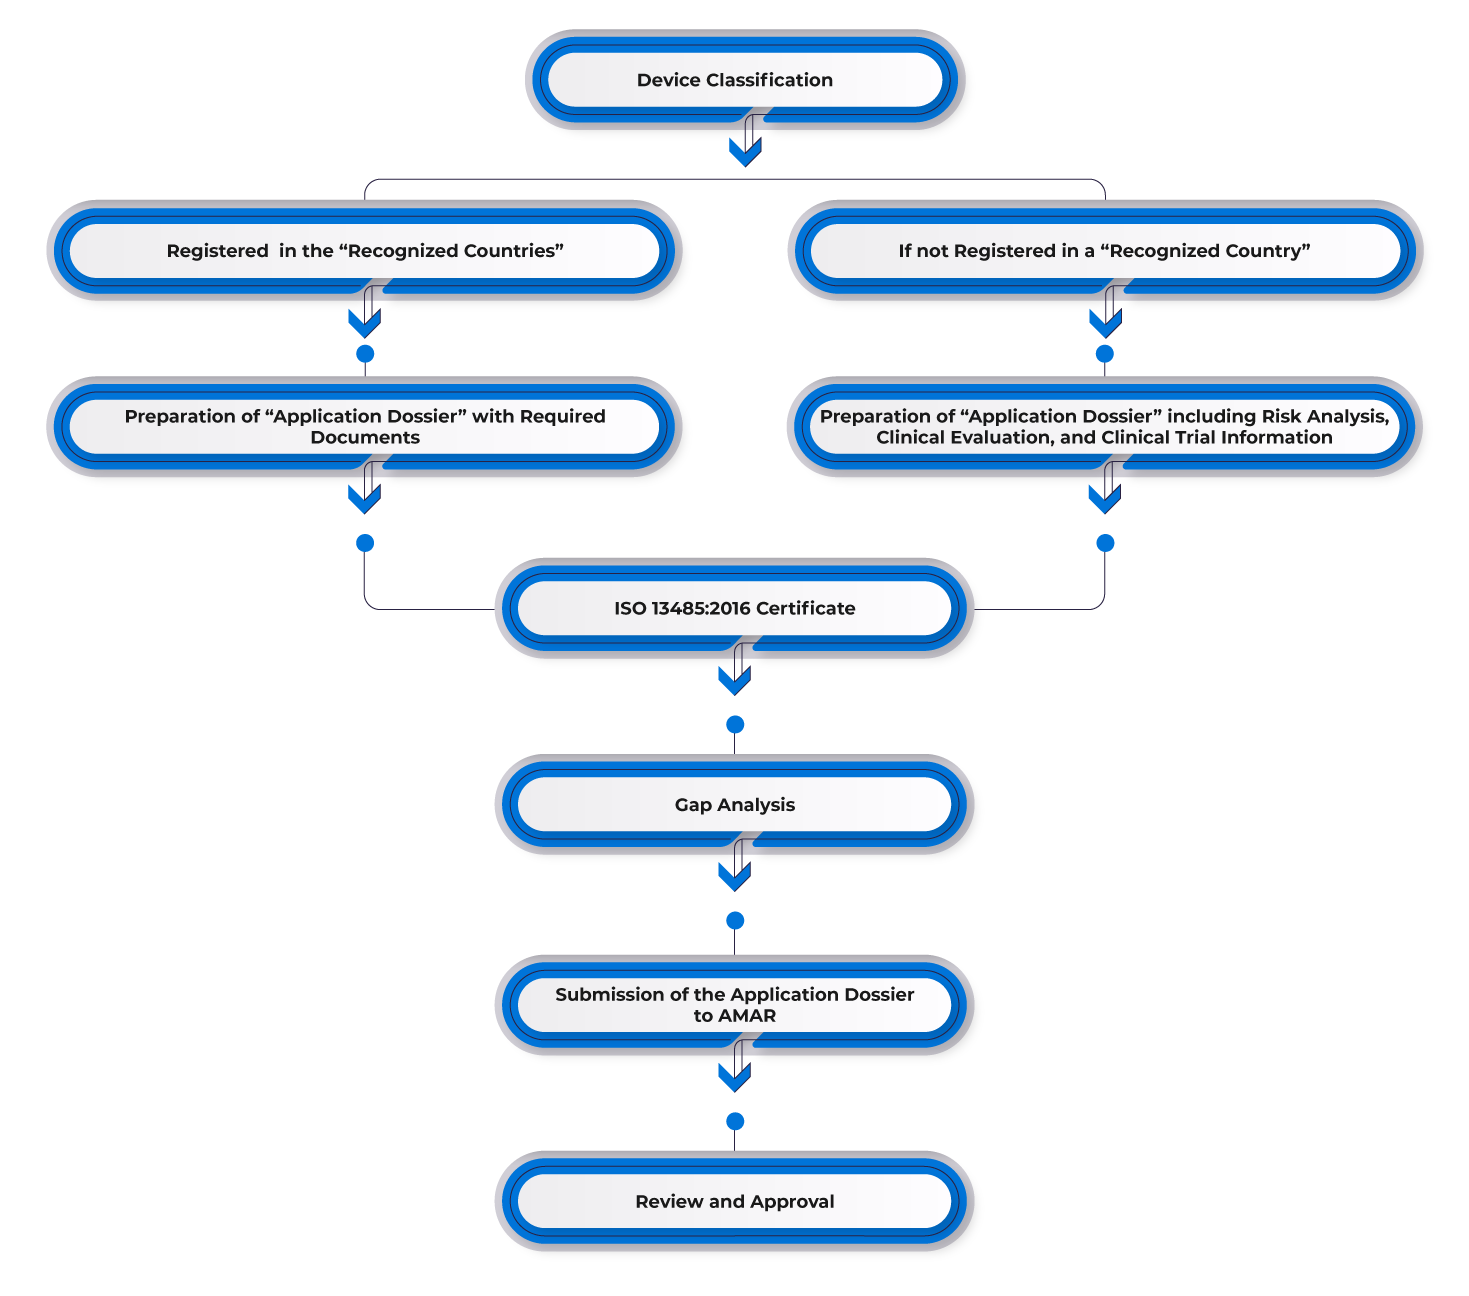
Um ein Medizinprodukt in Israel zu registrieren, müssen Hersteller zunächst die Genehmigung in einem Referenzmarkt wie den US, Europa, Australien, Kanada oder anderen wichtigen Märkten nachweisen. Hersteller mit bestehenden Zulassungen in einem dieser Referenzländer können diese Zulassung für den israelischen Markt nutzen und einen lokalen Vertreter ernennen. Anschließend müssen sie die erforderlichen Unterlagen einreichen, darunter:
- FDA 510(k)/Premarket Approval Letter/CE.
- Certificate to Foreign Government (CFG) / Certificate of Free Sale (CFS).
- ISO 13485 oder eine andere anerkannte Zertifizierung für Gute Herstellungspraxis (GMP).
- Validierung und Zertifizierung durch das Standards Institute of Israel (falls erforderlich).
Prozessablauf
Lebenszyklusmanagement für Medizinprodukte nach der Zulassung
Freyr unterstützt ausländische Hersteller umfassend bei der Verwaltung des gesamten Lebenszyklus von Medizinprodukten in Israel, einschließlich der Aktivitäten nach der Marktzulassung:
- Änderungsmanagement nach der Zulassung zur Bearbeitung von Modifikationen an bestehenden Medizinproduktezulassungen, wie etwa dem Hinzufügen neuer Varianten, Zubehöre und Indikationen.
- Aufrechterhaltung der ISO 13485:2016- und CE-Zertifizierung.
- Erneuerung von Lizenzen.
- Vermittlung zwischen der benannten Stelle und dem Hersteller.
Sich im Dschungel der Zulassungsbehörden zurechtzufinden und für die Produktzulassung zahlreiche verschiedene Vorschriften zu erfüllen, kann eine große Herausforderung sein. Um Genehmigungen von verschiedenen GHTF-Ländern zu erhalten und länderspezifische Vorschriften einzuhalten, ist fundiertes regulatorisches Fachwissen erforderlich. Für Marktteilnehmer, die vor diesen Komplexitäten stehen und keinen etablierten Regulierungspartner an ihrer Seite haben, bietet Freyr End-to-End-Regulierungsdienste an, die den Zulassungsprozess für Medizinprodukte in Israel vereinfachen.
Kompetenz bei der Registrierung von Medizinprodukten in Ägypten
- Klassifizierung von Medizinprodukten in Israel.
- Israelischer Registrierungsinhaber (IRH).
- Registrierung von Medizinprodukten in Israel.
- Beratung zum Risikomanagement nach ISO 14971:2019.
- ISO 13485:2016-Konformität.
- Prüfung, Zusammenstellung und Einreichung der Konstruktionsakte.
- Registrierung von Medizinprodukten über ein Online-Registrierungssystem.
- Bericht zur regulatorischen Strategie für Medizinprodukte.
- Unterstützung bei Tests – Biokompatibilität, elektrische Sicherheit sowie mechanische und Leistungsprüfungen.
- Unterstützung bei der Einhaltung der Kennzeichnungsvorschriften.
- GMP-Unterstützung.
- Unterstützung bei der Marktbeobachtung nach dem Inverkehrbringen (PMS).