Skontaktuj się z nami

2 min czytania
Głównym celem US FDA jest stałe monitorowanie i niwelowanie różnic w procesach regulacyjnych, aby zapewnić nieprzerwany import oraz sprzedaż nowych i wysokiej jakości wyrobów medycznych na rynku US. W 1998 roku US FDA wydała program zatytułowany „Nowy paradygmat 510(k): Alternatywne podejścia do wykazania równoważności w powiadomieniach przed wprowadzeniem do obrotu”. Jego celem jest ustanowienie wydajnej ścieżki zgłoszeń FDA 510(k), która zawiera określone zmiany w już zatwierdzonym wniosku 510(k). To nowe powiadomienie 510(k) oferuje trzy (03) rodzaje zgłoszeń, a mianowicie: special 510(k), abbreviated 510(k) oraz traditional 510(k). W 2019 roku US FDA wydała wytyczne dotyczące procedury special 510(k), opisujące opcjonalną ścieżkę dla producentów wprowadzających określone, precyzyjnie zdefiniowane modyfikacje swoich legalnie dopuszczonych do obrotu wyrobów.
Dlaczego warto wybrać procedurę Special 510(k)?
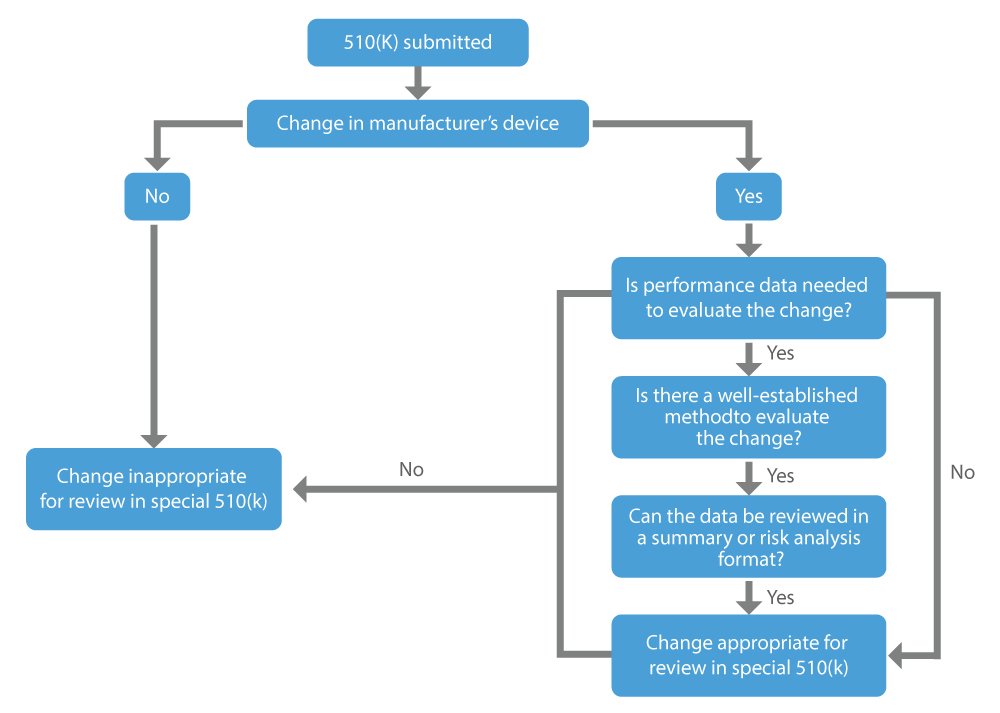
Gdy producent chce uzyskać zatwierdzenie modyfikacji wprowadzonych w wyrobie już znajdującym się w obrocie, czyli wyrobie istniejącym, może ubiegać się o procedurę special 510(k). Główne czynniki, które należy wziąć pod uwagę przy ustalaniu, czy zmiana w istniejącym wyrobie kwalifikuje się do procedury special 510(k), to:
- Zmiana dotyczy własnego, legalnie wprowadzonego do obrotu wyrobu bazowego zgłaszającego.
- Dane dotyczące wydajności nie są wymagane lub – w razie potrzeby – dostępne są dobrze ugruntowane metody oceny zmiany.
- Wszystkie dane dotyczące wydajności potwierdzające stwierdzenie równoważności można przejrzeć w formie podsumowania lub analizy ryzyka.
Dokumenty wymagane do uzyskania specjalnego zgłoszenia 510(k)
- Pismo przewodnie
- Nazwa legalnie wprowadzonego do obrotu (istniejącego) wyrobu producenta oraz numer 510(k)
- Szczegółowy opis zmian wprowadzonych w wyrobie, które skutkowały złożeniem nowego zgłoszenia 510(k)
- Porównanie zmodyfikowanego wyrobu z wyrobem dopuszczonym do obrotu w formie tabeli
- Inne zmiany dotyczące oznakowania lub projektu
- Zwięzłe podsumowanie działań związanych z kontrolą projektu
- Na podstawie analizy ryzyka wskazanie działań weryfikacyjnych i/lub walidacyjnych wymaganych do zapewnienia zgodności z normą 21 CFR 820.30
- Formularz wskazujący przeznaczenie
- Oświadczenie, że zgłaszający przestrzega wymagań procedury kontroli projektu określonych w normie 21 CFR 820.30 i obecnie ich nie narusza, a dokumentacja jest dostępna do wglądu na żądanie
Harmonogram przeglądu specjalnego zgłoszenia 510(k) przez US FDA
Zgodnie z wytycznymi FDA „Zasady odmowy przyjęcia zgłoszeń 510(k)” (Refuse to Accept Policy for 510(k)s) termin rozpatrzenia specjalnych zgłoszeń 510(k) wynosi trzydzieści (30) dni od ich otrzymania.
Kiedy należy ubiegać się o specjalne zgłoszenie 510(k)?
US FDA podejmuje stałe starania na rzecz zapewnienia bezpiecznych i skutecznych wyrobów medycznych w celu wspierania zdrowia ludzkiego. Program specjalnego zgłoszenia 510(k) jest wydajny i zgodny z procedurą przeglądu wiążącą się z najmniejszym obciążeniem, co pomaga zagranicznym producentom sprzedawać swoje wyroby na terenie USA i umożliwia pacjentom terminowy dostęp do nowych wyrobów medycznych.
W celu uzyskania dalszych wyjaśnień dotyczących specjalnej procedury 510(k) FDA skontaktuj się z Freyr – sprawdzanym ekspertem ds. regulacyjnych. Bądź na bieżąco. Przestrzegaj przepisów.