

2 min de lecture
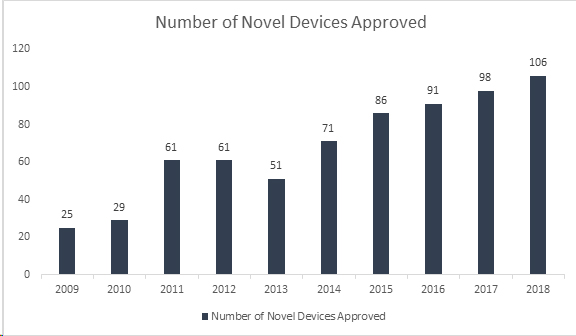
Le saviez-vous ? La Food and Drug Administration (FDA) des US a battu un nouveau record en approuvant 106 nouveaux dispositifs en 2018, ce qui en fait l'année la plus réussie pour les dispositifs médicaux. Avec cet accomplissement, la FDA a surpassé son record vieux de 40 ans établi en 2017 avec 99 nouveaux dispositifs approuvés, affichant une croissance continue au cours des 8 dernières années. Les dispositifs approuvés comprennent une gamme de produits innovants tels que des systèmes automatisés d'administration d'insuline pour les enfants, la plus petite valve cardiaque au monde pour les nouveau-nés, la première application médicale mobile pour aider à gérer les troubles liés à l'abus d'opioïdes et de substances, ainsi que des technologies d'intelligence artificielle qui diagnostiquent la rétinopathie diabétique.
La FDA a toujours encouragé la sécurité et l'innovation des dispositifs médicaux afin de garantir leur haute qualité. Pour faire face à ce nombre croissant d'approbations de nouveaux dispositifs et pour assurer leur sécurité, la FDA prévoit de « moderniser » le parcours d'autorisation des dispositifs médicaux. Selon l'agence, cette modernisation pourrait nécessiter une nouvelle autorité. En 2018, la FDA et le Center for Devices and Radiological Health (CDRH) ont publié un document conjoint indiquant que le 510(k) était l'un des deux types de soumission ajoutés à la définition des nouveaux dispositifs. Parallèlement, les dérogations pour dispositifs humanitaires (HDE) ont également été ajoutées à la définition des nouveaux dispositifs à la suite des modifications apportées au programme de dispositifs médicaux innovants du CDRH en vertu de la loi du 21e siècle.
La proposition de la FDA et du CDRH répond à la nécessité potentielle d'acquérir de nouvelles compétences pour moderniser le processus 510(k). L'objectif de cette proposition est de limiter l'utilisation de dispositifs de référence jugés équivalents sur le plan substantiel (SE) et âgés de plus de 10 ans, afin de stimuler l'innovation. C'est une avancée par rapport aux lignes directrices publiées par l'agence en avril 2018. Le projet a été publié par la FDA pour proposer l'élargissement du programme 510(k) abrégé au sein du CDRH de la FDA sous le titre « Parcours basé sur la sécurité et les performances ». Il a été introduit pour alléger les dispositions réglementaires pesant sur les dispositifs médicaux. Cette approche vise également à accroître l'efficacité de l'examen des soumissions 510(k), réduisant ainsi la pression sur l'agence.
Voici quelques-uns des points clés de ces lignes directrices :
- Le nouveau parcours évalue la sécurité et l'efficacité des dispositifs par rapport à des normes de sécurité et des critères de performance établis.
- Malgré ces nouvelles normes, les dispositifs devront respecter les réglementations en vigueur pour pouvoir être commercialisés.
- La technologie moderne sera testée selon des normes modernes.
- Cette approche stimulera la concurrence pour le développement de dispositifs plus sûrs.
Le nombre de dispositifs médicaux soumis à autorisation a augmenté de façon exponentielle au fil des ans. Cela offre à la FDA de vastes possibilités d'adopter et de mettre en œuvre des mesures innovantes pour améliorer les parcours d'autorisation. L'agence est fermement convaincue des mérites de cette proposition, mais la réaction de l'industrie reste à voir.
Alors que la FDA ne cesse de publier de nouveaux documents d'orientation pour mettre à jour l'enregistrement des dispositifs médicaux, il est indispensable pour les fabricants de les suivre et d'agir en conséquence. Restez informés. Restez en conformité.









