

2 min de lecture
Un « dispositif équivalent » (ou « predicate device ») est un dispositif médical préalablement approuvé par l'Agence américaine des produits alimentaires et médicamenteux (US FDA) et déjà présent sur le marché. Il sert de point de référence pour les nouveaux dispositifs médicaux cherchant à obtenir une autorisation via la procédure d'autorisation 510(k) de la FDA.
Il doit être prouvé que le dispositif concerné est au moins aussi sûr et efficace que le dispositif équivalent en termes d'utilisation prévue et de caractéristiques techniques. Cette comparaison est appelée détermination de « l'équivalence substantielle ».
Un nouveau dispositif n'a pas besoin d'être identique au dispositif équivalent pour présenter une équivalence substantielle avec celui-ci.
Comment identifier un dispositif équivalent ?
La base de données de la FDA attribue un code produit à trois lettres à chaque classification de dispositif. La base de données 510(k) de la FDA contient des informations sur tous les dispositifs autorisés via la procédure 510(k). Une fois que vous disposez du code produit à trois lettres, vous obtenez la liste de tous les produits, de toutes les entreprises et des noms commerciaux de chaque concurrent ou concurrent potentiel que vous souhaitez examiner. Vous pouvez ensuite mener une analyse et une comparaison approfondies pour cibler un dispositif équivalent.
Le schéma ci-dessous illustre le processus d'identification et de sélection d'un dispositif équivalent.
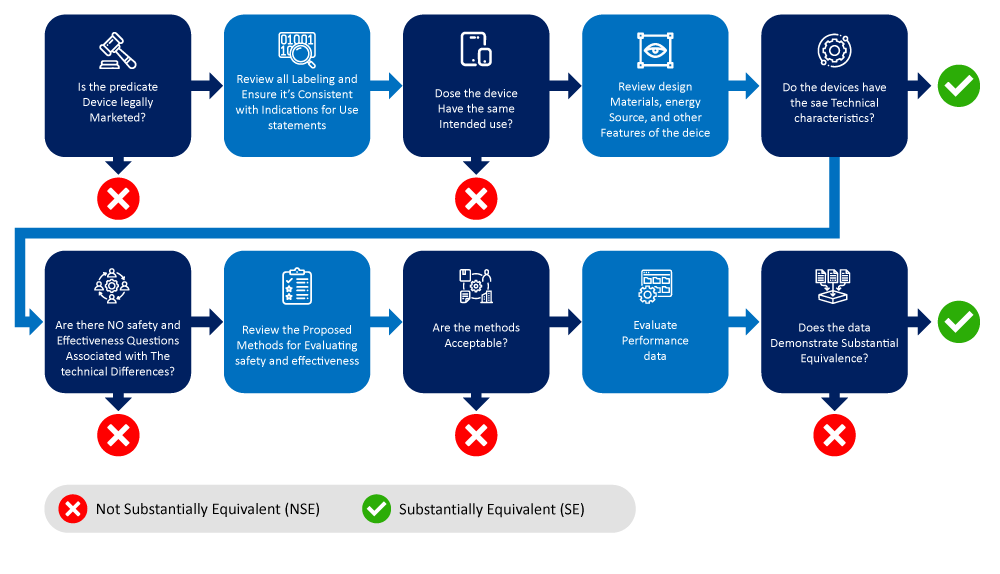
Facteurs à prendre en compte lors du choix du ou des dispositifs équivalents
- Utilisation prévue : l'utilisation prévue du dispositif équivalent doit être similaire à celle du nouveau dispositif. Par exemple, si le nouveau dispositif est destiné à la surveillance cardiaque, le dispositif équivalent doit également être un dispositif de surveillance cardiaque.
- Caractéristiques techniques : le dispositif équivalent doit présenter des caractéristiques techniques identiques à celles du nouveau dispositif. Par exemple, la conception, les matériaux utilisés et le mode de fonctionnement doivent être similaires.
- Biocompatibilité : l'évaluation de la biocompatibilité d'un dispositif médical ou d'un composant ne doit pas se limiter aux matières premières utilisées pour sa fabrication et son traitement ; d'autres produits chimiques doivent également être pris en compte. Ce facteur ne s'applique toutefois pas aux dispositifs de diagnostic in vitro (DIV).
- Technologie la plus récente : le dispositif équivalent ne doit pas être obsolète et doit refléter les dernières avancées en matière de technologie médicale.
Le dispositif équivalent est un élément déterminant pour savoir si un nouveau dispositif médical peut être commercialisé via la procédure 510(k). Choisir le mauvais dispositif peut rendre la procédure d'approbation réglementaire plus coûteuse et plus longue, tandis qu'un bon choix permet de réduire les coûts et les délais de commercialisation. Un dispositif équivalent inapproprié risque d'entraîner des retards et des frais supplémentaires.
Pour obtenir de l'aide dans le cadre de la procédure de soumission 510(k) de votre dispositif médical, planifiez un appel avec les experts réglementaires de Freyr, qui pourront vous guider à travers les démarches. Restez informé, restez en conformité.









