

3 min de lecture
L'étiquetage fait partie intégrante de la commercialisation des dispositifs médicaux. Il s'agit d'informations apposées sur le dispositif et/ou son emballage dans un format lisible par l'homme. L'objectif principal de l'étiquetage est de fournir des consignes de sécurité aux utilisateurs, qu'il s'agisse de professionnels de santé, de consommateurs ou de toute autre personne concernée.
Toutes les autorités réglementaires mondiales imposent certaines exigences en matière d'étiquetage. De même, l'UE a détaillé ces exigences au chapitre III de l'annexe I du règlement relatif aux dispositifs médicaux (EU MDR) 2017/745. Le point le plus important à retenir est d'inclure tous les symboles reprenant les informations requises sur l'étiquette du dispositif ainsi que dans les documents qui l'accompagnent (livrets, manuels, modes d'emploi, etc.).
Voici quelques-uns des points essentiels à prendre en compte en matière d'étiquetage pour respecter le règlement EU MDR 2017/745 :
1. Symboles d'étiquetage des dispositifs médicaux

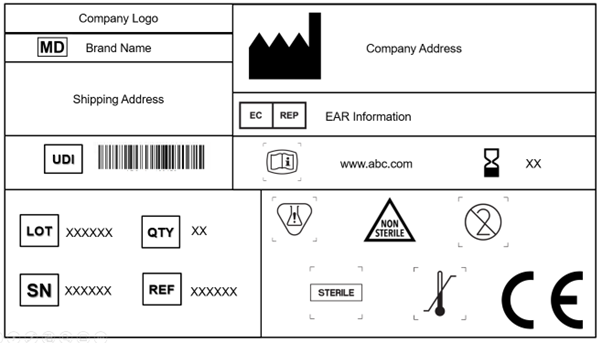
Chaque fabricant est tenu d'intégrer le symbole du dispositif médical, qui indique que le produit fourni sur le marché de l'UE est un dispositif médical. Il est obligatoire d'apposer ce symbole sur le dispositif et sur tous les niveaux d'emballage. De plus, l'étiquette doit faire apparaître le nom commercial et le nom d'origine du dispositif.
2. Dispositifs spéciaux
Si le produit est un dispositif spécial ou sur mesure, son statut doit être mentionné sur l'étiquetage. Par exemple, si le produit est destiné uniquement à des investigations cliniques, l'étiquette doit l'indiquer explicitement.
Pour les dispositifs contenant des matériaux absorbants ou susceptibles de se disperser localement dans le corps humain, l'étiquetage doit mentionner la composition du matériau ainsi que des détails quantitatifs sur les principaux constituants.
Un étiquetage explicite est également requis pour les dispositifs à usage unique et les dispositifs stériles. Pour les dispositifs retraités, l'étiquetage doit préciser le nombre de fois qu'ils peuvent être retraités, le nombre de fois qu'ils ont déjà été retraités et la méthode de stérilisation utilisée.
3. Présence de substances toxiques
La déclaration de la présence de substances CMR (cancérogènes, mutagènes, toxiques pour la reproduction) et de substances perturbatrices endocriniennes est obligatoire sur les étiquettes si la concentration est supérieure à 0,1 % p/p. La liste de ces substances doit être apposée sur le dispositif et/ou l'emballage.
En outre, une étiquette indiquant la présence de dérivés de sang et de tissus (même lorsqu'ils sont contenus dans la substance médicinale d'un dispositif combiné) doit être apposée sur les dispositifs.
4. Normes harmonisées
Le règlement EU MDR 2017/745 reconnaît et accepte la norme ISO 15223-1: 2021. Ce document définit les symboles à utiliser pour l'étiquetage des dispositifs médicaux et de leurs emballages. Le chapitre 3 (23.1,h) de l'annexe I de l'EU MDR précise que des symboles reconnus sur le plan international peuvent être utilisés et que, dans les régions où ces symboles ne sont pas reconnus, leur description doit être fournie dans un document accompagnant le dispositif.
5. UDI
Les articles 27, 28, 29 et l'annexe VI (A, B, C) détaillent les règles et règlements concernant l'UDI. L'étiquette doit désormais comporter un support UDI [représentation par identification automatique et capture de données (AIDC) et lecture optique (HRI) de l'UDI] sur le dispositif ainsi que sur les niveaux d'emballage supérieurs. L'emballage supérieur du dispositif (à l'exclusion des emballages d'expédition) disposera de son propre support UDI.
6. Informations électroniques à destination de l'utilisateur (eIFU)
Une adresse Web (URL) sous forme d'eIFU peut également figurer sur l'étiquetage du dispositif médical aux côtés des notices d'utilisation papier. Les eIFU peuvent être utilisées dans le cas de dispositifs implantables, de dispositifs implantables actifs, de dispositifs médicaux fixes et de logiciels (destinés également aux profanes).
7. Informations sur les opérateurs économiques (EO)
L'étiquette contient généralement les informations concernant le fabricant. Toutefois, dans le cas de fabricants étrangers, les coordonnées du mandataire doivent figurer sur les étiquettes commerciales.
8. Avertissements et précautions
Les avertissements et les précautions doivent obligatoirement figurer sur l'étiquette du dispositif. Ces informations peuvent être succinctes, les détails complets étant fournis dans la notice d'utilisation.
Les fabricants sont également tenus de s'adapter aux exigences d'étiquetage spécifiques à chaque pays. Les exigences linguistiques dépendent de l'État membre de l'UE, ce qui peut avoir un impact considérable sur l'étiquetage, les notices d'utilisation et l'emballage du dispositif en termes de temps et de coûts.
Ces exigences supplémentaires peuvent alourdir la charge pesant sur le fabricant, qui doit déjà faire face à la complexité du processus d'étiquetage. Tout manquement à ces règles peut s'avérer très coûteux, entraînant des rappels de produits et les démarches consécutives d'actions correctives et préventives (CAPA).
Vous recherchez une assistance pour l'étiquetage conformément au EU MDR ? Freyr propose des services complets en matière d'étiquetage des dispositifs médicaux. N'hésitez pas à contacter nos experts réglementaires dès maintenant à l'adresse suivante : sales@freyrsolutions.com









