

4 min de lecture
Le plus grand défi auquel sont confrontés les programmes de recherche et développement (R&D) de dispositifs médicaux innovants est de trouver un équilibre entre les données cliniques et un accès précoce pour les patients. Pour y répondre, un nouveau système d'examen a été proposé au Japon afin d'accélérer l'autorisation des dispositifs tout en garantissant la sécurité et l'efficacité. Cela profite aux patients atteints de maladies graves qui ne disposent d'aucun traitement efficace.
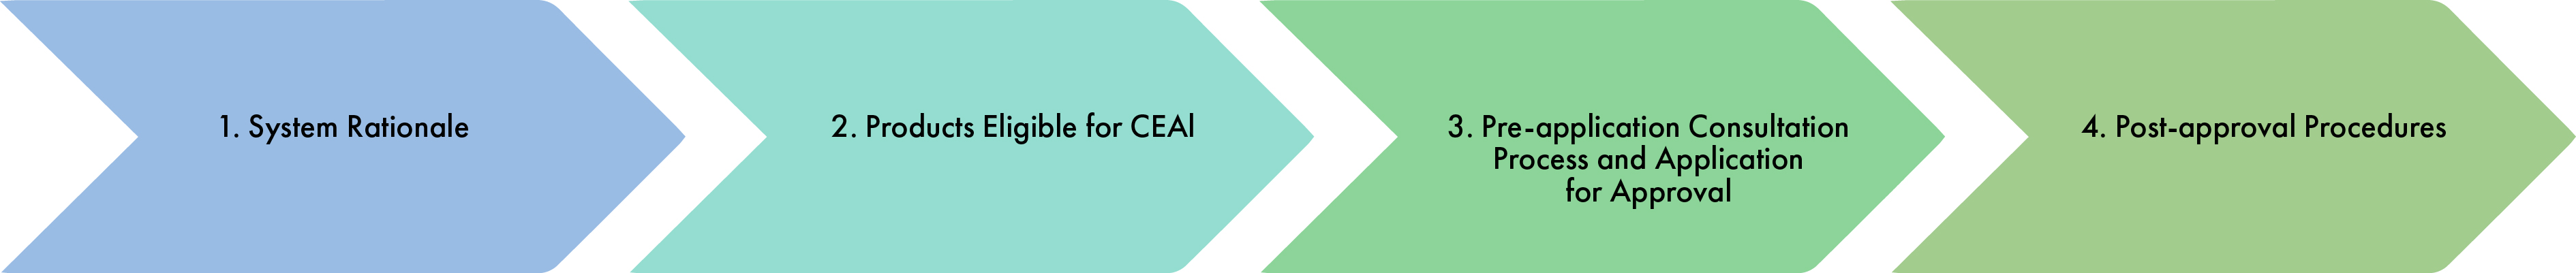
En réponse, le ministère de la Santé, du Travail et du Bien-être (MHLW) du Japon a mis en place un système d'approbation conditionnelle précoce (CEA). Ce système vise à réduire les contraintes liées aux études cliniques menées avant la mise sur le marché et à renforcer les activités de surveillance après commercialisation (PMS). La figure 1 ci-dessous présente les quatre (04) étapes clés à suivre dans le cadre du système CEA pour les dispositifs médicaux innovants.
Figure 1 : Les quatre (04) étapes principales du système CEA
Examinons maintenant ces étapes plus en détail :
- Fondement du système : Le système vise à accélérer l'accès des patients à des dispositifs médicaux innovants développés pour des maladies graves ne disposant d'aucun traitement existant. Il se concentre sur les cas où le développement clinique d'un dispositif médical prometteur et innovant rencontre des obstacles.
L'objectif est de pallier les limites des données cliniques obtenues avant l'approbation en surveillant les performances du produit en conditions réelles et en identifiant les risques imprévus qui pourraient apparaître après sa mise à disposition du public. Cette approche garantit que des mesures adéquates sont en place pour gérer et réduire les risques liés au produit, même s'ils n'étaient pas évidents au départ lors des essais cliniques limités menés avant le CEA.
Avant la soumission de la demande d'approbation
| Un plan de gestion des risques (RMP) post-commercialisation pour les dispositifs médicaux doit être joint à la demande. |
| Le RMP décrit les activités de gestion des risques post-commercialisation, telles que la collecte de données et l'évaluation basées sur les informations de sécurité à inclure. | |
| Le RMP doit être préparé en étroite collaboration avec les sociétés savantes concernées ou des entités similaires. | |
| Lors de l'examen de l'approbation, l'efficacité et la sécurité du dispositif médical sont évaluées sur la base des données cliniques préalables à la mise sur le marché, en partant du principe que les activités de gestion des risques décrites seront correctement mises en œuvre. | |
| Remarque : il s'agit d'une représentation simplifiée et le processus réel peut impliquer des considérations supplémentaires. | |
- Produits éligibles au CEA : Le tableau 1 ci-dessous présente la liste des produits éligibles au programme d'approbation accélérée.
Tableau 1 : Produits éligibles à l'ACD
|
|
|
|
|
2.2. Soumission d'une demande dans le cadre du système
- Préparer un « Résumé de l'éligibilité au système d'approbation anticipée conditionnelle avec conditions pour les dispositifs médicaux innovants » en tant qu'annexe à la demande principale.
- Soumettre la demande principale et le résumé de l'éligibilité conjointement à la Pharmaceuticals and Medical Devices Agency (PMDA) avant de planifier une consultation de pré-développement du dispositif médical.
- Pendant la consultation, le MHLW et la PMDA évalueront l'éligibilité du produit au système.
2.3. Processus d'examen du MHLW et de la PMDA
- Le MHLW et la PMDA examinent l'éligibilité du produit au système sur la base des cinq (05) critères mentionnés précédemment. Des documents ou des données supplémentaires peuvent être demandés pour faciliter le processus d'examen.
- Si nécessaire, le MHLW fait appel au « Groupe de travail pour l'introduction accélérée des dispositifs médicaux répondant à des besoins médicaux non satisfaits élevés » afin d'évaluer plus en détail la gravité de l'indication ou des indications proposées et la disponibilité de solutions alternatives.
- La décision d'éligibilité sera consignée dans le compte-rendu de consultation de pré-développement du dispositif médical.
- Si aucune décision concernant l'éligibilité ne peut être prise dans les trente (30) jours ouvrables suivant la consultation en face à face, le MHLW et la PMDA en informeront le demandeur.
2.4. Éligibilité sans consultation de pré-développement
Si le produit candidat est indiqué pour une maladie rare ou répond à un besoin médical non satisfait élevé, la détermination de l'éligibilité au système peut être effectuée sans consultation de pré-développement du dispositif médical.
Dans de tels cas, les demandeurs doivent préparer un résumé de l'éligibilité et consulter la division de l'évaluation des dispositifs médicaux au sein du ministère de la Santé, du Travail et des Affaires sociales (MHLW) avant de solliciter une consultation de pré-développement du dispositif médical.
2.5. Points clés à prendre en compte pour la rédaction du résumé de l'éligibilité :
| Exigence A | Résumé des données disponibles comprenant des informations sur le produit candidat, la ou les maladies ciblées, les caractéristiques des patients, la taille de la population de patients cible et les sources de données justificatives. |
| Exigence B | Informations détaillées sur les thérapies existantes, y compris les procédures, les dispositifs médicaux utilisés, les données de performance clinique, et mise en valeur des performances supérieures du produit candidat. Inclusions supplémentaires : références, lignes directrices et documents pertinents. Si des produits similaires sont en cours de développement au Japon, des descriptions doivent être fournies. |
| Exigence C |
|
| Exigence D |
|
| Exigence E |
|
| Autre exigence | Si le produit candidat en cours de développement est considéré comme un dispositif médical indiqué pour une maladie rare ou répondant à un besoin médical élevé non satisfait, cette désignation doit être mentionnée dans le champ des remarques. |
Ainsi, le programme d'approbation accélérée du Japon offre un processus d'autorisation simplifié et plus rapide pour les dispositifs médicaux innovants, et cherche à garantir un accès précoce aux patients tout en préservant la sécurité et l'efficacité. Ce programme répond aux difficultés rencontrées par les programmes de R&D qui doivent concilier le besoin de preuves cliniques et la disponibilité rapide de traitements vitaux.
Pour naviguer à travers le programme d'approbation accélérée et faire approuver vos dispositifs médicaux, Contactez Freyr. Saisissez cette opportunité pour proposer vos dispositifs médicaux innovants aux patients dans le besoin. Restez informé ! Restez en conformité !









