

2 min de lecture
Une 510(k), ou notification préalable à la mise sur le marché, est un dossier soumis à la Food and Drug Administration des États-Unis (US FDA) pour prouver que le dispositif à commercialiser est sûr et efficace, c'est-à-dire qu'il est substantiellement équivalent à un dispositif déjà commercialisé de manière légale ou à un dispositif de référence. Les fabricants de dispositifs médicaux peuvent soumettre trois (03) types de 510(k) :
- Traditionnel
- Abrégée
- 510(k) spéciale
Dans cet article, nous allons examiner les cas dans lesquels votre dossier remplit les conditions pour le deuxième type, à savoir une 510(k) abrégée, conformément aux exigences de la US FDA.
Une demande abrégée 510(k) est utilisée pour démontrer la substantial equivalence par rapport à une norme reconnue, à un contrôle spécial ou à des lignes directrices au moyen d'une déclaration de conformité (DoC). Dans le cadre d'une soumission abrégée, les fabricants démontrent la substantial equivalence par rapport à des normes reconnues en s'appuyant sur des documents d'orientation ou des déclarations de conformité, plutôt que sur un dispositif de référence, afin de faciliter l'examen de la US FDA. Vous trouverez ci-dessous l'organigramme permettant de déterminer la substantial equivalence pour une demande 510(k) abrégée.
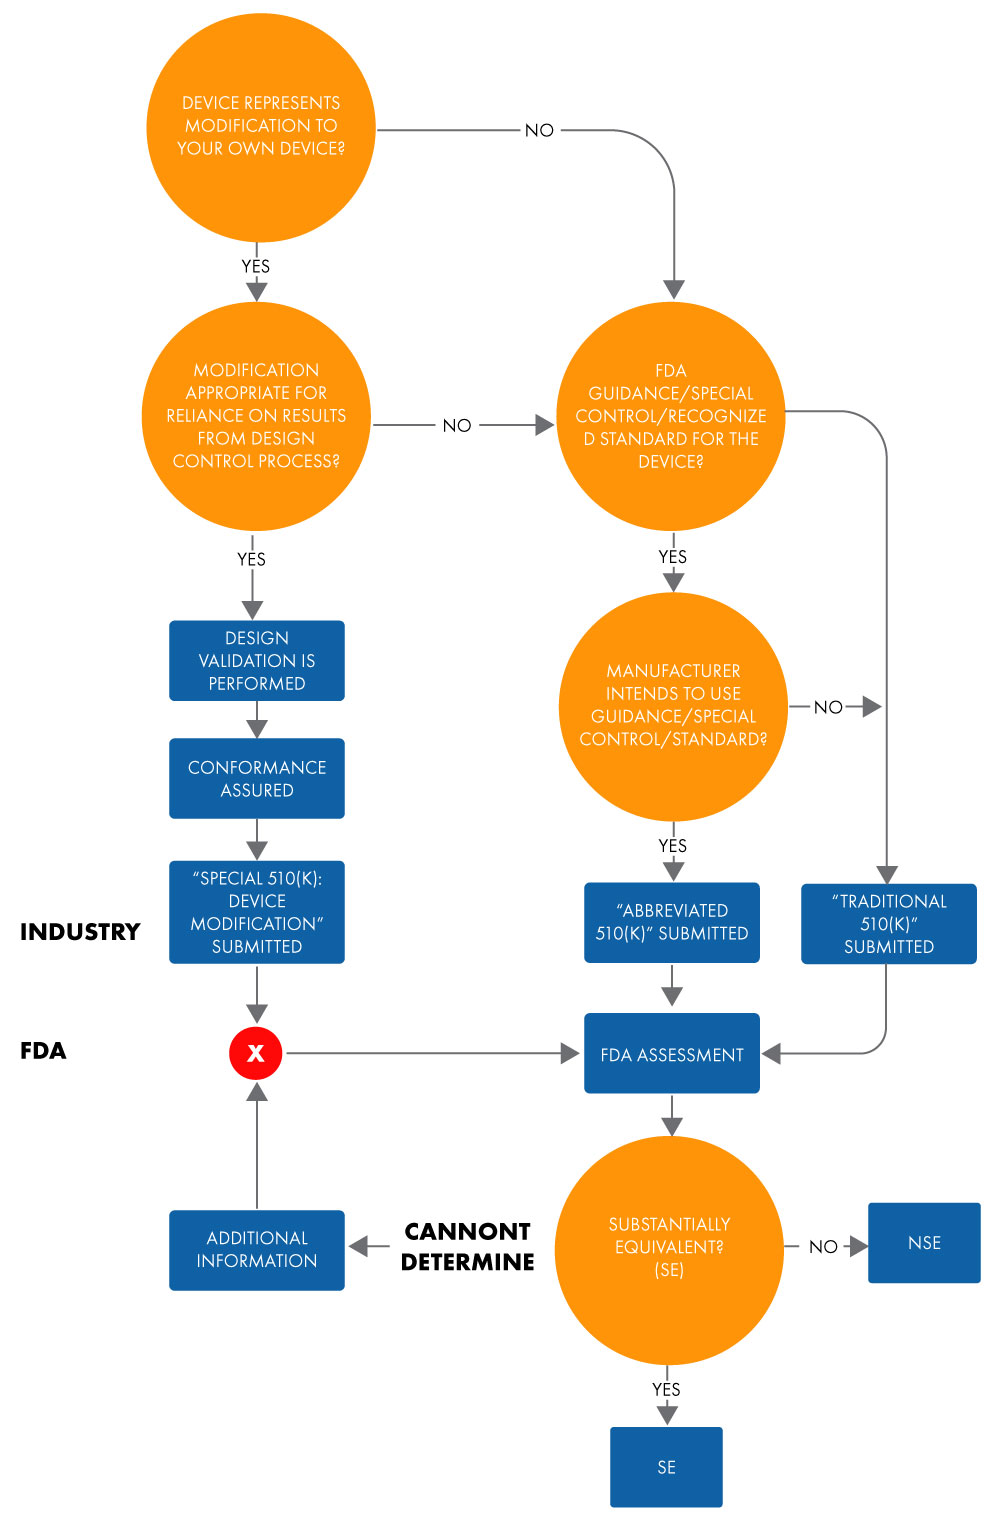
Figure 1 : Intention de commercialiser un dispositif via la 510(k)
Le terme « abrégé » laisse entendre que ce type de processus d'approbation 510(k) est plus rapide. Ce n'toutefois pas tout à fait exact. Cela prend autant de temps qu'une demande 510(k) traditionnelle. Il en va de même pour la documentation et les coûts. De plus, la structure et la mise en forme des demandes 510(k) traditionnelles et abrégées sont similaires.
Lors de la soumission d'une demande 510(k) abrégée, vous devez vous appuyer sur les éléments identifiés dans la norme 21 CFR 807.87 (soumissions 510[k] traditionnelles). Vous pouvez choisir de soumettre une demande 510(k) abrégée lorsque la soumission repose sur les éléments suivants :
- Document(s) d'orientation de la US FDA : Lors de la soumission d'une demande 510(k) abrégée, vous devez inclure un rapport de synthèse qui décrit le respect du document d'orientation pertinent et la manière dont il a été utilisé lors du développement et des tests du dispositif.
- Démonstration de la conformité aux contrôles spéciaux pour le type de dispositif : Vous devez vous conformer aux contrôles spéciaux tels que les normes de performance, la surveillance après commercialisation (PMS), les registres de patients, l'élaboration et la diffusion de directives, de recommandations, etc., qui fournissent une assurance raisonnable de la sécurité et de l'efficacité du dispositif. Une demande 510(k) abrégée qui s'appuie sur un ou plusieurs contrôles spéciaux doit inclure les éléments suivants : un rapport de synthèse décrivant le respect des contrôles spéciaux et la manière dont ils ont été utilisés lors du développement et des tests du dispositif.
- La manière dont les contrôles spéciaux ont été utilisés pour traiter un risque ou un problème spécifique.
- Des informations décrivant les éventuels écarts par rapport aux contrôles spécifiques et les efforts déployés par le fabricant pour s'y conformer.
- Norme(s) de consensus volontaire : Vous devez fournir une déclaration de conformité (DoC) à la norme reconnue pour toute demande 510(k) abrégée qui s'y appuie. Une déclaration de conformité doit inclure les éléments suivants :
- Le nom et l'adresse du demandeur ou du sponsor responsable de la déclaration de conformité (DoC).
- Les détails d'identification du produit ou du dispositif, y compris les codes de produit, le nom commercial du dispositif, le numéro de modèle et toute autre donnée d'identification unique du produit spécifique à la déclaration de conformité concernée.
- Une déclaration de conformité.
- Une liste des normes pour lesquelles la déclaration de conformité (DoC) est applicable, y compris la ou les options sélectionnées pour chaque norme, le cas échéant.
- Le numéro de reconnaissance de la US FDA pour chaque norme.
- La date et le lieu d'émission de la déclaration de conformité (DoC).
- La signature, le nom en caractères d'imprimerie et la fonction du sponsor responsable de la déclaration de conformité (DoC).
- Toute(s) limitation(s) concernant la validité de la déclaration de conformité (par exemple, la durée de validité de la déclaration, ce qui a été testé, les concessions faites concernant les résultats des tests, etc.).
En conclusion, la demande 510(k) abrégée constitue un moyen utile pour les fabricants de dispositifs de démontrer leur substantial equivalence par rapport à des normes reconnues ou à des contrôles spéciaux au moyen d'une déclaration de conformité (DoC). Pour pouvoir prétendre à une demande 510(k) abrégée, les fabricants de dispositifs doivent fournir un rapport de synthèse expliquant leur conformité aux documents d'orientation pertinents, démontrer le respect des contrôles spéciaux et fournir des déclarations de conformité aux normes reconnues. Il est toutefois important de noter que le processus d'approbation, la documentation et le coût d'une demande 510(k) abrégée sont similaires à ceux d'une demande 510(k) traditionnelle.
Votre dispositif médical répond-il aux critères d'une demande 510(k) abrégée ? Pour toute assistance dans le dépôt de votre demande 510(k) abrégée, contactez notre expert en réglementation. Restez informé ! Restez conforme !









