Przegląd procesu rejestracji wyrobów medycznych w Izraelu
Izraelski przemysł wyrobów medycznych odnotowuje stały wzrost i rozwija innowacje, co czyni go centrum nowoczesnych technologii medycznych. Rejestracja wyrobów medycznych ma kluczowe znaczenie dla firm wchodzących na ten dynamiczny rynek. Niniejszy przegląd przedstawia kluczowe aspekty procesu rejestracji w Izraelu, oferując wgląd w ramy regulacyjne oraz wymagania dotyczące wprowadzania innowacyjnych wyrobów medycznych na czołowe miejsce w izraelskim sektorze opieki zdrowotnej.
Organ regulacyjny: Wydział Wyrobów Medycznych Izraelskiego Ministerstwa Zdrowia (AMAR).
Przepisy: Ustawa o wyrobach i sprzęcie medycznym z 2012 roku
Ścieżka regulacyjna: Rejestracja produktu
Lokalny upoważniony przedstawiciel w Izraelu: Izraelski posiadacz rejestracji (IRH)
Wymóg dotyczący QMS: ISO 13485
Ocena danych technicznych: Wydział Wyrobów Medycznych w Ministerstwie Zdrowia
Ważność licencji: Pięć (05) lat
Format zgłoszenia: Papierowy i elektroniczny
Tłumaczenie: Dokumenty przetłumaczone na język hebrajski
Klasyfikacja wyrobów
Izraelskie prawo dotyczące sprzętu medycznego oraz przepisy dotyczące rejestracji sprzętu medycznego w Izraelu nie określają systemu klasyfikacji ryzyka. Zamiast tego Izrael dostosowuje klasyfikację wyrobów medycznych do standardów międzynarodowych, w szczególności tych opracowanych przez kraje grupy Global Harmonization Task Force (GHTF). Ewentualnie do rejestracji w Izraelu przyjmuje się klasyfikację ryzyka wyrobu obowiązującą w uznanym kraju. Proces tej klasyfikacji zazwyczaj uwzględnia zamierzone zastosowanie, poziom ryzyka oraz inne czynniki mogące wpłynąć na bezpieczeństwo i skuteczność wyrobów medycznych.
Klasy wyrobów medycznych
| Klasa | Ryzyko |
|---|---|
| Klasa I | Niska |
| Klasa II | Niskie i średnie |
| Klasa III | Wysoka |
Proponowane zmiany w ścieżkach rejestracyjnych
Proponowane modyfikacje dotyczą wyrobów klasy I i klasy II, podczas gdy system rejestracji wyrobów klasy III pozostaje bez zmian.
- Wyroby klasy I mogą zostać zarejestrowane niezwłocznie w drodze deklaracji zgodności.
- W przypadku wyrobów klasy II, mimo że wymagane są oświadczenia i dokumenty techniczne, AMAR może przyspieszyć procedurę do czternastu (14) dni w przypadku produktów uznanych za wyroby o niskim lub średnim ryzyku. Dotyczy to sytuacji, gdy producent posiada dwa (02) zezwolenia z uznanych krajów i przedstawia dane rynkowe z sześciu (06) miesięcy. Alternatywnie, dla wyrobów klasy II posiadających jedynie zatwierdzenie US FDA 510(k) oraz sześciomiesięczne (06) dane z rynku US, czas rozpatrywania wniosku przez AMAR zostaje skrócony do sześćdziesięciu (60) dni.
Lokalny upoważniony przedstawiciel w Izraelu
Firmy produkujące wyroby medyczne mające siedzibę poza Izraelem muszą wyznaczyć izraelskiego posiadacza rejestracji (IRH), aby umożliwić rejestrację swoich produktów do sprzedaży w tym kraju. IRH działa jako lokalny przedstawiciel wytwórcy i odpowiada za kontakt z Ministerstwem Zdrowia w celu zapewnienia zgodności z lokalnymi przepisami. Ponadto IRH odpowiada za nawiązanie i utrzymanie obecności biznesowej w Izraelu, a także za uzyskanie i utrzymanie ważnej licencji na prowadzenie działalności.
Rejestracja wyrobów medycznych
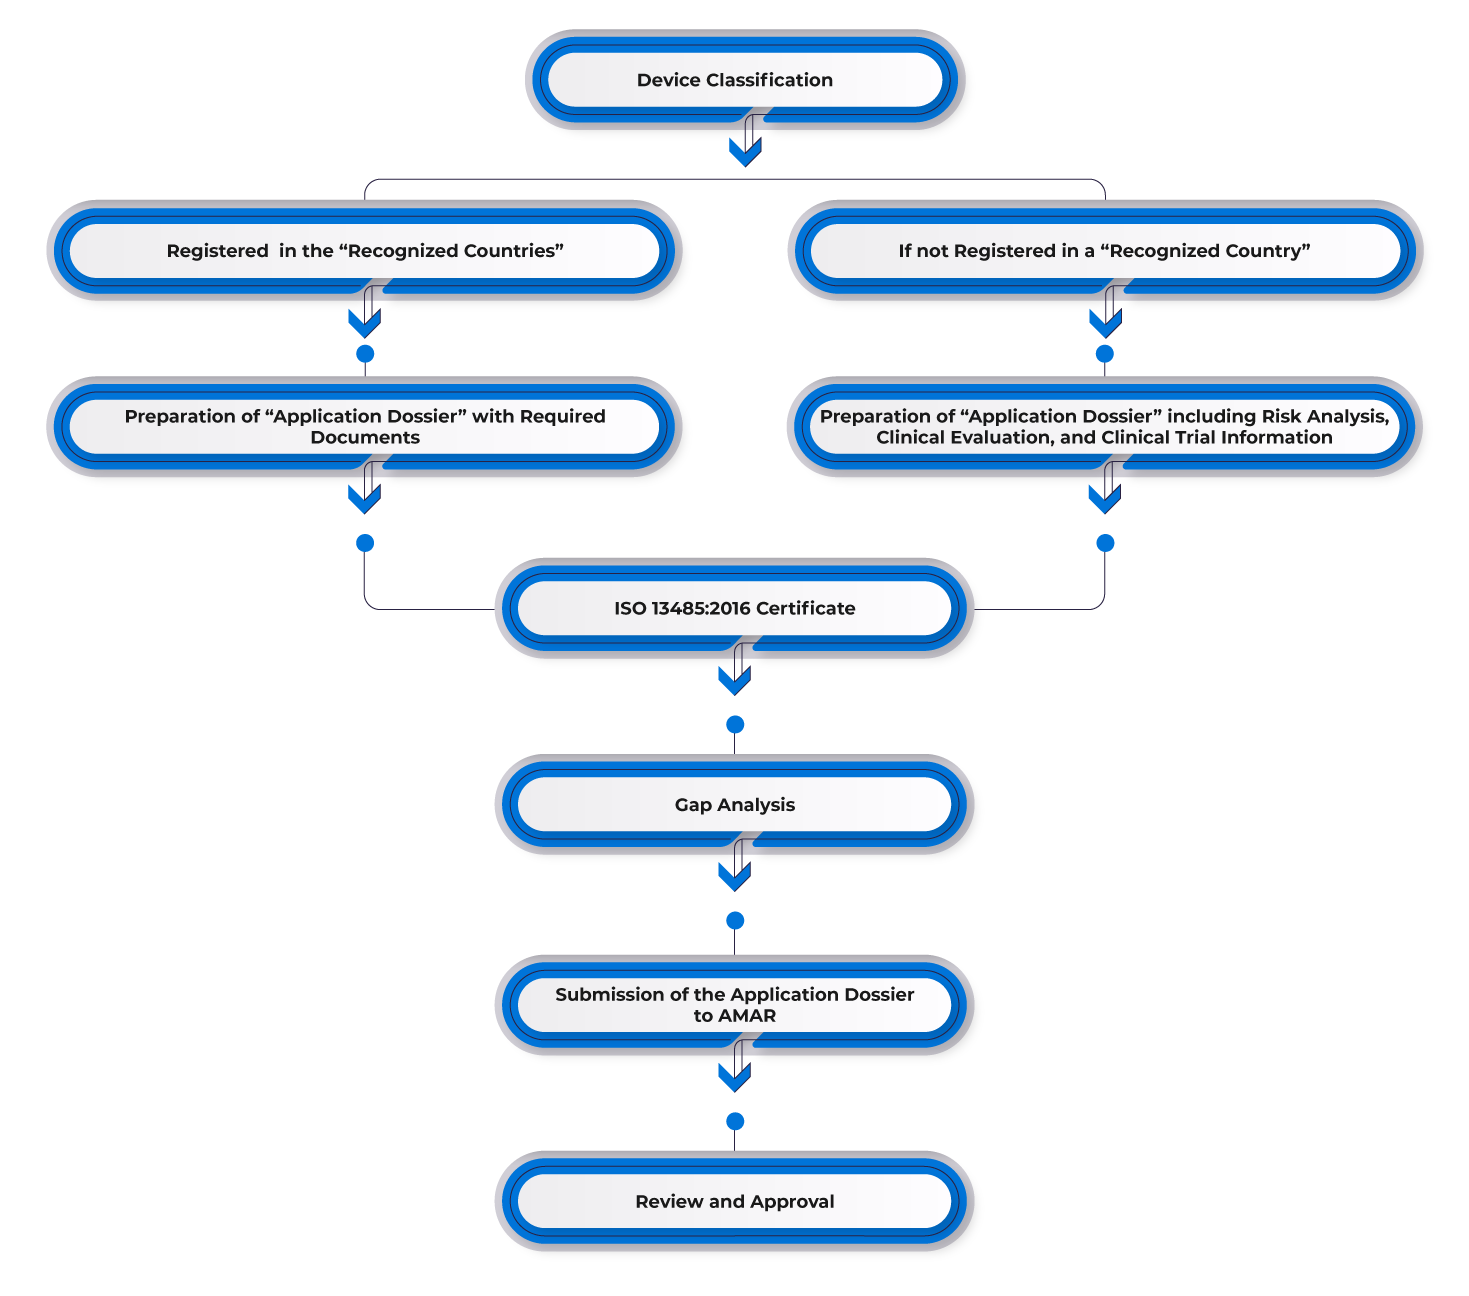
Aby zarejestrować wyrób medyczny w Izraelu, wytwórcy muszą uzyskać wcześniejsze zatwierdzenie na jednym z rynków referencyjnych, takich jak USA, Europa, Australia, Kanada lub inne główne rynki. Wytwórcy posiadający zatwierdzenia w jednym z krajów referencyjnych mogą wykorzystać to zatwierdzenie na rynku izraelskim i wyznaczyć przedstawiciela w tym kraju. Następnie muszą złożyć wymaganą dokumentację, w tym:
- Pismo zatwierdzające FDA 510(k) / Premarket Approval lub certyfikat CE.
- Certyfikat dla rządu zagranicznego (CFG) / świadectwo wolnej sprzedaży (CFS).
- Certyfikat ISO 13485 lub inna uznana certyfikacja Dobrej Praktyki Produkcyjnej (GMP).
- Walidację i certyfikat wydane przez Instytut Normalizacyjny Izraela (w razie potrzeby).
Przebieg procesu
Zarządzanie cyklem życia wyrobu po zatwierdzeniu
Freyr zapewnia zagranicznym producentom wszechstronne wsparcie w zarządzaniu całym cyklem życia wyrobów medycznych w Izraelu, obejmujące działania po zatwierdzeniu:
- Zarządzanie zmianami po zatwierdzeniu, obsługa modyfikacji istniejących zatwierdzeń wyrobów medycznych, takich jak dodanie nowych wariantów, akcesoriów i wskazań do stosowania.
- Utrzymanie certyfikacji ISO 13485:2016 oraz CE.
- Odnowienie licencji.
- Działanie jako pośrednik pomiędzy jednostką notyfikowaną a producentem.
Poruszanie się po zawiłościach organów wydających zezwolenia oraz spełnianie wielu zestawów przepisów dotyczących zatwierdzania wyrobów może być trudne. Uzyskanie zgody od różnych krajów GHTF oraz przestrzeganie przepisów obowiązujących w poszczególnych państwach wymaga głębokiej wiedzy regulacyjnej. Dla podmiotów wchodzących na rynek, które stawiają czoła tym wyzwaniom bez ustalonego partnera regulacyjnego, Freyr oferuje End-to-End usługi regulacyjne, usprawniając proces zatwierdzania wyrobów medycznych w Izraelu.
Ekspertyza w zakresie rejestracji wyrobów medycznych w Egipcie
- Klasyfikacja wyrobów medycznych w Izraelu.
- Autoryzowany Przedstawiciel w Izraelu (IRH).
- Rejestracja wyrobów w Izraelu.
- Doradztwo w zakresie zarządzania ryzykiem zgodnie z normą ISO 14971:2019.
- Zgodność z normą ISO 13485:2016.
- Przegląd, opracowanie i złożenie dokumentacji projektowej.
- Rejestracja wyrobów medycznych za pośrednictwem internetowego systemu rejestracji.
- Raport ze strategii regulacyjnej dla wyrobów medycznych.
- Wsparcie w zakresie badań – biokompatybilność, bezpieczeństwo elektryczne, właściwości mechaniczne i użytkowe.
- Wsparcie w zakresie zgodności etykietowania.
- Wsparcie w zakresie GMP.
- Wsparcie w zakresie nadzoru po wprowadzeniu do obrotu (PMS).