Przegląd zakresu prac (SOW) dla zgłoszenia 510(k) wyrobów medycznych aktywnych i nieaktywnych
W firmie Freyr nasz zespół ekspertów skrupulatnie gromadzi i opracowuje najnowsze informacje niezbędne do zgłoszeń 510(k), obejmujące zarówno wyroby medyczne aktywne, jak i nieaktywne. Zapewnia to posiadanie wiedzy niezbędnej do pewnego poruszania się w ramach regulacyjnych. Od wyjaśnienia różnic między wyrobami aktywnymi i nieaktywnymi po zagłębienie się w zawiłości zgłoszenia 510(k) – przygotowaliśmy bogaty zbiór zasobów stanowiących główne źródło odniesienia. Rozpocznij drogę do opanowania zgłoszenia 510(k) dla wyrobów medycznych aktywnych i nieaktywnych dzięki naszemu kompleksowemu przewodnikowi.
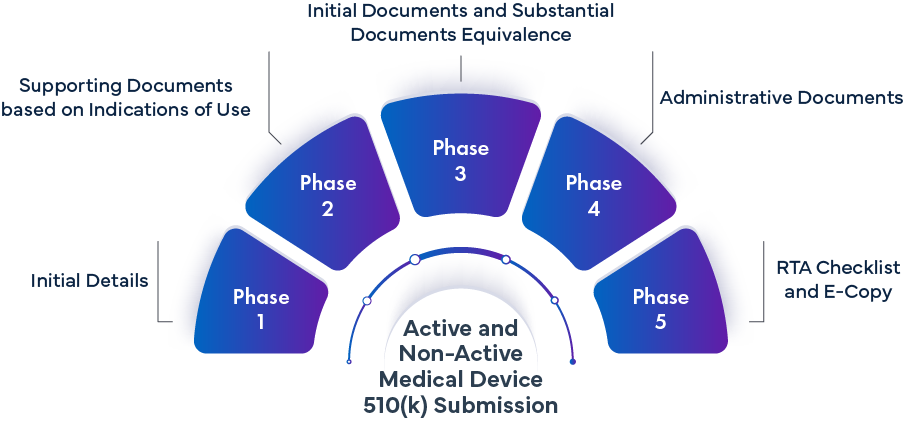
Faza -1: Szczegóły początkowe | ||
|---|---|---|
Wymagania | Zakres obowiązków wnioskodawcy w procedurze 510(k) | Zakres działań Freyr |
| Przeznaczenie |
|
|
| Oświadczenie dotyczące wskazań do stosowania (formularz 3881) |
|
|
| Opis wyrobu |
|
|
| Normy i wytyczne |
|
|
| Wyrób równoważny (Predicate Device) |
|
|
| Podsumowanie 510(k) |
|
|
Faza 2: Dokumentacja wspierająca oparta na wskazaniach do stosowania | |||
|---|---|---|---|
Wymagania dotyczące dokumentacji | Zakres obowiązków wnioskodawcy w procedurze 510(k) | Zakres działań Freyr | |
| 2.1 | Rysunek wyrobu | Przesłać plik z rysunkiem wyrobu, aby zapewnić dokładne odzwierciedlenie jego projektu | Zainicjować formalny wniosek o wydanie rysunku wyrobu aktywnego. Dokładnie przeanalizować i skrupulatnie udokumentować informacje niezbędne do zgłoszenia 510(k). |
| 2.2 | Projektowanie i rozwój wyrobu | Prześlij dokumentację projektowo-rozwojową wyrobu aktywnego, uwzględniającą wszystkie istotne informacje i dokumenty. | Wyślij zapytanie dotyczące projektowania i rozwoju wyrobu aktywnego. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.3 | Karta charakterystyki materiału | Dostarczenie kart charakterystyki substancji niebezpiecznych (MSDS) dla istotnych komponentów wyrobu aktywnego, zapewniając wyczerpujące informacje na temat ich bezpieczeństwa i składu | Wyślij zapotrzebowanie na kartę charakterystyki materiału kluczowych komponentów wyrobu aktywnego. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.4 | Schemat blokowy procesu produkcyjnego | Dostarcz schemat blokowy procesu produkcyjnego szczegółowo opisujący proces wytwarzania wyrobu aktywnego, zawierający wizualną reprezentację poszczególnych etapów produkcji i ich kolejności | Złożenie wniosku o kartę charakterystyki (MSDS) kluczowych komponentów wyrobu aktywnego. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.5 | Opis wyrobu | Podaj wyczerpujące informacje, w tym: o Przegląd wyrobu o Funkcje i tryby pracy o Schematy blokowe o Zdjęcia, kable i odpowiednie akcesoria o Interoperacyjność wyrobu. o Opis zasilacza | Wyślij zapytanie o szczegółowe informacje na temat wyrobu. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.6 | Proponowane oznakowanie | Dostarczenie instrukcji użycia (IFU), podręcznika użytkownika oraz wszelkich powiązanych materiałów promocyjnych dotyczących wyrobu aktywnego. | Złożenie wniosku o instrukcję użycia (IFU), podręcznik użytkownika oraz materiały promocyjne, jeśli są dostępne. Sprawdź instrukcję używania (IFU), instrukcję obsługi oraz materiały promocyjne dostarczone przez wnioskodawcę. Udokumentuj instrukcję używania (IFU), instrukcję obsługi oraz materiały promocyjne na potrzeby zgłoszenia 510(k). |
| 2.7 | Pakowanie i transport | Dostarcz plany badań oraz raporty z walidacji pakowania i transportu. | Wyślij zapytanie o plan badań i raporty dotyczące walidacji pakowania i transportu. Przeanalizuj plany badań i raporty z walidacji pakowania i transportu oraz przekaż wszelkie niezbędne poprawki lub uwagi. |
| 2.8 | Sterylizacja (jeśli dotyczy sterylności) | Dostarcz plany badań oraz raporty z walidacji sterylizacji. | Wyślij zapotrzebowanie na plan badań i raporty z walidacji sterylizacji. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.9 | Testy wydajnościowe – stanowiskowe | Złóż formalny wniosek o plany i raporty z badań porównawczych (Bench Study) w zakresie testów wydajnościowych, określając konkretne wymagania i cele, które należy uwzględnić | Prześlij zapotrzebowanie na plany i raporty z badań porównawczych (Bench Study) aktywnego wyrobu w celu przeprowadzenia testów wydajnościowych. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
Dokumentacja potwierdzająca zgodność elektromagnetyczną i bezpieczeństwo elektryczne | |||
| 2.10 | Charakterystyka wyrobu powiązana z EMC i środowiska, w których jest on przeznaczony do użytku | Podaj szczegółowe informacje na temat charakterystyki wyrobu powiązanej z EMC oraz środowisk, w których jest on przeznaczony do użytku, w tym: o Przegląd wyrobu. o Funkcje i tryby pracy. o Schematy blokowe. o Zdjęcia, kable i odpowiednie akcesoria. o Interoperacyjność wyrobu. o Opis zasilacza, w tym możliwość korzystania z wyrobu medycznego z własnym zasilaniem podczas ładowania. o Środowiska, w których wyrób medyczny ma być używany. o Opis technologii bezprzewodowej (jeśli dotyczy) w celu uwzględnienia dodatkowych kwestii dotyczących wyrobów medycznych z funkcją łączności bezprzewodowej. o Opis wszelkich wewnętrznych źródeł emisji fal radiowych (RF) w wyrobie medycznym, które potencjalnie mogą powodować zakłócenia elektromagnetyczne. o Uwzględnienie powszechnych źródeł emisji elektromagnetycznej (EM), jak również specyficznych źródeł medycznych.
| Prześlij zapotrzebowanie na informacje dotyczące charakterystyki wyrobu powiązanej z EMC oraz środowisk przeznaczonych do jego użytku. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.11 | Ocena ryzyka | Dostarcz plan zarządzania ryzykiem, który zawiera ocenę ryzyka wykazującą skutecznikowe ograniczenie ryzyka, wraz z kompleksowym raportem z zarządzania ryzykiem obejmującym wszystkie elementy ryzyka. Przedstaw zaktualizowany dokument z sugerowanymi poprawek i ulepszeniami | Prześlij zapotrzebowanie na dokumentację zarządzania ryzykiem i poproś o dokumentację Planu i Raportu z zarządzania ryzykiem, obejmującą identyfikację zagrożeń, ocenę ryzyka oraz wykazanie odpowiedniego ograniczenia ryzyka. Raport z zarządzania ryzykiem powinien obejmować wszystkie elementy ryzyka, najlepiej w oddzielnych sekcjach dla zachowania przejrzystości. Na żądanie wnioskodawcy udostępnij szablon Planu zarządzania ryzykiem oraz Raportu z zarządzania ryzykiem, który obejmuje wszystkie zagrożenia związane z wyrobem. Przejrzyj dane zawarte w dokumentacji zarządzania ryzykiem, w tym Plan i Raport udostępnione przez wnioskodawcę, oraz przedstaw sugestie dotyczące niezbędnych poprawek, aby zapewnić kompletną dokumentację do zgłoszenia 510(k). Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.12 | Norma zharmonizowana | Dostarczenie potwierdzenia odpowiednich norm konsensusu oraz wyjaśnienia wszelkich odstępstw od norm uznanych przez FDA. | Prześlij zapotrzebowanie na odpowiednie normy zharmonizowane związane z EMC i bezpieczeństwem elektrycznym dla wyrobu aktywnego. Udokumentuj potwierdzone normy zharmonizowane dla wyrobu aktywnego na potrzeby zgłoszenia 510(k). |
| 2.13 | Kryteria zaliczenia/niezaliczenia dotyczące podstawowego działania i odporności | Przedstawienie planu badań i raportów z testów podstawowej wydajności i odporności przeprowadzonych dla wyrobu aktywnego, zgodnie z normami uznanymi przez FDA. | Złożenie zapotrzebowania na plan badań i raporty z testów podstawowej wydajności i odporności przeprowadzonych dla wyrobu aktywnego, zgodnie z normami uznanymi przez FDA. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.14 | Konfiguracja wyrobu medycznego i przetestowane funkcje | Przedstaw konfigurację wyrobu medycznego i przetestowane funkcje dla wyrobu aktywnego, uwzględniając następujące szczegóły: o Przedstaw kompleksowy opis badanego wyrobu medycznego, w tym szczegółowe informacje na temat jego konfiguracji, funkcji, trybów oraz konkretnych ustawień, które były poddane testom. o Opis badanego wyrobu powinien obejmować nazwę wyrobu medycznego, numer modelu oraz informację, czy wyrób jest ostateczną wersją gotową do produkcji, która jest obecnie przedmiotem przeglądu. | Prześlij zapytanie dotyczące konfiguracji i funkcji testowych aktywnego wyrobu medycznego. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
| 2.15 | Wyniki badań EMC | Dostarczenie planu badań i raportu z testów kompatybilności elektromagnetycznej (EMC) zgodnie z normą konsensusu uznaną przez FDA i zalecaną dla wyrobu aktywnego. | Zainicjowanie formalnego wniosku o plan badań i raport z testów EMC, zgodnych z normą konsensusu uznaną przez FDA i zalecaną dla wyrobów aktywnych. Dokładnie przeanalizuj i skrupulatnie udokumentuj wszystkie niezbędne informacje w ramach przygotowań do zgłoszenia 510(k). |
Faza 3 – Dokumenty początkowe i dokumenty dotyczące istotnej równoważności | |||
|---|---|---|---|
Wymagania dotyczące dokumentacji | Zakres obowiązków wnioskodawcy w procedurze 510(k) | Zakres działań Freyr | |
| 3.1 | Formularz zgłoszeniowy przeglądu przed wprowadzeniem na rynek CDRH (formularz FDA 3514) | - | Wypełnienie formularza FDA 3514 przy użyciu danych przekazanych przez wnioskodawcę |
| 3.2 | Podsumowanie dla klasy III i certyfikacja | - | Ten krok nie jest konieczny, jeśli badania kliniczne nie są wymagane |
| 3.3 | Certyfikat finansowy lub oświadczenie o ujawnieniu informacji | - | Ten krok nie jest konieczny, jeśli badania kliniczne nie są wymagane |
| 3.4 | Streszczenie menedżerskie | - | Opracuj szablon i skrupulatnie przygotuj dokument. Podaj uzasadnienie wszelkich rozbieżności zaobserwowanych pomiędzy proponowanym wyrobem a wyrobem równoważnym. Wybrano badanie porównawcze pomiędzy proponowanym wyrobem a wyrobem równoważnym, stwórz szablon i przygotuj odpowiedni dokument. |
| 3.5 | Dyskusja na temat istotnej równoważności | - | Opracuj szablon i skrupulatnie przygotuj dokument. Wybrano badanie porównawcze pomiędzy proponowanym wyrobem a wyrobem równoważnym, stwórz szablon i przygotuj odpowiedni dokument. |
Faza 4 – Dokumenty administracyjne | |||
|---|---|---|---|
Wymagania dotyczące dokumentacji | Zakres obowiązków wnioskodawcy w procedurze 510(k) | Zakres działań Freyr | |
| 4.1 | Przewodnie pismo zgłoszenia 510(k) | Podpisz dokument wydrukowany na papierze firmowym i zleć przesłanie jego wersji papierowej kurierem do biura w US. Dostarcz cyfrową kopię podpisanego pisma przewodniego 510(k) w celu włączenia jej do dokumentacji 510(k) | Przygotuj kompleksowy szablon zawierający wszystkie niezbędne szczegóły dotyczące pisma przewodniego i udostępnij go wnioskodawcy. Poinstruuj wnioskodawcę, aby skorzystał z oficjalnego papieru firmowego i upewnił się, że pismo przewodnie zostało podpisane przez upoważnioną osobę |
| 4.2 | Oświadczenie o prawdziwości i dokładności | Upewnij się, że dokument został podpisany przez wyznaczoną osobę kontaktową w firmie i odpowiednio dostarczony. | Opracuj kompleksowy szablon zawierający wszelkie niezbędne treści, które mają zostać uwzględnione w dokumencie zgłoszeniowym. |
| 4.3 | Deklaracje zgodności i raport podsumowujący | Upewnij się, że dokument został podpisany przez wyznaczoną osobę kontaktową w firmie i odpowiednio dostarczony. | Opracuj kompleksowy szablon umożliwiający systematyczne sporządzenie i przygotowanie wymaganych dokumentów. |
| 4.4 | MDFUSC (formularz FDA 3601) | Dokonanie wymaganej opłaty na rzecz FDA przed formalnym złożeniem dokumentacji 510(k) | Wygeneruj arkusz okładkowy opłat uiszczanych przez użytkownika oraz unikalny numer identyfikacji osobcznej (PIN) specjalnie dla zgłoszenia wyrobu medycznego. |
Faza 5 – Lista kontrolna RTA i kopia elektroniczna (E-Copy) | |||
|---|---|---|---|
Wymagania dotyczące dokumentacji | Zakres obowiązków wnioskodawcy w procedurze 510(k) | Zakres działań Freyr | |
| 5.1 | Lista kontrolna RTA | Zatwierdzenie weryfikacji listy kontrolnej RTA (Gotowy do przyjęcia), wskazujące, że wszystkie wymagania zostały pomyślnie spełnione | Opracowanie spersonalizowanego szablonu listy kontrolnej RTA dostosowanego do konkretnego typu zgłoszenia. Wypełnienie listy kontrolnej poprzez skrupulatne uzupełnienie wszystkich wymaganych pól i upewnienie się, że wskazane dokumenty zostały należycie złożone do FDA i udostępnione wnioskodawcy. |
| 5.2 | Kopia elektroniczna | Zatwierdzenie dokumentacji znajdującej się w ostatecznym folderze zgłoszeniowym, co oznacza jej zgodność ze wszystkimi niezbędnymi wymaganiami i standardami. | Uporządkowanie sekcji folderu zgłoszeniowego zgodnie z wytycznymi FDA i niezwłoczne udostępnienie ich wnioskodawcy. Konwersja folderu zgłoszeniowego na kopię elektroniczną w celu łatwego dostępu i przeglądu. Prześlij kopię elektroniczną zgłoszenia do wyznaczonego agenta w US. |
Rejestracja wyrobów medycznych
- Kompleksowa strategia regulacyjna US FDA
- Identyfikacja urządzenia referencyjnego
- Ustanowienie istotnej równoważności z urządzeniem referencyjnym
- Analiza lluk pod kątem zgodności z wymogami US FDA
- Opracowanie 21 sekcji dokumentacji technicznej 510(k)
- Publikacja i utworzenie kopii elektronicznej (eCopy)
- Walidacja i złożenie kopii elektronicznej
- Usługi pośrednictwa w zatwierdzaniu urządzeń
- Odpowiedź na uwagi RTA i braki formalne
- Usługi doradcze w zakresie usuwania braków
- Rejestracja wyrobów i utrzymanie bazy danych FURLS
- Obsłużyliśmy wiele rejestracji 510(k) dla różnych kategorii wyrobów
- Zespół ekspertów ds. opracowywania dokumentacji 510(k) zgodnie z wymogami US FDA dotyczącymi zgłoszeń przed wprowadzeniem do obrotu (Premarket Notification [510(k)])
- Dodatkowe wsparcie w obsłudze zapytań dotyczących 510(k)
- Porada dotycząca odpowiedniego typu wniosku 510(k) zgodnie z wymogami US FDA dotyczącymi zgłoszeń 510(k) dla wyrobu
- Terminowe dostarczanie rezultatów prac
- Bieżąca znajomość nowych nowelizacji US FDA