

5 min de lecture
Soumissions prévues pour le 24 septembre 2016.
Maintenant que la deuxième phase de conformité à l'IUD, concernant les dispositifs médicaux de classe III I/LS/LS, a été mise en œuvre, de nombreux fabricants de dispositifs, en particulier ceux de classe II, se demandent comment se préparer au mieux pour l'échéance de soumission des données des dispositifs de classe II fixée au 24 septembre 2016. Pour les guider, nous avons identifié chez Freyr certains préalables qu'ils devraient examiner afin de préparer leurs dispositifs de classe II aux exigences de l'IUD de la FDA.
La nouvelle réglementation exige que tous les dispositifs médicaux de classe II soient étiquetés et emballés avec un identifiant unique de dispositif (IUD) et enregistrés dans la base de données mondiale de l'IUD de la FDA (GUDID). Compte tenu de la volatilité des exigences de conformité et des délais de soumission plus courts, la difficulté pour les fabricants de dispositifs est de maîtriser les moindres détails des processus de conformité. En même temps, ils doivent veiller à ne négliger aucun attribut clé des dispositifs lorsqu'ils rassemblent les données éparpillées dans différents systèmes et les concilient dans des tableurs pour établir des rapports de conformité.
Afin d'aider les fabricants de dispositifs à s'orienter facilement et sans erreur dans ce processus de conformité complexe et crucial, Freyr a réuni les préalables suivants à respecter.
Déterminer la date de conformité à l'IUD : Depuis que la FDA a publié sa règle définitive, certaines dates de conformité des dispositifs ont été modifiées et prolongées. Pour planifier minutieusement les stratégies et les processus de conformité et éviter des modifications de dernière minute précipitées, les étiqueteurs doivent déterminer la date de conformité exacte.
Date de conformité des dispositifs de classe II Exigences de conformité 24 sept. 2016Les dispositifs de classe III pour lesquels un IUD est requis sur l'étiquette doivent porter cet IUD sous forme de marquage permanent directement sur le dispositif, si celui-ci est destiné à être utilisé plus d'une fois et à être retiré du circuit de traitement avant chaque utilisation. Les étiquettes et les emballages des dispositifs médicaux de classe II doivent porter un IUD Les dates figurant sur les étiquettes de ces dispositifs doivent être formatées comme requis Le logiciel autonome de classe II doit fournir son IUD comme requis Les données relatives aux dispositifs de classe II qui doivent porter un IUD sur leur étiquette doivent être soumises à la base de données GUDID Pour la plupart des dispositifs, la date de conformité pour le marquage direct diffère des autres exigences. En fonction de votre catégorie de produit, qu'il soit destiné à être réutilisé ou retraité, déterminez la date de conformité de l'IUD pour le marquage direct comme indiqué ici :
Dates de conformité pour le marquage direct Catégorie de dispositif – Réutilisé et retraité 24 sept. 2015 Dispositifs de survie et de soutien vital, quelle que soit leur classe 24 sept. 2016 Dispositifs de classe III et dispositifs autorisés en vertu de la loi sur le service de santé publique (Public Health Service Act) 24 sept. 2018 Dispositifs de classe II 24 sept. 2020 Dispositifs de classe I et dispositifs non classés Évaluer la nécessité d'un marquage direct du numéro UDI : tous les dispositifs médicaux utilisés plus d'une fois ou qui doivent être retaités avant chaque utilisation doivent comporter un marquage direct de l'UDI. Une exception s'applique aux dispositifs implantables qui ne nécessitent pas de marquage direct conformément à la règle UDI. Les dispositifs à usage unique, même s'ils sont retaités, ne sont pas non plus tenus de porter un UDI permanent – 21 CFR 801.45(d)(3). Par conséquent, évaluez la nécessité d'un marquage direct en fonction de la catégorie de dispositifs médicaux que vous fabriquez.
- Planifier une conformité globale: examinez les exigences de la FDA applicables à vos produits spécifiques pour assurer leur conformité. Réalisez une analyse complète des écarts afin d'identifier les lacunes en matière de données ou de technologies pour faire face aux principaux défis liés au respect des délais stricts de la FDA. Parmi ces défis figurent l'obtention des informations DI ou PI et la gestion de grands volumes de données non structurées provenant de sources diverses. Plutôt que de veiller tard pour réconcilier toutes les données des dispositifs médicaux à la dernière minute, préparez en amont une conformité globale grâce à des systèmes et des outils validés qui favorisent l'intégration, la qualité et la gestion des données.
![]()
Obtenir un numéro DI et une adhésion auprès d'une agence : L'UDI se compose d'un identifiant de dispositif (DI, numéro unique basé sur la version ou le modèle du dispositif) et d'un identifiant de production (PI, incluant le numéro de lot, le numéro de série ou la date péremption). La partie DI de l'UDI servira de clé primaire pour rechercher des informations sur le dispositif dans le GUDID. Pour attribuer le DI, la FDA a accrédité trois agences émettrices : GS1, HIBCC et ICCBBA. Dans ce cas, les étiqueteurs doivent adhérer à l'une de ces agences pour obtenir le numéro DI qui doit être saisi dans le GUDID de la FDA.
![]()
Identifiant Attributs Agences émettrices UDI DI (Identifiant de dispositif – Données statiques)
Doit être synchronisé avec le GUDIDNuméro unique de
Fabricant
Marque du dispositif
Modèle du dispositif
GSI
HIBCC
ICCBBAPI (Identifiant du produit – Données dynamiques)
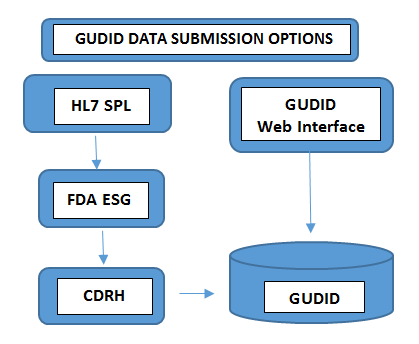
Requis sur tous les niveaux d'emballageNuméro de lot, numéro de série, date de fabrication, date de péremption, - Soumettre les données: La manière dont vous soumettez les données au GUDID dépend du volume de vos gammes de produits. Les fabricants de dispositifs disposant d'un nombre minimal de produits choisissent de soumettre manuellement les informations relatives à l'UDI via l'interface Web gratuite du GUDID de la FDA. Dans ce cas, un seul enregistrement de DI peut être soumis à la fois via une interface Web GUDID sécurisée. D'autre part, les fabricants ayant des gammes de produits plus importantes optent pour la soumission HL7 SPL afin de collecter les données par voie électronique et de convertir les données consolidées au format SPL avant de les soumettre à la passerelle de soumission électronique de la FDA (ESG), à l'aide du numéro DUNS. Veuillez noter qu'un compte GUDID n'est pas lié à un type de soumission. Ce compte sert à vous identifier en tant que fabricant (labeler) afin de permettre la soumission de données sur les dispositifs via ces deux options.
![]()
- Créer un compte GUDID : Un fabricant (labeler) a besoin d'un ou de plusieurs comptes GUDID selon le nombre de rôles à attribuer, tels que coordinateur GUDID, utilisateur de saisie de données, etc. Cependant, pour autoriser chaque rôle à saisir des données, le fabricant doit obtenir l'approbation de la FDA avant la création du compte. Le processus de création d'un compte GUDID approprié implique l'envoi d'une demande par e-mail à la FDA, suite à quoi vous recevrez un document de demande de compte à remplir. Une fois que vous aurez renvoyé le document rempli à la FDA par e-mail, l'agence examinera le formulaire et vous enverra un e-mail contenant les informations de connexion à votre compte GUDID.
La mise en œuvre de l'UDI est un processus complexe et chronophage. Au cours de ce processus, tout en répondant aux exigences de la FDA en matière d'UDI, les fabricants de dispositifs médicaux font face à de nombreux défis liés à la gestion, à l'intégration et à la soumission des données. La date limite de conformité pour les dispositifs de classe II approchant à grands pas, Freyr recommande aux entreprises de commencer à s'y préparer dès maintenant.
Pour guider votre organisation à travers ce processus de conformité complexe, Freyr vous offre le meilleur des deux mondes : une solution logicielle UDI à la demande, entièrement configurable, Freyr IDENTITY, ainsi qu'un centre d'excellence (CoE) proposant des services UDI haut de gamme, rentables et personnalisables, conçus pour répondre à vos exigences les plus strictes.









