

5 Min. Lesezeit
Das Medical Device Single Audit Program (MDSAP) ermöglicht es einer anerkannten Prüforganisation, ein einziges Audit des Qualitätsmanagementsystems (QMS) eines Medizinprodukteherstellers durchzuführen. Es deckt die relevanten behördlichen Anforderungen für fünf Länder ab: Brasilien (ANVISA), die USA (FDA), Japan (PMDA), Kanada (Health Canada) und Australien (TGA). Neben den teilnehmenden Regulierungsbehörden sind mehrere andere internationale Partner (offizielle Beobachter und assoziierte Mitglieder) am MDSAP beteiligt.
Die MDSAP-Zertifizierung ist von Health Canada für Medizinprodukte der Klassen II, III und IV vorgeschrieben, während sie für die anderen vier Länder freiwillig ist. Sie hat die Transparenz und die regulatorische Angleichung zwischen den teilnehmenden Behörden gefördert und den Bedarf an mehrfachen Audits minimiert, wodurch Hersteller von Medizinprodukten Zeit und Ressourcen sparen. Um Ihnen einen besseren Einblick in das MDSAP-Programm zu geben, gehen wir hier auf die fünfzehn (15) am häufigsten gestellten Fragen ein.
- Warum wurde das MDSAP -Programm entwickelt, obwohl es bereits eine weltweit anerkannte ISO 13485-Zertifizierung gibt?
MDSAP wurde entwickelt, um den Aufwand für behördliche Audits für Hersteller von Medizinprodukten zu verringern und eine stärkere Annäherung der regulatorischen Ansätze und technischen Anforderungen auf Basis internationaler Standards und bewährter Verfahren zu fördern. Es zielt darauf ab, Konsistenz, Berechenbarkeit und Transparenz in regulatorischen Programmen zu schaffen, indem die Verfahren und Praktiken von Aufsichtsbehörden und externen Prüfungsorganisationen standardisiert werden.
Das Audit basiert auf den Qualitätsmanagementsystem-Anforderungen der ISO 13485 sowie den regulatorischen Vorgaben des jeweiligen Teilnehmerlandes, in dem die Medizinprodukte vertrieben werden sollen.
- Was sind die Zulassungskriterien für die Durchführung eines MDSAP-Audits?
Jeder Hersteller von Medizinprodukten, der sein Produkt in den teilnehmenden Ländern vertreiben möchte, kann sich einem MDSAP-Audit unterziehen. Allerdings kann jede Aufsichtsbehörde bei Bedarf Ausschlusskriterien für bestimmte Bedingungen festlegen.
In Japan gelten beispielsweise folgende Ausnahmen von der Zulässigkeit:
- Eine registrierte Produktionsstätte (RMS), die Medizinprodukte aus menschlichen oder tierischen Geweben herstellt
- Eine RMS, die radioaktive In-Vitro-Diagnostika (IVD) herstellt, und
- Eine Niederlassung eines Zulassungsinhabers (MAH)
- Umfasst das MDSAP-Audit auch Kombinationsprodukte?
Medizinprodukte, die Arzneimittel (Arzneistoffe) oder Biologika (z. B. Materialien tierischen Ursprungs, die unschädlich gemacht wurden, oder Gewebe, Zellen oder Substanzen mikrobiellen oder rekombinanten Ursprungs, menschliches Blut oder Extrakte aus menschlichem Blut oder Blutprodukte usw.) enthalten, gelten als Kombinationsprodukte und können in den Geltungsbereich eines MDSAP-Audits einbezogen werden.
Aufgrund unterschiedlicher Vorschriften für diese Produkte in den Zuständigkeitsbereichen der teilnehmenden Aufsichtsbehörden werden MDSAP-Auditberichte und Zertifizierungsdokumente in einigen Ländern jedoch möglicherweise nicht als Alternative zu den Inspektions- und Bewertungsanforderungen anerkannt.
Australien – Für Kombinationsprodukte führt die TGA im Rahmen der australischen Konformitätsbewertung eine Prüfung außerhalb des Standorts durch. Ein effektives MDSAP-Audit kann jedoch Inspektionen für diese Produkte reduzieren.
Brasilien, Japan – Kombinationsprodukte, die als Medizinprodukte gelten, sind im MDSAP enthalten, da es keine spezifischen Anforderungen bezüglich des QM-Systems gibt.
Kanada – Das MDSAP-Modell deckt die Anforderungen an das QM-System für Kombinationsprodukte ab, die als Medizinprodukte gelten.
US – MDSAP-Audits werden für Kombinationsprodukte nicht als Alternative zu FDA-Inspektionen angesehen.
- Kann ich das Land auswählen, das in den Geltungsbereich des MDSAP-Audits einbezogen werden soll?
Ja, das Audit wird gemäß dem Geltungsbereich durchgeführt, der im Antrag auf Zertifizierungsdienste angegeben wurde. Von Herstellern von Medizinprodukten wird erwartet, dass sie die Vorschriften nur in den Ländern einhalten, in denen ihre Produkte vertrieben werden sollen.
- Ich bin ein Medizinproduktehersteller aus den US und beabsichtige, mein Produkt nur in Japan zu vertreiben. Ich stehe kurz vor einem MDSAP-Audit. Muss ich auch die Anforderungen anderer Länder erfüllen?
Nein, von Herstellern von Medizinprodukten wird lediglich erwartet, dass sie die Anforderungen der ISO 13485 und die Vorschriften in den Ländern einhalten, in denen ihre Produkte vertrieben werden sollen.
- Meine Audit-Organisation (AO) und meine europäische Benannte Stelle sind identisch. Kann ich für beide gleichzeitig auditiert werden?
Wenn Ihre AO und Ihre europäische Benannte Stelle identisch sind, kann die Konformitätsbewertung nach dem MDSAP-Audit durchgeführt werden, nicht gleichzeitig. Europäische Benannte Stellen treten beim MDSAP als Beobachter auf, und die Konformitätsbewertung wird gemäß der EU MDR 2017/745 durchgeführt. Bei MDSAP erfolgt die Bewertung gemäß den Anforderungen der ISO 13485 und den regulatorischen Vorgaben der teilnehmenden Länder im Geltungsbereich.
- Worin besteht der Unterschied zwischen Bewertungen der Stufe I und der Stufe II?
Der anfängliche Auditprozess von MDSAP umfasst zwei Stufen. Das Erstaudit, auch als Erstzertifizierungsaudit bezeichnet, besteht aus Audits der Stufe I und Stufe II.
Das Audit der Stufe I umfasst die Überprüfung der Dokumentation und die Bewertung der Bereitschaft des Medizinprodukteherstellers für ein Audit der Stufe II.
Das Audit der Stufe II wird durchgeführt, um zu überprüfen, ob alle geltenden Anforderungen der ISO 13485 und weitere behördliche Anforderungen der zuständigen Aufsichtsbehörde umgesetzt wurden.
- Mit wie vielen Auditoren muss ich bei einem MDSAP-Audit rechnen?
Die Bestimmung der Auditzeit legt fest, wie lange das Audit vor Ort in Manntagen dauert. Die AO entscheidet, aus wie vielen Auditoren das Audit-Team bestehen wird. Beispielsweise kann ein Audit mit (06) Manntagen von einem Team aus zwei (02) Auditoren in drei (03) Tagen abgeschlossen werden.
- Wie wird der Zeitpunkt des MDSAP-Audits festgelegt?
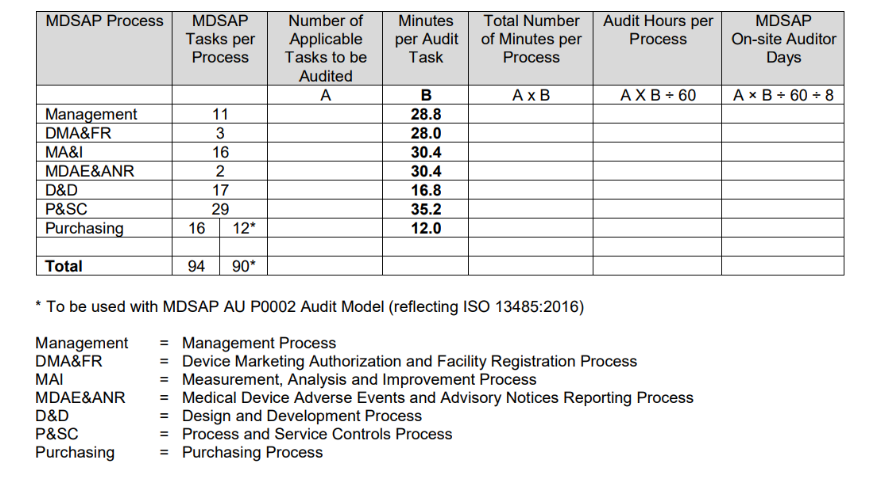
Das von der FDA herausgegebene Audit Time Determination Procedure fässt den Prozess zur Ermittlung der Auditdauer in der folgenden Tabelle zusammen.
Die Berechnung der Auditdauer basiert in erster Linie auf der Anzahl der anwendbaren Auditaufgaben im Zusammenhang mit der Art des durchzuführenden Audits sowie den spezifischen Aktivitäten der zu auditierenden Organisation.
Detaillierte Informationen hierzu finden Sie unter MDSAP P0008007.
- Gibt es einen Leitfaden oder eine Checkliste, auf die ich zugreifen kann, um die Einhaltung eines MDSAP-Audits sicherzustellen?
Ja, Sie können auf das Dokument MDSAP Audit Approach zugreifen. Hierbei handelt es sich um einen gut strukturierten Leitfaden der USFDA, der Querverweise zu bestimmten Abschnitten der ISO 13485:2016 sowie zu den relevanten Vorschriften der australischen TGA, der brasilianischen ANVISA, von Health Canada, des japanischen MHLW/PMDA und der US FDA enthält.
- Welche Rolle spielt ein Beobachter bei einem MDSAP-Audit?
Ein MDSAP-Beobachter ist eine Regulierungsbehörde, die berechtigt ist, an Meetings, Bewertungen und anderen Aktivitäten teilzunehmen, die Ergebnisse des MDSAP jedoch nicht nutzt. Die Beobachter sind im Regulatory Authority Council (RAC) des MDSAP durch einen leitenden Angestellten vertreten.
- Welche nächsten Schritte sind erforderlich, wenn ich eine Bewertungspunktzahl von 4 oder höher erhalten habe?
Das Bewertungssystem wird für Abweichungen angewendet, die während des Audits durch die Prüforganisation festgestellt werden. Eine Bewertungspunktzahl von 4 oder 5 weist auf ein hohes Interventionsrisiko hin. Sie müssen für jede dokumentierte Abweichung innerhalb von 15 Kalendertagen ab dem Ausstellungsdatum des Abweichungsberichts einen Korrekturplan vorlegen. Der Korrekturplan muss die Ergebnisse der Untersuchung der Abweichung, deren Ursachen und die geplanten Korrekturmaßnahmen zur Verhinderung eines erneuten Auftretens umfassen. Der Nachweis über die Umsetzung des Korrekturplans bzw. der Maßnahme ist innerhalb von dreißig (30) Kalendertagen nach dem Enddatum des Audits zu erbringen.
- Gibt es einen Unterschied in der Herangehensweise an das Audit durch einen internen Auditor im Vergleich zu einer Prüforganisation?
MDSAP folgt einem prozessorientierten Ansatz. Die Prüforganisation betrachtet eher Zusammenhänge und Abläufe, während ein interner Auditor möglicherweise eher einen Funktionsbereich nach dem anderen untersucht. Daher kann es vorkommen, dass die Prüforganisation in einem Funktionsbereich eine Abweichung feststellt und Antworten in einem anderen Funktionsbereich sucht. Die Verfolgung des prozessorientierten Ansatzes kann jedoch bei einem internen Audit störend wirken.
- Kann ich bei der Prüforganisation Berufung einlegen, wenn ich nachweisen kann, dass eine dokumentierte Abweichung nicht gültig ist?
Die Prüforganisation verfügt über ein Beschwerde- oder Streitbeilegungsverfahren, das Sie nutzen können, wenn Sie nachweisen können, dass eine dokumentierte Abweichung unzulässig ist. Den Abweichungen zugewiesene Bewertungen können jedoch aufgrund von Korrekturmaßnahmen nicht geändert werden. Sie können nur auf der Grundlage von Beweisen geändert werden, die belegen, dass sie ungültig waren.
- Wie lange ist das MDSAP-Zertifikat gültig?
Medizinproduktehersteller, die nach dem MDSAP-Programm zertifiziert sind, werden gemäß einem dreijährigen Zertifizierungszyklus jährlich auditiert. Das Erstaudit ist ein vollständiges Audit des Qualitätsmanagementsystems des Medizinprodukteherstellers. Darauf folgen Überwachungsaudits, die in zwei (02) aufeinanderfolgenden Jahren jährlich durchgeführt werden. Der Zyklus beginnt im dritten Jahr mit einem Revisionsaudit von vorn.
Um mehr über unsere MDSAP-Dienstleistungen zu erfahren, kontaktieren Sie Freyr noch heute, um einen Gesprächstermin mit unseren Experten zu vereinbaren.









