Übersicht zur Leistungsbeschreibung (SOW) für 510(k)-Einreichungen von aktiven und nicht aktiven Medizinprodukten
Bei Freyr trägt unser Expertenteam sorgfältig die neuesten Informationen zusammen und bereitet sie auf, die für Ihre 510(k)-Einreichungen von aktiven und nicht aktiven Medizinprodukten unerlässlich sind. Dies stellt sicher, dass Sie über das nötige Wissen verfügen, um sich sicher im regulatorischen Rahmen zu bewegen. Von der Klärung der Unterschiede zwischen aktiven und nicht aktiven Produkten bis hin zu den Feinheiten der 510(k)-Einreichung haben wir eine umfangreiche Ressourcensammlung als primäre Referenz für Sie zusammengestellt. Meistern Sie die 510(k)-Einreichung für aktive und nicht aktive Medizinprodukte mit unserem umfassenden Leitfaden.
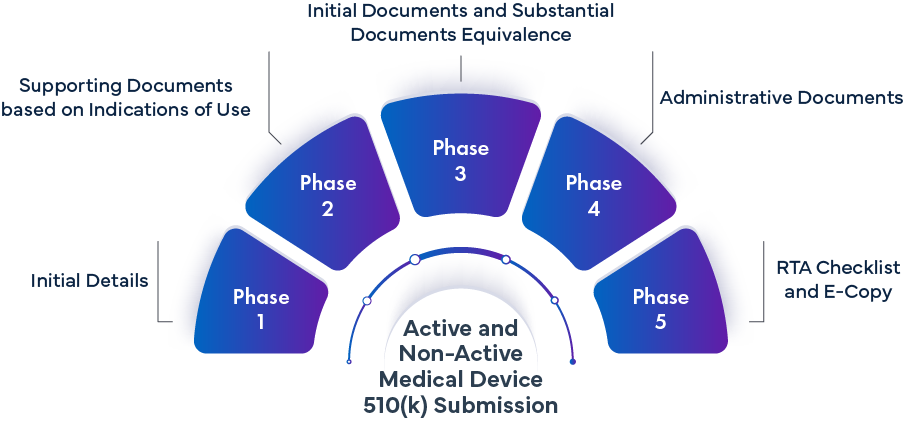
Phase -1 Anfangsdetails | ||
|---|---|---|
Anforderungen | Umfang des 510(k)-Antragstellers | Leistungsbereich von Freyr |
| Zweckbestimmung |
|
|
| Erklärung zum Verwendungszweck (Formular 3881) |
|
|
| Produktbeschreibung |
|
|
| Normen und Leitlinien |
|
|
| Referenzprodukt |
|
|
| 510(k)-Zusammenfassung |
|
|
Phase 2: Unterstützende Dokumentation basierend auf den Indikationen | |||
|---|---|---|---|
Dokumentanforderungen | Umfang des 510(k)-Antragstellers | Leistungsbereich von Freyr | |
| 2.1 | Produktzeichnung | Reichen Sie die Datei mit der Produktzeichnung ein, um eine genaue Darstellung des Produktdesigns sicherzustellen. | Leiten Sie eine offizielle Anfrage für eine Produktzeichnung eines aktiven Produkts ein. Prüfen und dokumentieren Sie die erforderlichen Informationen für die 510(k)-Einreichung sorgfältig. |
| 2.2 | Design und Entwicklung des Produkts | Reichen Sie die Design- und Entwicklungsakte des aktiven Produkts ein, die alle relevanten Informationen und Unterlagen umfasst. | Reichen Sie eine Anfrage für das Design und die Entwicklung eines aktiven Produkts ein. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.3 | Sicherheitsdatenblatt für Materialien | Bereitstellung der Sicherheitsdatenblätter (MSDS) für die wesentlichen Komponenten des aktiven Produkts mit umfassenden Informationen zu Sicherheit und Zusammensetzung | Fordern Sie ein Sicherheitsdatenblatt für wichtige Komponenten des aktiven Produkts an. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.4 | Fertigungsablaufdiagramm | Stellen Sie ein Fertigungsablaufdiagramm zur Verfügung, das den Produktionsprozess des aktiven Produkts detailliert beschreibt und eine visuelle Darstellung der Fertigungsschritte sowie deren Reihenfolge bietet. | Einreichung einer Anfrage für das Sicherheitsdatenblatt (MSDS) der wesentlichen Komponenten für das aktive Produkt. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.5 | Produktbeschreibung | Geben Sie umfassende Details an, darunter: o Einen Überblick über das Produkt o Funktionen und Betriebsarten o Blockschaltbilder o Fotografien, Kabel und relevantes Zubehör o Interoperabilität des Produkts. o Beschreibung der Stromversorgung | Reichen Sie eine Anfrage für detaillierte Informationen über das Medizinprodukt ein. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.6 | Vorgeschlagene Kennzeichnung | Bereitstellung der Gebrauchsanweisung (IFU), des Benutzerhandbuchs und des zugehörigen Werbematerials für das aktive Produkt. | Einreichung einer Anfrage für die Gebrauchsanweisung (IFU), das Benutzerhandbuch und eventuelles Werbematerial, sofern verfügbar. Überprüfen Sie die Gebrauchsanweisung, das Benutzerhandbuch und das Werbematerial des Antragstellers. Dokumentieren Sie die Gebrauchsanweisung, das Benutzerhandbuch und das Werbematerial für den Zweck der 510(k)-Einreichung. |
| 2.7 | Verpackung und Transport | Stellen Sie die Studienpläne und Berichte für die Validierung von Verpackung und Transport bereit. | Reichen Sie eine Anfrage für den Studienplan und die Berichte zur Validierung von Verpackung und Transport ein. Überprüfen Sie die Studienpläne und Berichte für die Validierung von Verpackung und Transport und geben Sie die erforderlichen Korrekturen oder Rückmeldungen ab. |
| 2.8 | Sterilisation (sofern Sterilität zutrifft) | Stellen Sie die Studienpläne und Berichte für die Validierung der Sterilisation bereit. | Reichen Sie eine Anforderung für den Studienplan und die Berichte zur Sterilisationsvalidierung ein. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.9 | Leistungsprüfung – Prüfstand | Leiten Sie eine formelle Anfrage für die Studienpläne und Berichte der Prüfstand-Leistungsprüfung ein und skizzieren Sie dabei die spezifischen Anforderungen und Ziele, die berücksichtigt werden müssen. | Reichen Sie eine Anforderung für die Prüfstand-Studienpläne und -berichte des aktiven Medizinprodukts zur Leistungsprüfung ein. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
Unterstützende Dokumentation zur elektromagnetischen Verträglichkeit und elektrischen Sicherheit | |||
| 2.10 | EMV-bezogene Merkmale des Medizinprodukts und vorgesehene Anwendungsumgebungen | Geben Sie Details zu den EMV-bezogenen Merkmalen des Medizinprodukts und den vorgesehenen Anwendungsumgebungen an, einschließlich: o Einer Übersicht über das Medizinprodukt. o Funktionen und Betriebsarten. o Blockschaltbildern. o Fotografien, Kabeln und relevantem Zubehör. o Interoperabilität des Produkts. o Beschreibung der Stromversorgung, einschließlich der Machbarkeit der Verwendung des intern betriebenen Medizinprodukts während des Ladevorgangs. o Umgebungen, in denen das Medizinprodukt verwendet werden soll. o Beschreibung etwaiger Funktechnologien (sofern zutreffend) für zusätzliche Überlegungen zu funkfähigen Medizinprodukten. o Beschreibung etwaiger interner HF-Sender im Medizinprodukt, die möglicherweise elektromagnetische Störungen verursachen könnten. o Berücksichtigung gängiger elektromagnetischer (EM) Sender sowie spezifischer medizinischer Sender.
| Fordern Sie Informationen zu den EMV-bezogenen Geräteeigenschaften und den vorgesehenen Einsatzumgebungen an. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.11 | Risikobewertung | Stellen Sie einen Risikomanagementplan bereit, der eine Risikobeurteilung mit effektiver Risikominderung enthält, sowie einen umfassenden Risikomanagementbericht, der alle Risikoelemente abdeckt. Reichen Sie das überarbeitete Dokument mit vorgeschlagenen Korrekturen und Verbesserungen ein. | Fordern Sie die Risikomanagementakte an und bitten Sie um Dokumentation des Risikomanagementplans und -berichts, einschließlich der Identifizierung von Gefährdungen, der Risikobeurteilung und des Nachweises einer angemessenen Risikominderung. Der Risikomanagementbericht sollte alle Risikoelemente abdecken, vorzugsweise in separaten Abschnitten zur besseren Übersicht. Stellen Sie auf Anfrage des Antragstellers eine Vorlage für den Risikomanagementplan und den Risikomanagementbericht zur Verfügung, die alle gerätebezogenen Risiken abdeckt. Überprüfen Sie die Daten in der Risikomanagementakte, einschließlich des vom Antragsteller bereitgestellten Plans und Berichts, und unterbreiten Sie Vorschläge für notwendige Korrekturen, um eine vollständige Dokumentation für die 510(k)-Einreichung sicherzustellen. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.12 | Konsensnorm | Bestätigung der relevanten konsentierten Standards und Erläuterung etwaiger Abweichungen von den FDA-anerkanten Standards. | Fordern Sie die geltenden Konsensnormen in Bezug auf EMV und elektrische Sicherheit für das aktive Gerät an. Dokumentieren Sie die bestätigten Konsensnormen für das aktive Gerät zum Zweck der 510(k)-Einreichung. |
| 2.13 | Grundlegende Leistungsmerkmale und Besteh-/Nichtbesteh-Kriterien für die Störfestigkeit | Einreichung des Studienplans und der Berichte für Leistungs- und Störfestigkeitstests (Essential Performance and Immunity), die gemäß FDA-anerkanten Standards am aktiven Produkt durchgeführt wurden. | Einreichung einer Anforderung für den Studienplan und die Berichte zu Leistungs- und Störfestigkeitstests (Essential Performance and Immunity), die gemäß FDA-anerkanten Standards am aktiven Produkt durchgeführt wurden. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.14 | Getestete Konfigurationen und Funktionen des Medizinprodukts | Geben Sie die getesteten Konfigurationen und Funktionen des aktiven Medizinprodukts an, einschließlich der folgenden Details: o Stellen Sie eine umfassende Beschreibung des zu testenden Medizinprodukts bereit, einschließlich detaillierter Informationen zu dessen Konfiguration, Funktionen, Betriebsmodi und den spezifischen Einstellungen, die getestet wurden. o Die Beschreibung des Prüflings sollte den Namen des Medizinprodukts und die Modellnummer umfassen sowie angeben, ob es sich um das derzeit zur Prüfung anstehende, endgültige produktionsreife Medizinprodukt handelt. | Reichen Sie eine Anfrage für die Konfiguration und Testfunktionen des aktiven Medizinprodukts ein. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
| 2.15 | Ergebnisse der EMV-Prüfung | Bereitstellung des Studienplans und Berichts für EMV-Tests (elektromagnetische Verträglichkeit) gemäß dem von der FDA anerkannten konsentierten Standard, der für das aktive Produkt empfohlen wird. | Einleitung einer formellen Anfrage für den Studienplan und Bericht zu EMV-Tests in Übereinstimmung mit dem für aktive Produkte empfohlenen, von der FDA anerkannten konsentierten Standard. Prüfen und dokumentieren Sie alle erforderlichen Informationen zur Vorbereitung der 510(k)-Einreichung sorgfältig. |
Phase 3 – Erste Dokumente und Dokumente zur wesentlichen Gleichwertigkeit | |||
|---|---|---|---|
Dokumentanforderungen | Umfang des 510(k)-Antragstellers | Leistungsbereich von Freyr | |
| 3.1 | Deckblatt für den CDRH-Prüfungsantrag vor dem Inverkehrbringen (FDA-Formular 3514) | - | Ausfüllen des FDA-Formulars 3514 anhand der vom Antragsteller bereitgestellten Details |
| 3.2 | Zusammenfassung und Zertifizierung für Klasse III | - | Dieser Schritt ist nicht erforderlich, wenn keine klinischen Studien nötig sind. |
| 3.3 | Finanzielle Zertifizierung oder Offenlegungserklärung | - | Dieser Schritt ist nicht erforderlich, wenn keine klinischen Studien nötig sind. |
| 3.4 | Zusammenfassung für die Geschäftsführung | - | Entwickeln Sie eine Vorlage und erstellen Sie das Dokument sorgfältig. Begründen Sie eventuelle Abweichungen zwischen dem vorgeschlagenen Gerät und dem Vergleichsgerät. Wenn eine vergleichende Studie zwischen dem vorgeschlagenen Gerät und dem Vergleichsgerät gewählt wird, erstellen Sie eine Vorlage und das entsprechende Dokument. |
| 3.5 | Diskussion zur wesentlichen Gleichwertigkeit | - | Entwickeln Sie eine Vorlage und erstellen Sie das Dokument sorgfältig. Wenn eine vergleichende Studie zwischen dem vorgeschlagenen Gerät und dem Vergleichsgerät gewählt wird, erstellen Sie eine Vorlage und das entsprechende Dokument. |
Phase 4 – Verwaltungsdokumente | |||
|---|---|---|---|
Dokumentanforderungen | Umfang des 510(k)-Antragstellers | Leistungsbereich von Freyr | |
| 4.1 | 510(k)-Anschreiben | Unterzeichnen Sie das auf Firmenpapier gedruckte Dokument und veranlassen Sie den Versand einer Papierkopie per Kurier an das US-Büro. Stellen Sie eine digitale Kopie des unterschriebenen 510(k)-Anschreibens zur Aufnahme in die 510(k)-Dokumentation bereit | Erstellen Sie eine umfassende Vorlage, die alle erforderlichen Details für das Anschreiben enthält, und stellen Sie diese dem Antragsteller zur Verfügung. Weisen Sie den Antragsteller an, den offiziellen Briefkopf zu verwenden und sicherzustellen, dass das Anschreiben von einer befugten Person unterzeichnet wird |
| 4.2 | Erklärung zu Richtigkeit und Wahrheitsgehalt | Stellen Sie sicher, dass das Dokument von der zuständigen Kontaktperson im Unternehmen unterzeichnet und entsprechend bereitgestellt wird. | Entwickeln Sie eine umfassende Vorlage mit allen notwendigen Inhalten für das Einreichungsdokument. |
| 4.3 | Konformitätserklärungen und Zusammenfassungsbericht | Stellen Sie sicher, dass das Dokument von der zuständigen Kontaktperson im Unternehmen unterzeichnet und entsprechend bereitgestellt wird. | Entwickeln Sie eine umfassende Vorlage zur systematischen Auflistung und Erstellung der erforderlichen Dokumente. |
| 4.4 | MDFUSC (FDA-Formular 3601) | Entrichtung der erforderlichen Gebühr an die FDA vor der formellen Einreichung der 510(k)-Datei | Generieren Sie ein Deckblatt für die Nutzergebühr und eine eindeutige persönliche Identifikationsnummer (PIN) speziell für die Einreichung des Medizinprodukts. |
Phase 5 – RTA-Checkliste und E-Copy | |||
|---|---|---|---|
Dokumentanforderungen | Umfang des 510(k)-Antragstellers | Leistungsbereich von Freyr | |
| 5.1 | RTA-Checkliste | Freigabe für die Überprüfung der RTA-Checkliste (Ready to Accept), die bestätigt, dass alle Anforderungen erfolgreich erfüllt wurden | Entwickeln Sie eine maßgeschneiderte RTA-Checklisten-Vorlage, die auf die jeweilige Art der Einreichung abgestimmt ist. Vollständigen Sie die Checkliste, indem Sie alle erforderlichen Felder sorgfältig ausfüllen und sicherstellen, dass die genannten Dokumente ordnungsgemäß bei der FDA eingereicht und dem Antragsteller zur Verfügung gestellt werden. |
| 5.2 | E-Copy | Freigabe für die Dokumentation im Ordner für die finalen Einreichungen, die deren Konformität mit allen erforderlichen Vorgaben und Standards bestätigt. | Ordnen Sie die Abschnitte des Einreichungsordners gemäß den FDA-Leitlinien und geben Sie diese umgehend für den Antragsteller frei. Konvertieren Sie den Einreichungsordner in eine elektronische Kopie für den einfachen Zugriff und die Prüfung. Reichen Sie die elektronische Kopie der Einreichung beim zuständigen US-Agenten ein. |
Registrierung von Medizinprodukten
- Umfassende regulatorische Strategie für die US FDA
- Identifizierung des Vergleichsprodukts
- Feststellung der wesentlichen Gleichwertigkeit mit dem Vergleichsprodukt
- Gap-Analyse für die Compliance mit der US FDA
- Zusammenstellung von 21 Abschnitten der 510(k)-Technischen Akte
- Veröffentlichung und Erstellung von eCopy
- Validierung und Einreichung von eCopy
- Vermittlungsdienste für die Produktzulassung
- Bearbeitung von RTA-Antworten und Mängeln
- Beratungsdienste zur Behebung von Mängeln
- Geräteregistrierung & Pflege der FURLS-Datenbank
- Erfahrung mit zahlreichen 510(k)-Registrierungen verschiedenster Gerätekategorien
- Expertenteam für die 510(k)-Zusammenstellung gemäß den Anforderungen der US FDA für die Premarket Notification (510(k))
- Zusätzliche Unterstützung bei der Bearbeitung von 510(k)-Rückfragen
- Beratung zum geeigneten 510(k)-Typ gemäß den Anforderungen der US FDA für 510(k)-Anträge für das Produkt
- Pünktliche Einreichung der Ergebnisse
- Stets auf dem neuesten Stand bezüglich neuer Änderungen der US FDA