4 Min. Lesezeit
Da die US Food and Drug Administration (USFDA) im Jahr 2024 die endgültige Regelung für die Qualitätsmanagement-Systemvorschriften (QMSR) eingeführt hat, müssen Medizinproduktehersteller diese Änderungen umsetzen, um ihre Produkte auf dem US-Markt zu vertreiben.
Diese Vorschrift aktualisiert die Quality System Regulations (QSR) der USFDA, indem sie sich an die ISO 13485:2016 anpasst, der internationalen Norm für Qualitätsmanagementsysteme von Medizinprodukten. Medizinproduktehersteller haben eine zweijährige Übergangsfrist zur Anpassung, weshalb sich Unternehmen auf die neuen Anforderungen einstellen müssen, um Verstöße bei Inspektionen zu vermeiden.
Was ist QMSR?
Die FDA-QMSR bietet einen schlankeren Ansatz für die Anforderungen an das QMS und stellt eine Aktualisierung der früheren QSR-Struktur dar. Diese Angleichung ist von entscheidender Bedeutung, da sie die weltweite Einhaltung von Vorschriften für Hersteller vereinfacht, insbesondere für diejenigen, die global tätig sind. Durch diese Harmonisierung können Unternehmen die regulatorischen Anforderungen in den US-Märkten und anderen Märkten auf sehr viel einheitlichere Weise erfüllen.
QMSR schreibt Verbesserungen in den Bereichen Risikomanagement, Produktdesign und Post-Market Surveillance vor. Diese Rolle mag zwar mehr Komplexität mit sich bringen, bietet Herstellern jedoch auch die Möglichkeit, ihre Qualitätsverfahren zu standardisieren. Dies wiederum erhöht die Sicherheit der Produkte und sorgt für eine bessere Dokumentation, was bei USFDA-Inspektionen von entscheidender Bedeutung sein kann.
Wichtigste Änderungen im QMSR
- Harmonisierung mit ISO 13485: Dies ist der wichtigste Schritt, der es Herstellern von Medizinprodukten ermöglicht, international anerkannte Standards zu übernehmen. Die USFDA hat erkannt, dass viele Medizinprodukteunternehmen bereits die Anforderungen von ISO 13485 erfüllen, wodurch doppelte Arbeitsaufwände reduziert werden.
- Risikomanagement: Der Schwerpunkt liegt auf dem Risikomanagement während des gesamten Lebenszyklus des Medizinprodukts. Medizinproduktehersteller müssen ein wirksames Risikomanagement sowie wirksame Risikokontrollen nachweisen.
- Produktdesign und -kontrollen: Im Rahmen der QMSR wurden die Designkontrollen ausgeweitet, um sicherzustellen, dass Hersteller von Medizinprodukten die Bedürfnisse der Anwender, die Produktsicherheit und die Leistungskriterien vollständig berücksichtigen – ein Schwerpunktbereich bei USFDA-Inspektionen.
- Überwachung nach dem Inverkehrbringen (Post-Market Surveillance): Unternehmen müssen ihr Überwachungssystem nach dem Inverkehrbringen ausbauen. Dies erfordert von den Herstellern das Sammeln von Informationen zur Sicherheit und Wirksamkeit des Produkts, um Probleme schnell zu erkennen und zu identifizieren.
- Dokumentation und Aufbewahrung von Aufzeichnungen: Diese endgültige Regel legt den Schwerpunkt auf die Dokumentation. Eine gründliche und ordnungsgemäße Aufbewahrung von Aufzeichnungen ist bei Inspektionen von entscheidender Bedeutung.
Schritte zur Vorbereitung auf eine Inspektion durch die US Food and Drug Administration:
Da die Inspektionen bis 2026 andauern, haben Unternehmen zwei Jahre Zeit, um ihre Qualitätssysteme an das QMSR anzupassen. Bis zur letzten Minute zu warten, kann jedoch riskant sein.
Schritte für USFDA-Inspektionen im Rahmen des QMSR-Regelwerks für Branchen, deren bisheriges QMS auf QSR basiert:
- Durchführung einer Gap-Analyse: Dies ist der erste Schritt, bei dem ermittelt wird, wo das aktuelle Qualitätssystem von den neuen QMSR-Anforderungen abweicht. Eine gründliche Gap-Analyse hilft dabei, Bereiche zu identifizieren, die aktualisiert werden müssen, wie zum Beispiel Risikomanagement, Überwachung nach dem Inverkehrbringen und Design-Schnittstellen.
- Aktualisierung des Risikomanagementverfahrens: Stellen Sie sicher, dass die Risikomanagementaktivitäten in den gesamten Lebenszyklus Ihres Produkts integriert sind – vom Entwurf bis zur Überwachung nach dem Inverkehrbringen.
- Überarbeitung der Design-Kontrollen: Hersteller sollten sicherstellen, dass der Designprozess robust und gut dokumentiert ist. Validieren Sie, dass der Designprozess robust und gut dokumentiert sowie vollständig in Ihr Qualitätsmanagementsystem integriert ist.
- Verbesserung der Überwachung nach dem Inverkehrbringen: Implementieren Sie Systeme zur Überwachung der Leistung des Medizinprodukts nach dem Inverkehrbringen. Dies kann die Einrichtung von Mechanismen für Kundenfeedback, das Sammeln klinischer Evidenzdaten und deren genaue Verfolgung umfassen.
- Schulung und Dokumentation: Schulung der Mitarbeiter zu den neuen Anforderungen, insbesondere derjenigen, die am Qualitätsmanagement und der Einhaltung von Vorschriften beteiligt sind. Dies stellt sicher, dass alle Dokumentationsprozesse den Erwartungen der QMSR entsprechen.
- Zertifizierung durch Dritte: Wenn Ihr Unternehmen noch nicht nach ISO 13485 zertifiziert ist, ist jetzt möglicherweise der richtige Zeitpunkt dafür. Das Erreichen einer ISO 13485-Zertifizierung kann Ihnen einen Vorsprung bei der Erfüllung der USFDA-Anforderungen verschaffen und Ihre Glaubwürdigkeit auf globalen Märkten stärken.
Die zweijährige Übergangsphase erfolgreich bewältigen
Um die Übergangszeit effektiv zu nutzen und die Einhaltung der Quality Management System Regulation (QMSR) der USFDA sicherzustellen, sollten Hersteller einen proaktiven Ansatz verfolgen. Hier ist ein vorgeschlagener Leitfaden:
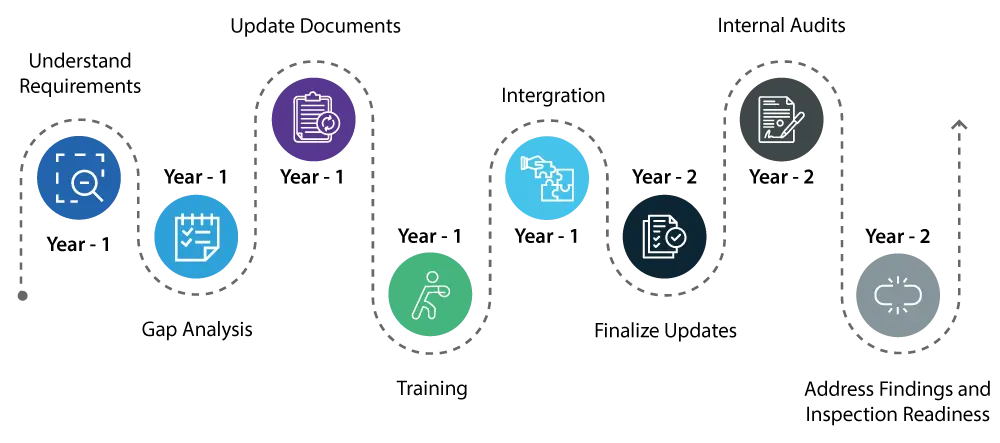
Jahr 1:
- Die Anforderungen verstehen: Machen Sie sich zunächst gründlich mit den durch das QMSR eingeführten Änderungen vertraut. Dies erfordert eine detaillierte Prüfung der neuen Anforderungen und ihrer Unterschiede zur bestehenden Regelung für Qualitätssysteme (QS-Regelung).
- Lücken kennen: Führen Sie eine umfassende Gap-Analyse durch, um Bereiche in Ihrem aktuellen Qualitätssystem zu identifizieren, die aktualisiert werden müssen, um die neuen QMSR-Standards zu erfüllen.
- Aktualisierung und Bereinigung der Dokumentation: Leiten Sie die erforderlichen Aktualisierungen Ihres Qualitätssystems ein und konzentrieren Sie sich dabei auf Bereiche wie Risikomanagement und Design-Kontrollen, die wesentliche Bestandteile des QMSR sind.
- Schulung: Beginnen Sie mit der Schulung Ihrer Mitarbeiter hinsichtlich der neuen Vorschriften, um sicherzustellen, dass alle Beteiligten über die Änderungen informiert sind und ihre Rolle bei der Einhaltung der Vorschriften verstehen.
- Integration: Beginnen Sie damit, die neuen QMSR-Anforderungen in Ihre täglichen Abläufe zu integrieren, um den Übergang zu erleichtern.
Jahr 2:
- Setzen Sie die Umsetzung der Änderungen an Ihrem Qualitätssystem fort und stellen Sie sicher, dass alle Aktualisierungen vollständig integriert und betriebsbereit sind.
- Führen Sie gründliche interne Audits durch, um zu überprüfen, ob die Aktualisierungen wirksam sind und Ihr Qualitätssystem vollständig den QMSR-Anforderungen entspricht.
- Beheben Sie eventuelle Mängel aus den internen Audits umgehend, um sicherzustellen, dass alle Aspekte Ihres Qualitätssystems den Vorschriften entsprechen.
- Bis zum Ende des zweiten Jahres sollte Ihr Qualitätssystem vollständig konform mit der QMSR sein, und Sie sollten gut vorbereitet und zuversichtlich sein, dass USFDA-Inspektionen ohne nennenswerte Probleme verlaufen.
Durch die Befolgung dieses Leitfadens können Hersteller nicht nur die Anforderungen der USFDA erfüllen, sondern auch ein robustes Qualitätssystem aufbauen, das effizient, standardisiert und weltweit anerkannt ist. Dieser proaktive Ansatz trägt dazu bei, einen reibungslosen Übergang zu den neuen Vorschriften zu gewährleisten und höchste Qualitäts- und Sicherheitsstandards für Medizinprodukte aufrechtzuerhalten.
Fazit: Proaktive Schritte einleiten
Die Vorbereitung auf USFDA-Inspektionen im Rahmen der neuen QMSR-Vorgabe geht nicht nur darum, Strafen zu vermeiden – es geht darum, die Sicherheit und Wirksamkeit der Produkte zu verbessern. Durch die Harmonisierung mit ISO 13485 setzt die USFDA höhere Maßstäbe, ebnet aber auch den Weg für eine effizientere globale Compliance. Hersteller, die frühzeitig mit der Anpassung beginnen, sollten sich auf Kernbereiche wie Risikomanagement und Post-Market Surveillance konzentrieren und sicherstellen, dass ihre Qualitätssysteme aktuell und robust sind. Dies erfüllt nicht nur die regulatorischen Erwartungen, sondern stärkt auch ihre Wettbewerbsposition auf dem Markt.