Übersicht über die Medizinproduktregistrierung in der Türkei
Der türkische Markt für Medizinprodukte verzeichnet seit dem letzten Jahrzehnt ein starkes und kontinuierliches Wachstum. Seit 2021 erfordert die Registrierung von Medizinprodukten in der Türkei die Einhaltung der EU-Verordnung über Medizinprodukte (MDR) 2017/745 und der Verordnung über In-vitro-Diagnostika (IVDR) 2017/746. Dies hat den internationalen Handel gestärkt und dazu geführt, dass zahlreiche globale Unternehmen ihre Medizinprodukte in dem Land auf den Markt bringen.
![]()
Zulassungsbehörde: Türkische Arzneimittel- und Medizinprodukteagentur (TITCK)![]()
Verordnung: Verordnung über Medizinprodukte (MDR) 2017/745, Verordnung über In-vitro-Diagnostika 2017/746![]()
Zulassungsweg: Die CE-Kennzeichnung ist obligatorisch, gefolgt von der Registrierung/Meldung im Produktsverfolgungssystem (UTS)![]()
Lokaler Vertreter in der Türkei![]()
QMS-Anforderung: ISO 13485:2016![]()
Bewertung technischer Daten: Benannte Stelle für die CE-Kennzeichnung![]()
Gültigkeit der Lizenz: Unbegrenzt![]()
Einreichungsformat: Papier![]()
Übersetzung: Übersetzte Dokumente auf Türkisch


Klassifizierung von Medizinprodukten
Die Türkei folgt derselben Medizinproduktklassifizierung wie in der EU MDR und IVDR angegeben. Die Bestimmung der Produktklassifizierung kann eine Herausforderung sein, weshalb die Unterstützung durch einen erfahrenen regulatorischen Berater hier von entscheidender Bedeutung ist.
Medizinproduktklassen
| Klasse | Risiko |
|---|---|
| Klasse I | Gering |
| Klasse IIa | Mäßig |
| Klasse IIb | Mäßig bis hoch |
| Klasse III | Hoch |
Klassen von In-vitro-Diagnostika
| Klasse | Risiko |
|---|---|
| Klasse A | Gering |
| Klasse B | Mäßig |
| Klasse C | Mäßig bis hoch |
| Klasse D | Hoch |
Registrierung von Medizinprodukten
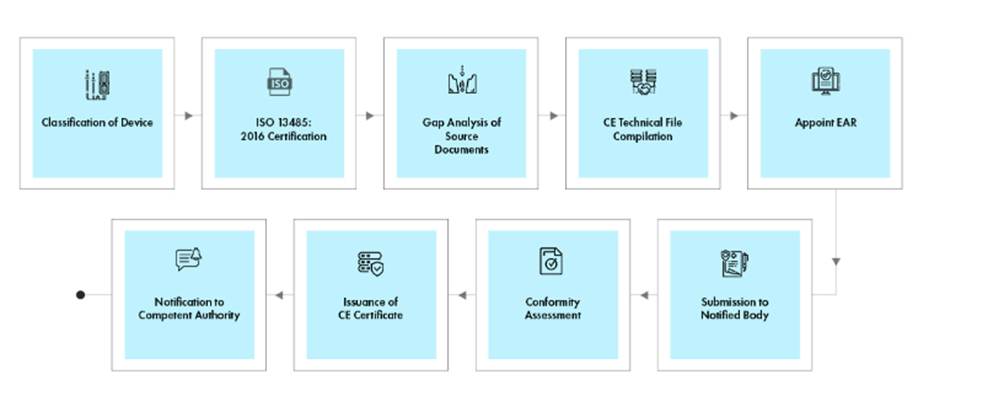
Die CE-Kennzeichnung ist eine Konformitätsvoraussetzung für Hersteller, um ihr Produkt auf dem türkischen Markt anzubieten. Die CE-Kennzeichnung wird im Rahmen einer Konformitätsbewertung ausgestellt, die von einer benannten Stelle durchgeführt wird. Die Türkei ist nun berechtigt, benannte Stellen gemäß der EU MDR und IVDR zu benennen.
Die Unternehmen müssen sich im zentralen Registrierungssystem (MERSIS) registrieren und das Produkt im Produkttraktor-System (UTS) anmelden.
Prozessablauf
Lebenszyklusmanagement für Medizinprodukte nach der Zulassung
Freyr unterstützt ausländische Hersteller beim End-to-End-Lebenszyklusmanagement von Medizinprodukten, einschließlich Aktivitäten nach der Zulassung wie:
- Änderungsmanagement nach der Zulassung – Modifikationen an bestehenden Medizinproduktzulassungen, wie unter anderem die Hinzufügung neuer Varianten oder Zubehörteile sowie die Erweiterung von Indikationen
- Aufrechterhaltung der ISO 13485:2016- und CE-Zertifizierung
- Verlängerung von Lizenzen
- Kommunikation zwischen Benannter Stelle und Hersteller
Da verschiedene Zulassungsbehörden beteiligt sind, müssen ausländische Hersteller bei jedem einzelnen Prozess für die Produktzulassung mehrere Regelwerke einhalten. Das Erhalten einer CE-Kennzeichnung und die anschließende Einhaltung landesspezifischer Vorschriften erfordert umfassende regulatorische Kenntnisse. Ohne einen bewährten Partner für regulatorische Fragen kann sich die Navigation durch sämtliche Produktanforderungen für Markteinsteiger bisweilen als herausfordernd erweisen. Um Hersteller zu unterstützen, bietet Freyr End-to-End-Dienstleistungen für regulatorische Angelegenheiten an, um Zulassungen für Medizinprodukte zu beschleunigen.
Freyrs Fachwissen
- Europäische Medizinproduktklassifizierung
- Unterstützung durch einen europäischen bevollmächtigten Vertreter (EAR)
- Produktregistrierung und -meldung für Medizinprodukte in der Türkei
- Beratung zum Risikomanagement nach ISO 14971:2019
- ISO 13485:2016 Compliance
- Überprüfung, Erstellung und Einreichung von CE-technischen Unterlagen bzw. Designdossiers
- Unterstützung beim EU MDR-Übergang
- Unterstützung beim Übergang zur EU-IVDR
- Clinical evaluation reports (CER) für Medizinprodukte
- Leistungsbewertungsberichte (PER) für In-vitro-Diagnostika
- Meldung und Registrierung von Medizinprodukten über das Online-Registrierungssystem
- Regulatorischer Strategiebericht für Medizinprodukte
- Unterstützung bei Tests – Biokompatibilität, elektrische Sicherheit, Mechanik und Leistung
- Unterstützung bei der Einhaltung der Kennzeichnungsvorschriften
- GMP-Unterstützung
- Unterstützung bei der Marktbeobachtung nach dem Inverkehrbringen (Post-Market Surveillance)