Descripción general del registro de Dispositivos Médicos en Israel
La industria de dispositivos médicos de Israel experimenta un crecimiento e innovación constantes, lo que la convierte en un centro neurálgico de tecnologías sanitarias de vanguardia. El registro de dispositivos médicos es fundamental para las empresas que entran en este mercado dinámico. Esta descripción general explora los aspectos clave del proceso de registro en Israel y ofrece información sobre el marco reglamentario y los requisitos para posicionar dispositivos médicos innovadores en la vanguardia del sector sanitario israelí.
Autoridad reglamentaria: División de Dispositivos Médicos del Ministerio de Sanidad de Israel (AMAR).
Reglamentación: Ley de Equipos y Dispositivos Médicos de 2012
Vía reglamentaria: Registro de productos
Representante autorizado local en Israel: Titular de Registro en Israel (IRH)
Requisito de SGC: ISO 13485
Evaluación de datos técnicos: El Departamento de Dispositivos Médicos del Ministerio de Salud
Validez de la licencia: Cinco (05) años
Formato de presentación: Papel y electrónico
Traducción: Documentos traducidos al hebreo
Clasificación de dispositivos
La Ley de Equipos Médicos y la normativa para el registro de equipos médicos en Israel no especifican un sistema de clasificación de riesgos. En su lugar, Israel alinea la clasificación de sus Dispositivos Médicos con las normas internacionales, en particular las descritas por los países del Grupo de Trabajo sobre Armonización Global (GHTF). Como alternativa, para el registro en Israel se adopta la clasificación de riesgo de un dispositivo en un país reconocido. Este proceso de clasificación suele tener en uso previsto, el nivel de riesgo y otros factores que pueden influir en la seguridad y eficacia de los Dispositivos Médicos.
Clases de Dispositivos Médicos
| Clase | Riesgo |
|---|---|
| Clase I | Baja |
| Clase II | Bajo-medio |
| Clase III | Alta |
Modificaciones propuestas en las rutas de registro
Las modificaciones propuestas se aplican a los dispositivos de Clase I y Clase II, mientras que el sistema de registro para los dispositivos de Clase III permanece sin cambios.
- Los dispositivos de Clase I se pueden registrar de inmediato mediante una declaración responsable.
- En el caso de los dispositivos de Clase II, aunque son necesarias declaraciones y documentos técnicos, la AMAR puede agilizar el trámite a catorce (14) días para aquellos considerados de riesgo bajo-medio. Esto se aplica si el fabricante cuenta con dos (02) autorizaciones de países reconocidos y aporta seis (06) meses de datos de mercado. Como alternativa, para los dispositivos de Clase II que solo cuentan con la autorización 510(k) de la US FDA y seis (06) meses de datos del mercado de US, el plazo de tramitación de la AMAR se acelera a sesenta (60) días.
Representante autorizado local en Israel
Las empresas de Dispositivos Médicos con sede fuera de Israel deben designar un titular de registro israelí (IRH) para facilitar el registro de sus productos para la venta en el país. El IRH actúa como representante local del fabricante y tiene la tarea de mantener el contacto con el Ministerio de Sanidad para garantizar el cumplimiento de las normativas locales. Además, el IRH es responsable de establecer y mantener una presencia comercial en Israel, así como de obtener y mantener una licencia comercial válida.
Registro de Dispositivos Médicos
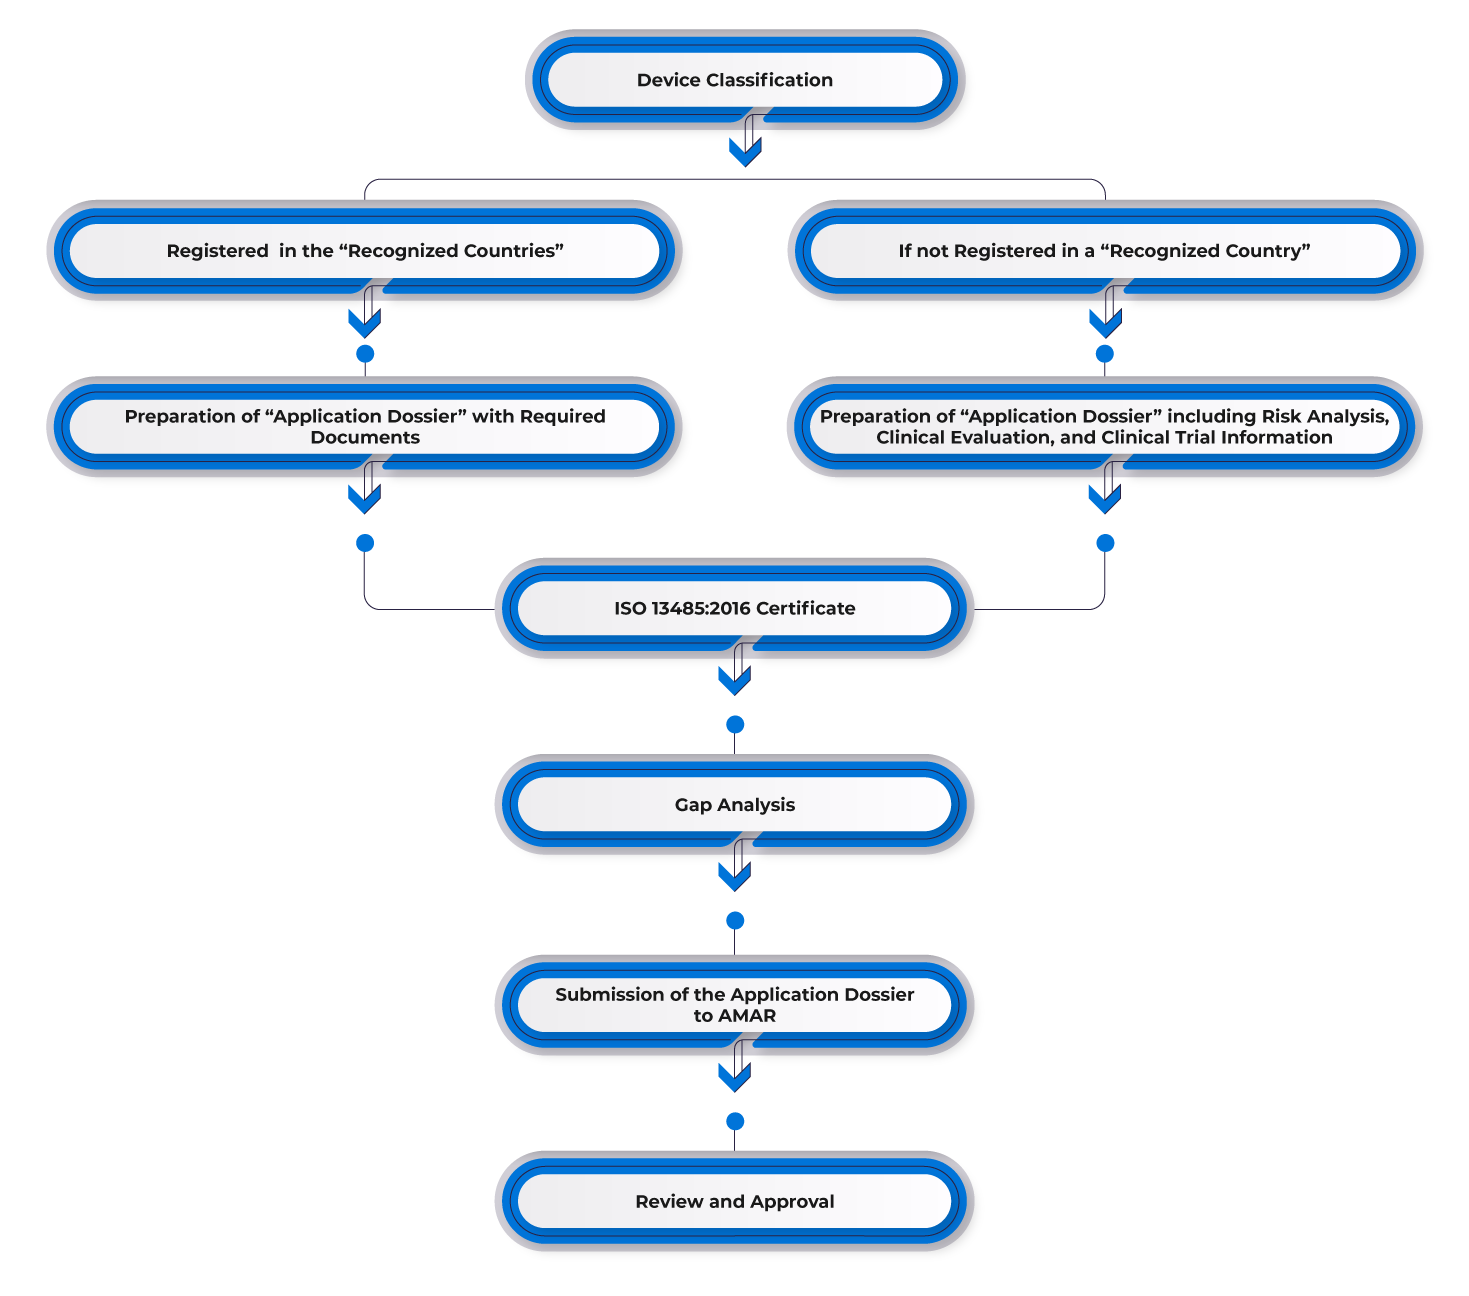
Para registrar un dispositivo médico en Israel, los fabricantes deben obtener una aprobación previa en uno de los mercados de referencia, como US, Europa, Australia, Canadá u otros mercados importantes. Los fabricantes que ya dispongan de aprobaciones en uno de los países de referencia pueden utilizar esta aprobación para el mercado israelí y designar a un representante en el país. Posteriormente, deben presentar la documentación requerida, que incluye:
- FDA 510(k) / Carta de aprobación previa a la comercialización / CE.
- Certificado para Gobierno Extranjero (CFG) / Certificado de Libre Venta (CFS).
- ISO 13485 u otra certificación de Buenas Prácticas de Fabricación (GMP) reconocida.
- Validación y certificación del Instituto de Normas de Israel (si es necesario).
Flujo de proceso
Gestión del ciclo de vida de los Dispositivos Médicos posteriores a la aprobación
Freyr ofrece un amplio apoyo a los fabricantes extranjeros en la gestión de todo el ciclo de vida de los dispositivos médicos en Israel, incluidas las actividades posteriores a la aprobación:
- Gestión de cambios posteriores a la aprobación, que aborda las modificaciones de las aprobaciones existentes de Dispositivos Médicos, como la incorporación de nuevas variantes, accesorios e indicaciones de uso.
- Mantenimiento de la certificación ISO 13485:2016 y CE.
- Renovación de licencias.
- Actuar como intermediario entre el organismo notificado (NB) y el fabricante.
Navegar por las complejidades de los organismos de autorización y cumplir múltiples normativas para la aprobación de dispositivos puede resultar complicado. Obtener aprobaciones de varios países del GHTF y cumplir las normativas de cada estado requiere un profundo conocimiento reglamentario. Para los nuevos participantes en el mercado que se enfrentan a estas complejidades sin un socio reglamentario consolidado, Freyr ofrece servicios reglamentarios end-to-end, agilizando el proceso de aprobación de Dispositivos Médicos en Israel.
Experiencia en el registro de Dispositivos Médicos en Egipto
- Clasificación de Dispositivos Médicos en Israel.
- Titular de Registro en Israel (IRH).
- Registro de Dispositivos Médicos en Israel.
- Asesoramiento sobre gestión de riesgos según la norma ISO 14971:2019.
- Cumplimiento de la norma ISO 13485:2016.
- Revisión, recopilación y presentación del expediente de diseño.
- Registro de Dispositivos Médicos a través del sistema de registro en línea.
- Informe de estrategia reglamentaria para Dispositivos Médicos.
- Apoyo con pruebas: biocompatibilidad, seguridad eléctrica, mecánica y de rendimiento.
- Apoyo en el cumplimiento del etiquetado.
- Apoyo en GMP.
- Apoyo de vigilancia posterior al mercado (PMS).