

2 Min. Lesezeit
Die US-FDA hat ein Leitfaden-Dokument veröffentlicht, das der Industrie und den Mitarbeitern der Gesundheitsbehörde dabei helfen soll zu bestimmen, wann eine Softwareänderung an einem Medizinprodukt von einem Hersteller verlangt, dass er eine neue Vorab-Benachrichtigung (510(k)) einreicht und die FDA-Zulassung dafür erhält. Dieser Leitfaden zielt darauf ab, die Vorhersehbarkeit, Konsistenz und Transparenz des Entscheidungsprozesses zum Thema „Wann einreichen?“ zu verbessern, indem er einen möglichst wenig belastenden Ansatz bietet und den regulatorischen Rahmen, die Richtlinien und die Praktiken beschreibt, die einer solchen Entscheidung zugrunde liegen, insbesondere im Zusammenhang mit Softwareänderungen. Schauen wir uns den FDA-Leitfaden im Detail an.
Leitprinzipien und Ablaufdiagramm der FDA
Mit der Absicht, Medizinproduktehersteller bei der Anwendung der Hauptprinzipien zu unterstützen, enthält das Dokument ein Flussdiagramm, zusätzliche Erklärungen und Beispiele, die erforderlich sind, um Entscheidungen für eine neue Premarket Notification 510(k) für eine Softwareänderung an einem bereits in den US zugelassenen Produkt zu treffen. Darüber hinaus sollte man bei der Anwendung dieses Leitfadens mehrere Grundsätze befolgen, um festzustellen, ob eine neue 510(k) für die Änderung eines bestehenden Produkts eingereicht werden muss. Einige davon sind weithin bekannt und leiten sich von der aktuellen FDA 510(k)-Politik ab, während andere notwendig sind, um das in diesem Leitfaden genannte Logikschema zu verwenden. Dem Leitfaden zufolge kann das bereitgestellte Schema nicht alle möglichen Feinheiten im Zusammenhang mit solchen Änderungen und deren Auswirkungen auf die Entscheidung abdecken. Um die Notwendigkeit einer neuen Premarket Notification 510(k) zu ermitteln, sollten Medizinproduktehersteller daher die allgemeinen Grundsätze und das nachstehend zusammengefasste Flussdiagramm berücksichtigen.
- Änderungen, die die Sicherheit oder Wirksamkeit eines Produkts beeinträchtigen
- Erste risikobasierte Bewertung
- Unbeabsichtigte Folgen von Änderungen
- Einsatz des Risikomanagements
- Rolle von Tests (Verifizierungs- und Validierungsaktivitäten) bei der Bewertung, ob eine Änderung die Sicherheit und Wirksamkeit erheblich beeinträchtigen könnte
- Bewertung gleichzeitiger Änderungen, um festzustellen, ob die Einreichung einer neuen 510(k) erforderlich ist
- Geeignetes Vergleichsprodukt und die kumulative Wirkung von Änderungen
- Dokumenten-Anforderung (21 CFR Teil 820)
- 510(k)-Einreichungen für modifizierte Produkte
- Bestimmungen zur wesentlichen Gleichwertigkeit
- Die Einreichung einer neuen 510(k) ist wahrscheinlich erforderlich, wenn ein Hersteller sein Produkt so modifiziert, dass die Sicherheit oder Wirksamkeit des Produkts beeinträchtigt wird. Änderungen, die nicht dazu bestimmt sind, die Sicherheit oder Wirksamkeit eines Produkts zu beeinträchtigen, sollten jedoch dennoch bewertet werden.
- Um festzustellen, ob eine Änderung oder Modifikation die Sicherheit oder Wirksamkeit erheblich beeinträchtigen könnte, sollte der Hersteller zunächst eine risikobasierte Bewertung durchführen, um herauszufinden, ob die Änderung die Sicherheit oder Wirksamkeit des Produkts positiv oder negativ beeinflussen könnte. Diese risikobasierte Bewertung sollte alle neuen Risiken und Änderungen bestehender Risiken, die sich aus der Produktänderung ergeben, identifizieren und analysieren und zu einer ersten Entscheidung darüber führen, ob die Einreichung einer neuen 510(k) erforderlich ist.
- Manchmal gibt es zusätzliche unbeabsichtigte oder ungeplante Folgen, die während der Software-Einreichungen ausgelöst werden können. Das Flussdiagramm sollte diese Folgen bewerten, um festzustellen, ob die Einreichung einer neuen 510(k) erforderlich ist.
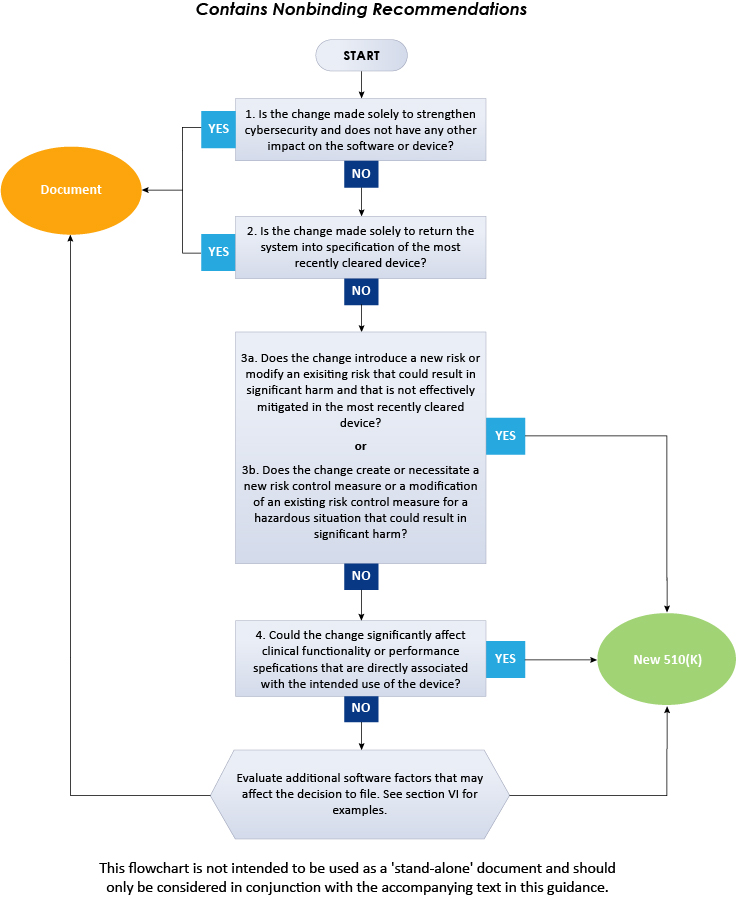
Das obige Flussdiagramm veranschaulicht ein schrittweises Verfahren, das befolgt werden muss, um über die 510(k)-Einreichung für Softwareänderungen bei bestehenden Produkten zu entscheiden. Zusammenfassend lässt sich sagen, dass der vorliegende FDA-Leitfaden detailliert die Vorgehensweise beschreibt, die Medizinproduktehersteller befolgen sollten, wenn sie entscheiden, ob Softwareänderungen an einem bestehenden Medizinprodukt die Einreichung einer neuen 510(k) erfordern. Um weitere Einblicke in den FDA-Leitfaden zu erhalten, konsultieren Sie Freyr – einen ausgewiesenen Regulatorik-Experten. Bleiben Sie informiert. Bleiben Sie konform.









