

4 Min. Lesezeit
Die größte Herausforderung für kreative Forschungs- und Entwicklungsprogramme (F&E) im Bereich Medizinprodukte besteht darin, klinische Evidenz und einen frühen Patientenzugang in Einklang zu bringen. Um dies zu bewältigen, wurde in Japan ein neues Prüfsystem vorgeschlagen, das die Zulassung von Produkten beschleunigt und gleichzeitig Sicherheit und Wirksamkeit gewährleistet. Dies kommt Patientinnen und Patienten zugute, die an lebensbedrohlichen Krankheiten leiden, für die es keine wirksamen Behandlungen gibt.
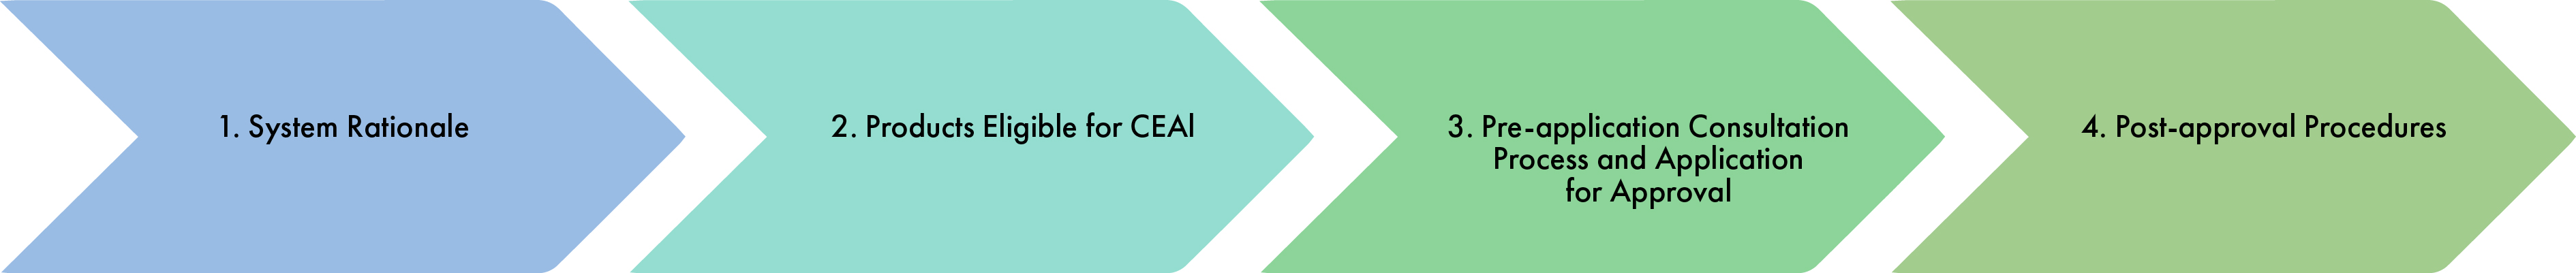
Als Reaktion darauf hat das japanische Ministerium für Gesundheit, Arbeit und Soziales (MHLW) ein System zur bedingten frühen Zulassung (Conditional Early Approval, CEA) eingeführt. Ziel dieses Systems ist es, den Aufwand im Zusammenhang mit klinischen Studien vor der Markteinführung zu minimieren und die Aktivitäten zur Marktbeobachtung (Post-Marketing Surveillance, PMS) zu stärken. Abbildung 1 zeigt die vier (04) wichtigsten Schritte, die Sie im CEA-System für innovative Medizinprodukte befolgen müssen.
Abbildung 1: Die vier (04) Hauptschritte im CEA-System
Schauen wir uns die einzelnen Schritte nun genauer an:
- Systemgrundlage: Das System zielt darauf ab, den Zugang von Patienten zu innovativen Medizinprodukten zu beschleunigen, die für lebensbedrohliche Krankheiten ohne bestehende Therapien entwickelt wurden. Es konzentriert sich auf Fälle, in denen die klinische Entwicklung eines vielversprechenden und innovativen Medizinprodukts auf Hindernisse stößt.
Die Absicht ist es, die Einschränkungen klinischer Daten vor der Zulassung zu beheben, indem die Leistung eines Produkts in der Praxis überwacht und alle unvorhergesehenen Risiken ermittelt werden, die nach der Markteinführung auftreten können. Dieser Ansatz stellt sicher, dass geeignete Maßnahmen zur Handhabung und Minderung der mit dem Produkt verbundenen Risiken vorhanden sind, selbst wenn diese bei den begrenzten klinischen Studien vor der CEA nicht sofort ersichtlich waren.
Vor Einreichung des Zulassungsantrags
| Dem Antrag muss ein Risikomanagementplan (RMP) für Medizinprodukte für die Zeit nach der Markteinführung beigefügt werden. |
| Der RMP beschreibt die Risikomanagementaktivitäten nach der Markteinführung – wie Datenerhebung und Messungen auf der Grundlage von einzubeziehenden Sicherheitsinformationen. | |
| Der RMP ist in enger Zusammenarbeit mit relevanten Fachgesellschaften oder ähnlichen Einrichtungen zu erstellen. | |
| Während der Zulassungsprüfung werden die Wirksamkeit und Sicherheit des Medizinprodukts auf der Grundlage klinischer Daten vor der Markteinführung bewertet, unter der Annahme, dass die beschriebenen Risikomanagementaktivitäten angemessen umgesetzt werden. | |
| Hinweis: Dies ist eine vereinfachte Darstellung, und der eigentliche Prozess kann zusätzliche Aspekte umfassen. | |
- Für das CEA in Frage kommende Produkte: Tabelle 1 unten enthält die Liste der Produkte, die für das Fast-Break-Verfahren in Frage kommen.
Tabelle 1: Für das CEA in Frage kommende Produkte
|
|
|
|
|
2.2. Einreichung des Antrags im Rahmen des Systems
- Erstellen Sie als Anlage zum Hauptantrag eine „Zusammenfassung der Eignung für das System zur beschleunigten Vorabzulassung unter Auflagen für innovative Medizinprodukte“.
- Reichen Sie den Hauptantrag und die Zusammenfassung der Eignung gemeinsam bei der Agentur für Pharmazeutika und Medizinprodukte (PMDA) ein, bevor Sie eine Beratung zur Vorentwicklung des Medizinprodukts vereinbaren.
- Während der Beratung prüfen das MHLW und die PMDA die Eignung des Produkts für das System.
2.3. Prüfungsverfahren durch MHLW und PMDA
- Das MHLW und die PMDA prüfen die Eignung des Produkts für das System anhand der fünf (05) zuvor genannten Kriterien. Zur Erleichterung des Prüfungsverfahrens können zusätzliche Materialien oder Daten angefordert werden.
- Falls erforderlich, zieht das MHLW die „Arbeitsgruppe für die beschleunigte Einführung von Medizinprodukten zur Deckung von Bereichen mit hohem medizinischem Bedarf“ hinzu, um den Schweregrad der angestrebten Indikation(en) und die Verfügbarkeit von Behandlungsalternativen weiter zu bewerten.
- Die Eignungsfeststellung wird im Beratungsprotokoll zur Vorentwicklung des Medizinprodukts dokumentiert.
- Kann eine Entscheidung über die Eignung nicht innerhalb von dreißig (30) Arbeitstagen nach dem persönlichen Beratungsgespräch getroffen werden, informieren das MHLW und die PMDA den Antragsteller.
2.4. Eignung ohne Beratung zur Vorentwicklung
Handelt es sich bei dem Produktkandidaten um ein Produkt zur Behandlung einer seltenen Erkrankung oder deckt er einen Bereich mit hohem medizinischem Bedarf ab, kann die Eignung für das System auch ohne eine Beratung zur Vorentwicklung des Medizinprodukts festgestellt werden.
In solchen Fällen sollten Antragsteller eine Zusammenfassung der Eignung erstellen und sich vor der Beantragung einer Beratung zur Vorentwicklung des Medizinprodukts mit der Abteilung für die Bewertung von Medizinprodukten (Medical Device Evaluation Division, MDED) im Ministerium für Gesundheit, Arbeit und Soziales (MHLW) beraten.
2.5. Wichtige Überlegungen für die Beschreibung der Zusammenfassung der Eignung:
| Anforderung A | Zusammenfassung der verfügbaren Daten einschließlich Informationen zum Produktkandidaten, zu den zielbezogenen Erkrankungen, den Patientenmerkmalen, der Größe der Zielpatientenpopulation sowie den unterstützenden Datenquellen. |
| Anforderung B | Detaillierte Informationen zu bestehenden Therapien, einschließlich Verfahren, verwendeten Medizinprodukten, Daten zur klinischen Leistungsfähigkeit sowie Hervorhebung der überlegenen Leistung des Produktkandidaten. Zusätzliche Einbindungen – Referenzen, Leitlinien und relevante Materialien. Falls ähnliche Produkte in Japan entwickelt werden, sind entsprechende Beschreibungen bereitzustellen. |
| Anforderung C |
|
| Anforderung D |
|
| Anforderung E |
|
| Weitere Anforderung | Wenn das in der Entwicklung befindliche Kandidatenprodukt als Medizinprodukt für eine seltene Krankheit eingestuft wird oder einen Bereich mit hohem ungedecktem medizinischem Bedarf abdeckt, ist diese Bezeichnung im Notizfeld aufzuführen. |
Somit bietet Japans Fast-Break-Verfahren einen schlanken und beschleunigten Zulassungsprozess für innovative Medizinprodukte und zielt darauf ab, einen frühen Patientenzugang zu ermöglichen und gleichzeitig Sicherheit und Wirksamkeit zu gewährleisten. Dieses Programm bewältigt die Herausforderungen, vor denen F&E-Programme stehen, wenn es darum geht, den Bedarf an klinischer Evidenz mit der rechtzeitigen Verfügbarkeit lebensrettender Behandlungen in Einklang zu bringen.
Um sich im Fast-Break-Verfahren zurechtzufinden und Ihre Medizinprodukte im Rahmen dieses Verfahrens zulassen zu lassen, kontaktieren Sie Freyr. Nutzen Sie diese Gelegenheit, um Ihre innovativen Medizinprodukte zu Patienten in Not zu bringen. Bleiben Sie informiert! Bleiben Sie konform!









