5 Min. Lesezeit
Medizinprodukt-Software wird in Südkorea im modernen Gesundheitssystem zur Diagnose, Behandlung und Überwachung von Patienten eingesetzt. Sie umfasst sowohl eingebettete Software, die in Medizinprodukte integriert ist, als auch eigenständige Software, die auf PCs, Mobilgeräten und webbasierten Diensten genutzt werden kann. Das südkoreanische Ministerium für Lebensmittel- und Produktsicherheit (MFDS) ist für die Regulierung von Medizinprodukt-Software und die Gewährleistung ihrer Sicherheit und Wirksamkeit verantwortlich. Am 5. Juli 2023 hat das MFDS Kriterien für die Zulassung und Prüfung von Medizinprodukt-Software festgelegt; diese Vorschriften bieten eine Struktur, an der sich Antragsteller orientieren können, wenn sie Software zur Zulassung oder Überprüfung einreichen.
Die Vorschriften befassen sich mit verschiedenen Themen, darunter den Geltungsbereich des Antrags, Anforderungen an die technische Dokumentation und Berichte zur Konformitätsprüfung. Es gibt internationale Standards und Leitlinien für Software als Medizinprodukt, zusätzlich zu den MFDS-Leitlinien, wie die Norm der International Electrotechnical Commission (IEC) 62304 für Software-Lebenszyklusprozesse und die Leitlinien der United States Food and Drug Administration (US FDA) zu mobilen medizinischen Anwendungen.
Software-Entwicklungsplan und Anforderungsanalyse
- Der Software-Entwicklungsplan skizziert den allgemeinen Ansatz für die Softwareentwicklung, einschließlich Spezifikationen, Methoden und Entwicklungswerkzeugen. Er deckt zudem Verifizierung, Risikomanagement für Medizinprodukte, Konfigurationsmanagement und Dokumentation ab.
- Die Anforderungsanalyse legt die Anforderungen an die Medizinprodukt-Software fest, einschließlich Risikomanagementmaßnahmen und Verifizierungsmethoden. Durch eine sorgfältige Planung und Analyse des Softwareentwicklungsprozesses können Entwickler sicherstellen, dass die resultierende Software die notwendigen Sicherheits- und Wirksamkeitsstandards erfüllt.
- Der Konformitätsverifizierungsbericht für die Software enthält eine Zusammenfassung des Software-Entwicklungsplans, die Dokumentenkontrollnummer des Herstellers und einen Überblick über die Anforderungsanalyse. Durch die Einhaltung dieser Richtlinien kann Medizinprodukt-Software im Vertrauen darauf entwickelt werden, dass sie strengen Tests unterzogen wurde und die erforderlichen Sicherheits- und Wirksamkeitsstandards erfüllt.
Verifizierung und Validierung von Medizinprodukt-Software
- Die Verifizierung von Medizinprodukt-Software stellt sicher, dass die Software die festgelegten Anforderungen erfüllt.
- Die Validierung von Medizinprodukt-Software stellt sicher, dass die Software die Anforderungen der Anwender und den vorgesehenen Zweck erfüllt.
- Prüf- und Validierungsbericht für Software als Medizinprodukt beschreibt den Prüf- und Validierungsprozess einschließlich Produktname, Revisionsstand sowie der Namen der Personen, die den Bericht geprüft und genehmigt haben. Der Bericht kann je nach den Eigenschaften der Software variieren, sollte jedoch eine Beschreibung der Software, die verwendeten Prüf- und Validierungsmethoden sowie die Testergebnisse enthalten.
Betriebsumgebung und Software unbekannter Herkunft (SOUP)
- Wenn die Software von spezifischer Hardware wie eingebetteter Software abhängt, sollte das technische Dokument die Hardwarespezifikationen beschreiben.
- Handelt es sich jedoch um eine eigenständige Software, die für den Betrieb auf Standard-Hardware entwickelt wurde, muss die Betriebsumgebung im Rohmaterial beschrieben werden. Dazu gehören die empfohlenen Mindestspezifikationen wie Microsoft Windows 10 oder höher.
- Wenn die Medizinprodukt-Software zudem kommerzielle Software unbekannter Herkunft (SOUP) enthält, muss eine Betriebsumgebung geschaffen werden, um eine ordnungsgemäße Funktion sicherzustellen. Durch eine sorgfältige Beschreibung der Betriebsumgebung und die Berücksichtigung von SOUP können Entwickler sicherstellen, dass ihre Medizinprodukt-Software sicher und für ihren Verwendungszweck wirksam ist.
Risikomanagement für Medizinprodukte und Dokumentationsanforderungen
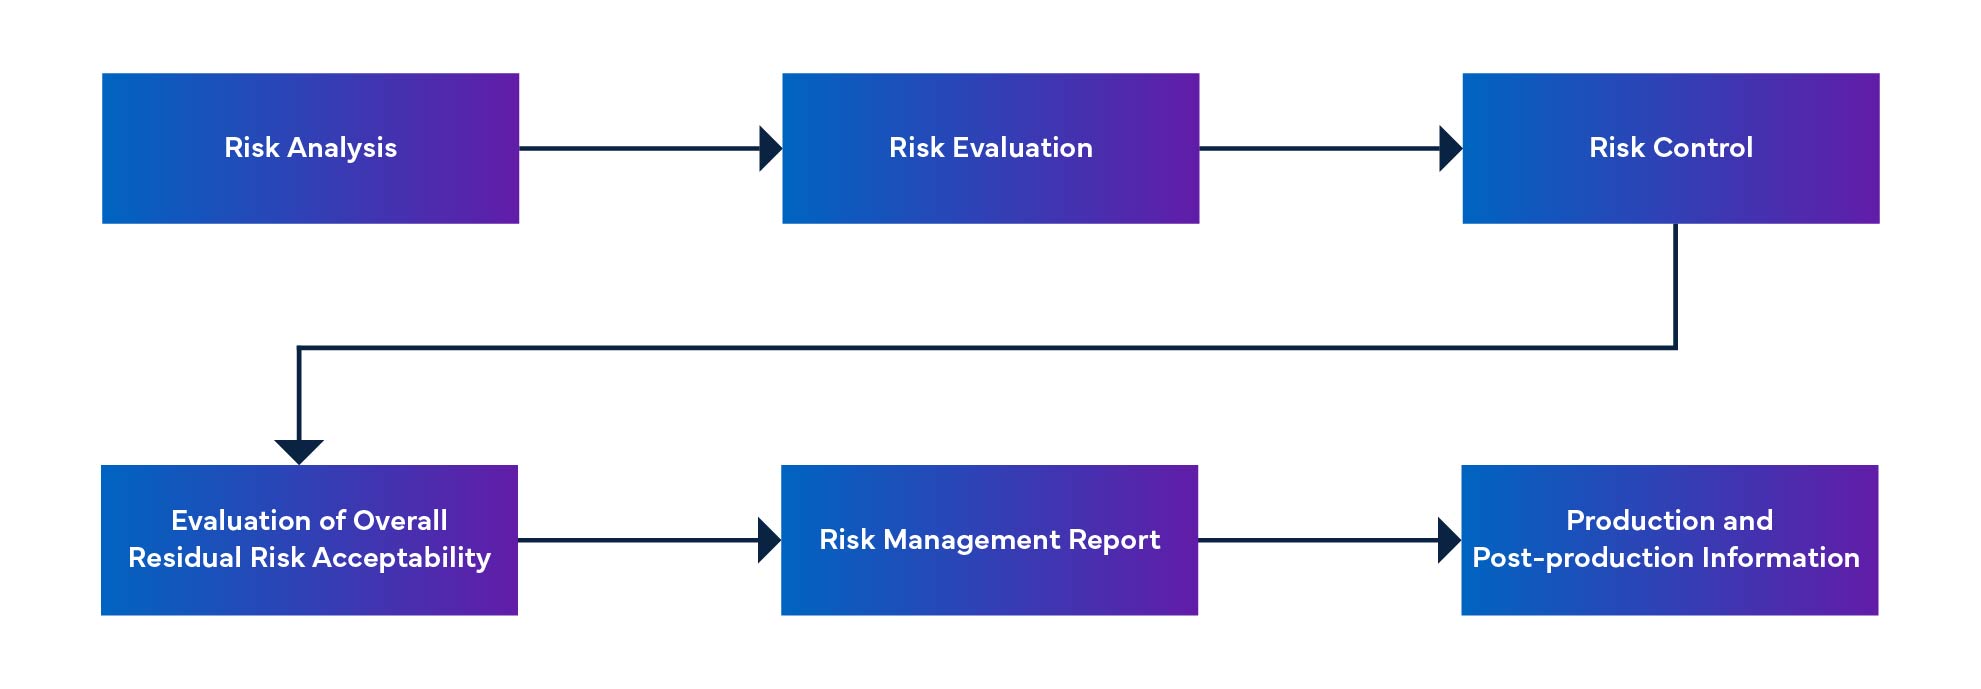
- Der Risikomanagementprozess für Software als Medizinprodukt umfasst die Identifizierung gefährlicher Situationen, die Festlegung von Risikokontrollmaßnahmen, die Überprüfung dieser Maßnahmen und das Management von Softwareänderungen.
- Das Software-Risikomanagement-Dokument des MFDS-RM enthält Informationen zum Software-Risikomanagement.
- Darüber hinaus sind Dokumentationsanforderungen unerlässlich, um sicherzustellen, dass die Software die erforderlichen Standards für Sicherheit und Leistungsfähigkeit erfüllt.
- Der Softwareentwicklungsplan, die Analyse der Anforderungen an die Medizinprodukt-Software sowie Berichte zur Softwareverifizierung und -validierung müssen in der Dokumentation enthalten sein.
- Der Bericht zur Verifizierung der Softwarekonformität beschreibt die Dokumentationsanforderungen; er enthält auch eine Übersicht der geltenden Dokumente sowie die Dokumentenkontrollnummer des Herstellers.
Abbildung 1: Risikomanagementprozess für Medizinprodukte
Ungelöste Anomalien und Korrekturmaßnahmen für SaMD-Software
- Das Dokument MFDS-PR (Software Problem Resolution) beschreibt den Prozess zur Behebung von Softwareproblemen, der die Meldung, Analyse, Umsetzung und Verifizierung von Problemen umfasst.
- Das Dokument enthält zudem eine Liste ungelöster Probleme, Fehler, Mängel und Anomalien sowie eine Bewertung des Restrisikos für das Softwaresystem.
- Die zur Behebung dieser Probleme ergriffenen Korrekturmaßnahmen müssen im Software-Wartungsplan dokumentiert werden, der gemäß dem Software-Wartungsprozess erstellt wird.
- Das MFDS-Wartungsdokument enthält Informationen zur SaMD-Softwarewartung und zur Fehlerbehebung.
Überprüfung technischer Dokumente und Einreichungsanforderungen für SaMD-Software
Die wichtigsten Prüfungsdokumente während des Prüfungsverfahrens sind Leistungsdaten, der Konformitätsbestätigungsbericht und die Daten zur Verifizierung und Validierung der Medizinprodukt-Software, die Software-Designspezifikation (SDS), die Software-Anforderungserklärung (SRS) für Medizinprodukte sowie Verifizierungs- und Validierungsberichte. Der Konformitätsbestätigungsbericht und der Verifizierungs- und Validierungsbericht für die Medizinprodukt-Software müssen eingereicht werden.
Risikomanagement für Medizinprodukt-Software
- Identifizierung potenzieller Gefahren im Zusammenhang mit der Software und ihrer Verwendung.
- Bewertung des Schweregrads von Risiken im Zusammenhang mit diesen Gefahren.
- Umsetzung von Risikokontrollmaßnahmen zur Minimierung der Wahrscheinlichkeit von Schäden.
- Überwachung und Überprüfung der Wirksamkeit dieser Risikokontrollmaßnahmen.
- Dokumentation aller Aktivitäten und Entscheidungen zum Risikomanagement von Medizinprodukten.
In einem Softwaresystem werden Softwarekomponenten in kleinere Teile unterteilt, einschließlich detaillierter Softwarekomponenten. Wenn ein Element nicht weiter unterteilt werden kann, wird es als Einheit bezeichnet. Das System ermöglicht die Unterteilung bis auf Einheitsebene, wodurch sich das Sicherheitsniveau für jede Softwarekomponente bestimmen lässt. Durch das Zusammenfügen dieser Softwarekomponenten können wir das Sicherheitsniveau für das gesamte Softwaresystem ermitteln.
Abbildung 2: Zerlegung und Integration von Medizinprodukt-Software
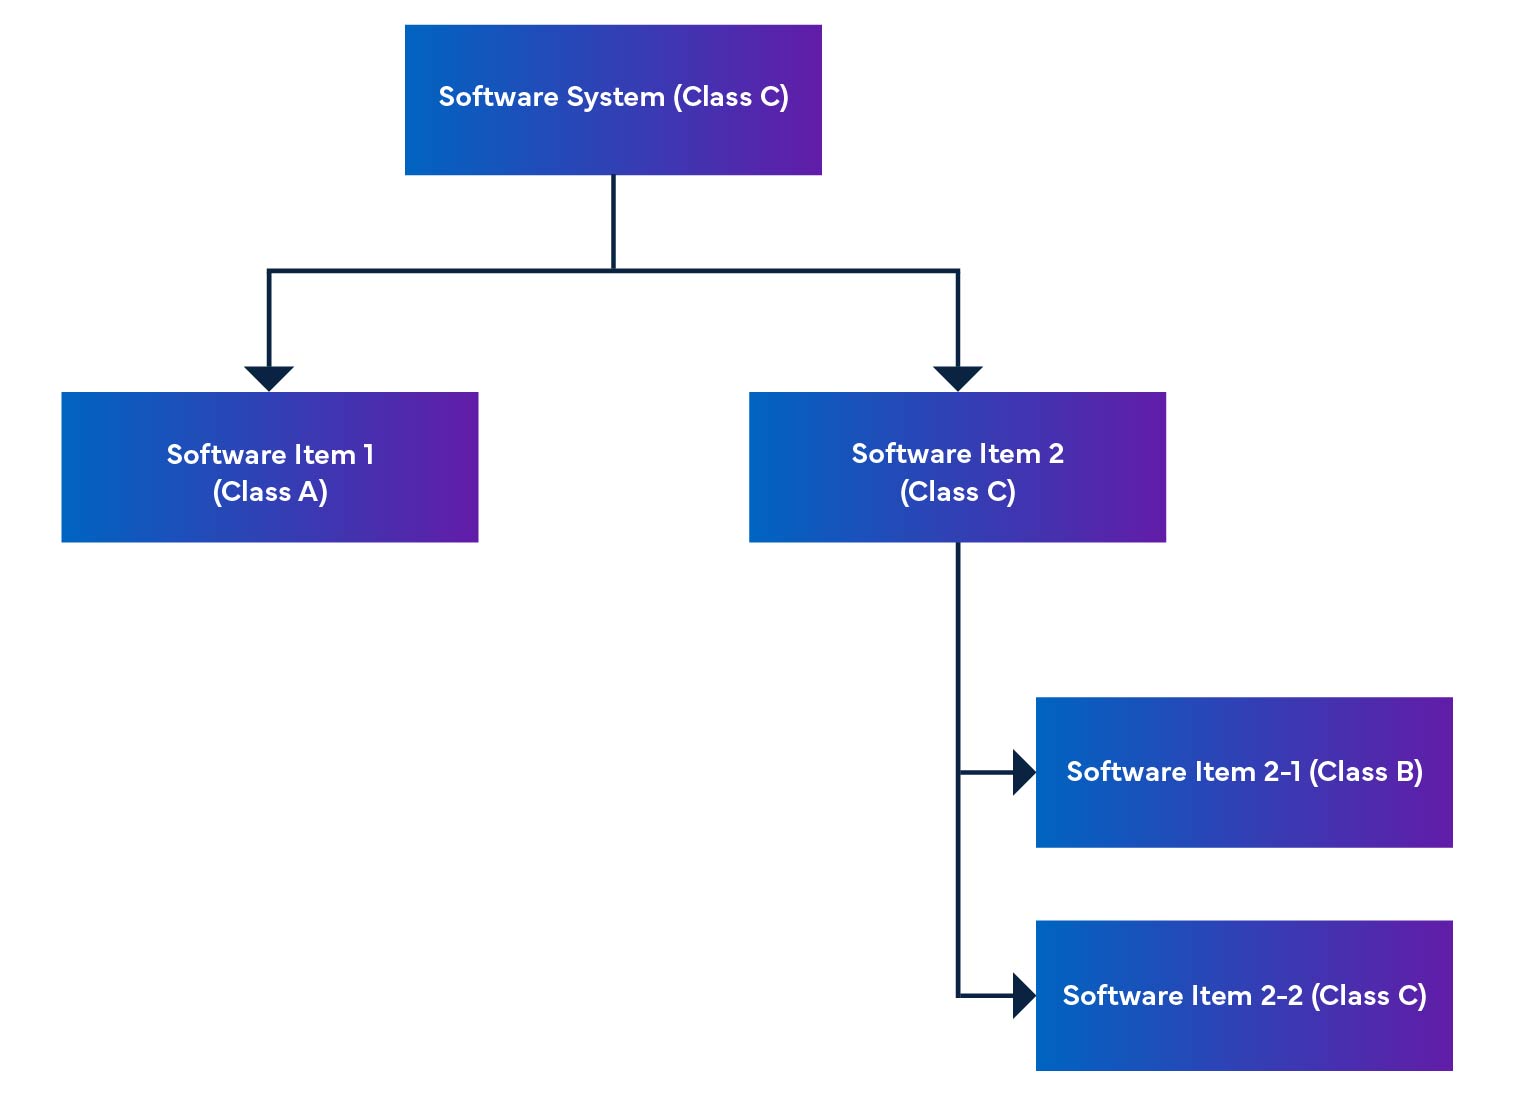
Die Verordnung erwähnt auch eine Software-Sicherheitsbewertung, bei der es sich um eine Einstufung zur Ermittlung der Risiken von SaMD-Software handelt (siehe Tabelle 1).
Tabelle 1: Definition der Sicherheitsbewertung
| Bewertung | Definition der Sicherheitsklasse für Medizinproduktesoftware |
| Klasse A | Keine Möglichkeit von Verletzungen oder gesundheitlichen Schäden. |
| Klasse B | Weniger schwere Verletzungen (leichte Verletzungen) sind wahrscheinlich. |
| Klasse C | Möglichkeit schwere Verletzungen oder Tod. |
Software-Konfigurationsmanagement
- Führung einer genauen und aktuellen Dokumentation für alle Softwareversionen, Änderungen und Aktualisierungen.
- Gewährleistung, dass die gesamte Dokumentation ordnungsgemäß geprüft und genehmigt wird.
- Implementierung von Verfahren zur Verwaltung von Software-Konfigurationsänderungen.
- Dokumentation aller Aktivitäten und Entscheidungen im Bereich des Software-Konfigurationsmanagements.
Software-Wartung
- Regelmäßiges Testen und Überwachen der Software, um sicherzustellen, dass sie für ihren vorgesehenen Zweck sicher und wirksam bleibt.
- Umsetzung von Verfahren zur Behebung auftretender Probleme, einschließlich Fehlerbehebungen und Software-Updates.
- Dokumentation aller Software-Wartungsaktivitäten und -entscheidungen.
Fehlerbehebung
- Ermittlung der zugrunde liegenden Ursache des Problems.
- Umsetzung von Korrekturmaßnahmen zur Behebung des Problems.
- Dokumentation des gesamten Fehlerbehebungsprozesses zum späteren Nachschlagen.
Durch die Befolgung der vorgenannten Richtlinien können Entwickler sicherstellen, dass eventuelle Probleme mit ihrer Medizinprodukt-Software ordnungsgemäß behoben und dokumentiert werden und dass die Software die erforderlichen Anforderungen für die Zulassung oder Prüfung erfüllt.
Wenn Sie ein Hersteller von Medizinprodukten sind und die Standards für Medizinproduktesoftware in Südkorea einhalten möchten, können Sie die Regulatory-Experten von Freyr durch die komplexe Regulatory-Landschaft des Landes führen. Wir sorgen dafür, dass Ihre Produkte den neuesten südkoreanischen Vorschriften für Medizinprodukte entsprechen, um eine reibungslose Konformität zu gewährleisten. Kontaktieren Sie uns, um mehr zu erfahren!