3 min de lectura
BIMO corresponde a Bioresearch Monitoring (Monitoreo de la Investigación Biológica), un programa de inspección in situ y auditorías de datos para supervisar todos los aspectos de la realización y el informe de las investigaciones reguladas por la Administración de Alimentos y Medicamentos de EE. UU. (FDA). El programa se estableció en 1977 tras detectarse la necesidad de auditar los centros de investigación clínica. El objetivo principal de este programa es garantizar la calidad y la integridad de los datos presentados para las aprobaciones de nuevos productos y las solicitudes de comercialización. Además, este programa también protege los derechos y el bienestar de los sujetos humanos y animales que participan en la investigación regulada por la FDA.
Los objetivos clave del programa BIMO
Anualmente se realizan más de 1000 inspecciones. Los objetivos principales que abarca el programa BIMO son:
- Auditar datos clínicos
- Inspección de la investigación clínica en curso
- Inspección de laboratorios no clínicos
- Inspección de comités de ética independientes (IRB)
¿Qué productos están bajo el ámbito de la auditoría BIMO?
El programa BIMO es aplicable a medicamentos, productos biológicos, Dispositivos Médicos, productos alimentarios, productos de tabaco y productos veterinarios. Este programa de cumplimiento está supervisado por los seis (06) centros de productos de la FDA: el Centro de Evaluación e Investigación Biológica (CBER), el Centro de Dispositivos y Salud Radiológica (CDRH), el Centro de Evaluación e Investigación de Medicamentos (CDER), el Centro de Seguridad Alimentaria y Nutrición Aplicada (CFSAN), el Centro de Productos de Tabaco (CTP) y el Centro de Medicina Veterinaria (CVM).
¿Qué empresas están sujetas a la auditoría BIMO?
Tanto las empresas nacionales como las internacionales que realicen o entren dentro de cualquiera de las siguientes actividades están sujetas a los requisitos del seguimiento de la investigación biológica (Bioresearch Monitoring):
- Laboratorios de ensayos no clínicos para el cumplimiento de las Buenas Prácticas de Laboratorio (GLP)
- Investigadores clínicos para el cumplimiento de las Buenas Prácticas Clínicas (GCP)
- Promotores
- Organizaciones de investigación por contrato (CRO)
- Monitores de ensayos clínicos
- Instalaciones de bioequivalencia in vivo
- Comités de ética independientes (IRB)
¿Qué programas de cumplimiento forman parte del programa BIMO?
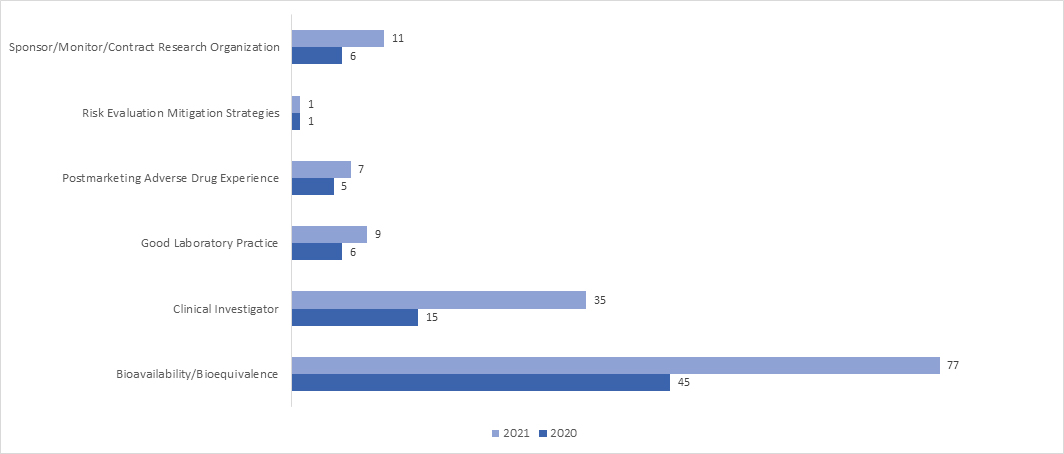
La FDA de EE. UU. puede realizar una auditoría BIMO en cualquier momento a través de los siete (07) programas de cumplimiento multicentro. Estos siete programas de cumplimiento multicentro se implementan a través de:
- Inspección de investigadores clínicos (CI) y promotores-investigadores (SI)
- Inspección de comités de ética independientes (IRB)
- Inspección de la organización de investigación por contrato/patrocinador/monitor (CRO/S/M)
- Inspección de Buenas Prácticas de Laboratorio (GLP)
- Inspección de bioequivalencia y biodisponibilidad (BEQ)
- Inspección de notificación de experiencias adversas posteriores a la comercialización (PADE)
- Inspección de notificación sobre estrategias de evaluación y mitigación de riesgos (REMS)
Cada uno de estos programas describe un ámbito detallado de revisión o inspección que debe llevarse a cabo para garantizar el cumplimiento de las normativas de la FDA.
¿Qué normativas son aplicables a la auditoría BIMO?
Las normativas —21 CFR 50 (Protección de sujetos humanos), 21 CFR 54 (Divulgación financiera), 21 CFR 56 (Comités de ética independientes), 21 CFR 58 (Buenas prácticas de laboratorio para laboratorios no clínicos), 21 CFR 809 (Productos sanitarios para diagnóstico in vitro) y 21 CFR 812 (Exención para dispositivos en investigación)— son aplicables a la auditoría BIMO.
¿Cuántas auditorías se realizan anualmente en el marco del programa BIMO?
El número de auditorías BIMO realizadas por la FDA de EE. UU. varía cada año. En los últimos años, el número de inspecciones in situ ha disminuido debido al inicio de la pandemia de COVID-19, y la FDA tuvo que suspender toda la vigilancia in situ de los estudios clínicos. Solo se monitorizaron estudios clínicos específicos que eran críticos y cruciales.
Las «evaluaciones reglamentarias remotas» (RRA) se introdujeron durante la pandemia de la COVID-19 para supervisar de forma remota la investigación reglamentada. Las RRA se llevan a cabo mediante videoconferencias y constituyen una iniciativa voluntaria para evaluar de forma remota los datos y los procesos. No obstante, cabe señalar que las RRA no equivalen ni sustituyen a la inspección presencial, sino que son simplemente un procedimiento que surgió como consecuencia de la pandemia de la COVID-19.
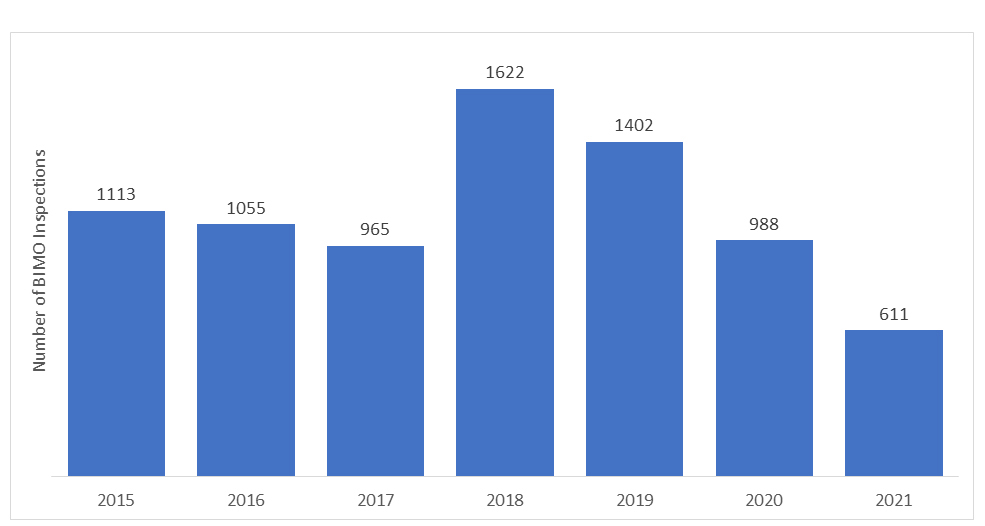
*Los datos representados para los años 2020 y 2021 no incluyen las inspecciones mediante RRA
¿Cuántas evaluaciones reglamentarias remotas (RRA) se realizaron durante la pandemia de la COVID-19 en el marco del programa BIMO?
En 2021, la adopción de inspecciones mediante RRA aumentó de manera significativa en todos los programas. En abril de 2021, la FDA publicó un documento de orientación titulado "Remote Interactive Evaluations of Drug Manufacturing and Bioresearch Monitoring Facilities During the COVID-19 Public Health Emergency Guidance for Industry", el cual proporciona información exhaustiva sobre el proceso de la FDA para llevar a cabo evaluaciones interactivas remotas (RRA).
¿Cuáles son los posibles resultados de una auditoría BIMO?
Durante la auditoría BIMO, la FDA de EE. UU. puede decidir tomar cualquiera de las medidas que se detallan a continuación en función del cumplimiento:
1. Sin acciones indicadas (NAI)
La NAI se aplica cuando el inspector de campo de la FDA no ha identificado ninguna práctica censurable o solo problemas menores que no justifican acciones adicionales.
2. Acción voluntaria indicada (VAI, por sus siglas en inglés)
La VAI es aplicable cuando se han identificado prácticas objetables, pero estas no son significativas.
3. Acción oficial indicada (OAI, por sus siglas en inglés)
La OAI es aplicable cuando se identifican prácticas objetables que comprometen la integridad de los datos o los derechos de los sujetos humanos.
¿Cuáles son las no conformidades más comunes emitidas en una auditoría BIMO?
Algunas de las no conformidades más comunes observadas durante la auditoría BIMO son:
- No llevar un registro adecuado
- Incumplimiento del plan de investigación
- Incumplimiento de las normas reglamentarias
- Falta de seguimiento de los protocolos
- Protección inadecuada de los sujetos
- Rendición de cuentas inadecuada del producto objeto de investigación
La auditoría BIMO es crucial para cualquier desarrollador o fabricante de tecnologías y Dispositivos Médicos novedosos que planee lanzar su dispositivo en el mercado de US. Es muy importante cumplir con las normativas y directrices para evitar cualquiera de los inconvenientes descritos.
¿Necesita asistencia con respecto a las inspecciones de auditoría BIMO? Póngase en contacto con Freyr. Manténgase informado. Mantenga el cumplimiento.