

2 Min. Lesezeit
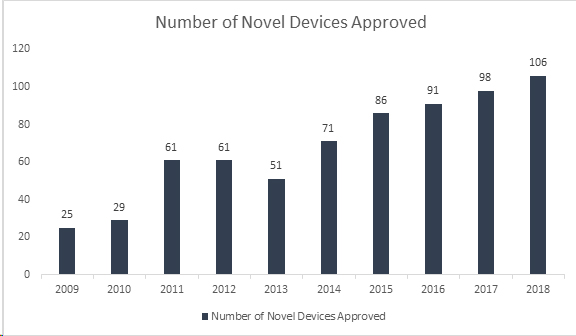
Wussten Sie schon? Die US-amerikanische Behörde für Lebens- und Arzneimittel (FDA) hat im Jahr 2018 mit der Zulassung von 106 neuartigen Produkten einen neuen Höchstwert aufgestellt und damit das erfolgreichste Jahr für Medizinprodukte verzeichnet. Damit hat die FDA ihren 40 Jahre alten Rekord aus dem Jahr 2017 von 99 zugelassenen neuartigen Produkten übertroffen und ein kontinuierliches Wachstum in den letzten 8 Jahren verzeichnet. Zu den zugelassenen Produkten gehören verschiedene innovative Lösungen wie automatisierte Insulindosierungssysteme für Kinder, die weltweit kleinste Herzklappe für Neugeborene, die erste mobile medizinische App zur Unterstützung bei Opioid- und Substanzmissbrauch sowie Technologien der künstlichen Intelligenz zur Diagnose diabetischer Retinopathie.
Die FDA fördert seit jeher die Sicherheit und Innovation von Medizinprodukten, um deren hohe Qualität zu gewährleisten. Um mit der steigenden Zahl von Zulassungen neuartiger Produkte und deren Sicherheit Schritt zu halten, plant die FDA eine „Modernisierung“ des Zulassungsverfahrens für Medizinprodukte. Nach Angaben der Behörde könnte diese Modernisierung eine neue rechtliche Grundlage erfordern. Im Jahr 2018 veröffentlichten die FDA und das Center for Devices and Radiological Health (CDRH) ein gemeinsames Dokument, in dem festgehalten wurde, dass 510(k) eine von zwei Einreichungsarten ist, die der Definition neuartiger Produkte hinzugefügt wurden. Darüber hinaus wurden humanitäre Medizinprodukt-Ausnahmen (Humanitarian Device Exemptions, HDEs) in die Definition aufgenommen, nachdem Änderungen am Programm für bahnbrechende Medizinprodukte des CDRH aufgrund des Gesetzes des 21. Jahrhunderts vorgenommen worden waren.
Der Vorschlag von FDA und CDRH ist eine Reaktion auf den potenziellen Bedarf an neuen Befugnissen zur Modernisierung des 510(k)-Prozesses. Das Ziel des Vorschlags besteht darin, die Verwendung von älteren Vergleichsprodukten (Predicate Devices), die älter als 10 Jahre sind, als Wesentlich Gleichwertige (Substantially Equivalent, SE) zu begrenzen, um Innovationen zu fördern. Dies ist ein weiterer Schritt im Hinblick auf den im April 2018 von der Behörde veröffentlichten Leitfaden. Der Entwurf wurde von der FDA veröffentlicht, um die Ausweitung des Programms für verkürzte 510(k)-Verfahren beim CDRH der FDA unter dem Titel „Sicherheits- und leistungsbasierter Ansatz“ vorzuschlagen. Er wurde eingeführt, um den bürokratischen Aufwand für Medizinprodukte zu verringern. Der Ansatz zielt zudem darauf ab, die Effizienz der Prüfung von 510(k)-Anträgen zu erhöhen und damit die Belastung der Behörde zu verringern.
Hier sind einige der wichtigsten Punkte des Leitfadens:
- Der neue Ansatz bewertet die Sicherheit und Wirksamkeit der Produkte anhand festgelegter Sicherheits- und Leistungsstandards.
- Trotz der neuen Standards müssen die Produkte die bestehenden Anforderungen erfüllen, um vermarktet werden zu können.
- Moderne Technologie wird anhand moderner Standards geprüft.
- Der Ansatz wird den Wettbewerb bei der Entwicklung sichererer Produkte ankurbeln.
Die Zahl der Medizinprodukte, die zur Zulassung eingereicht werden, ist im Laufe der Jahre exponentiell gestiegen. Dies hat der FDA viel Spielraum gegeben, um innovative Maßnahmen zur Verbesserung der Zulassungsverfahren zu ergreifen und umzusetzen. Die Behörde ist von den Vorzügen dieses Vorschlags überzeugt, aber die Reaktion der Industrie bleibt abzuwarten.
Da die FDA kontinuierlich neue Leitfäden zur Aktualisierung der Registrierung von Medizinprodukten herausgibt, ist es für Hersteller von Medizinprodukten notwendig, diese im Blick zu behalten und entsprechend zu handeln. Bleiben Sie auf dem Laufenden. Bleiben Sie regelkonform.









