

3 Min. Lesezeit
510(k) ist ein Vorab-Antrag bei der FDA, um nachzuweisen, dass das zu vermarktende Produkt ebenso sicher und wirksam ist wie ein bereits rechtmäßig auf dem Markt befindliches Produkt (Prädikatsprodukt), also im Wesentlichen gleichwertig ist. Produkte mit mittlerem Risiko müssen eine 510(k)-Meldung einreichen; dazu gehört eine Minderheit von Produkten der Klassen I und III sowie die Mehrheit der Produkte der Klasse II.
Es gibt drei (03) Arten von 510(k)-Programmen: Traditionell, Abgekürzt und Speziell. Der Weg für Sicherheit und Leistung wurde 2019 eingeführt und baut auf dem abgekürzten Programm auf. Das 2020 eingeführte eSTAR-Programm ermöglicht eine umfassende Einreichung für Medizinprodukte über ein interaktives PDF-Formular.
Wer benötigt eine 510(k)-Zertifizierung?
510(k) ist im Wesentlichen der Name des Verfahrens bzw. Weges, den Hersteller von Medizinprodukten durchlaufen müssen, die ihre Produkte mit mittlerem bis hohem Risiko in den US vermarkten möchten, um nachzuweisen, dass das zu vermarktende Produkt ebenso sicher und wirksam ist wie ein rechtmäßig auf dem Markt befindliches Produkt.
Nachfolgend wird der Schritt-für-Schritt-Prozess zur Erlangung einer 510(k)-Zulassung detailliert beschrieben.
Schritt 1: Identifizierung von Produktklasse-Code, Antragsart und Prädikatsprodukt
- Produktcode und Regulierungsnummer ermitteln- Um die Testanforderungen für 510(k) zu bestimmen, müssen zunächst der Produktcode und die Regulierungsnummer ermittelt werden. Man kann eine Suche in der FDA-Datenbank starten, um die 7-stellige Regulierungsnummer zu finden, deren Identifikation mit der beabsichtigten Verwendung des betreffenden Medizinprodukts übereinstimmt.
- Der FDA-Produktcode besteht aus drei (03) Buchstaben. Anhand dieses Codes lassen sich Informationen zur Produktklassifizierung, zur Beschreibung der Vorschriften und zu den GMP-Anforderungen finden.
- Auswahl der Antragsart- Ein Antragsteller kann eine der drei (03) zuvor genannten Antragsarten wählen. Traditional 510(k) ist für Ersteinreichungen gedacht, Special 510(k) richtet sich an Hersteller von Medizinprodukten, die Änderungen an einem bestehenden Produkt einreichen möchten, und Abbreviated 510(k) kann gewählt werden, wenn das Produkt etablierten, freiwilligen Konsensstandards entspricht. Im Falle eines Abbreviated 510(k) muss sich der Antragsteller auf die Leitfäden der FDA stützen.
- Identifizierung des Prädikatsprodukts- Ein Hersteller von Medizinprodukten muss nachweisen, dass das Produkt, das er vermarkten möchte, denselben Verwendungszweck und dieselben technischen Merkmale aufweist wie das rechtmäßig auf dem Markt befindliche Produkt, das auch als Prädikatsprodukt bezeichnet wird. Gibt es Unterschiede bei den technischen Merkmalen, muss der Antragsteller nachweisen, dass diese Unterschiede keine Bedenken hinsichtlich der Sicherheit und Wirksamkeit aufwerfen.
Schritt 2: Erstellung der 510(k)-Datei
Der nächste Schritt besteht darin, die 510(k)-Datei, die Leitfäden und die auf der FDA-Website verfügbaren Informationen vorzubereiten. Dazu gehören die Annahmeliste für alle drei (03) Arten von 510(k)-Programmen sowie eine Microsite mit dem Titel Content for 510(k), die unter anderem Informationen zu Aussagen über den Verwendungszweck, zum Vergleich der wesentlichen Gleichwertigkeit und zur vorgeschlagenen Kennzeichnung enthält.
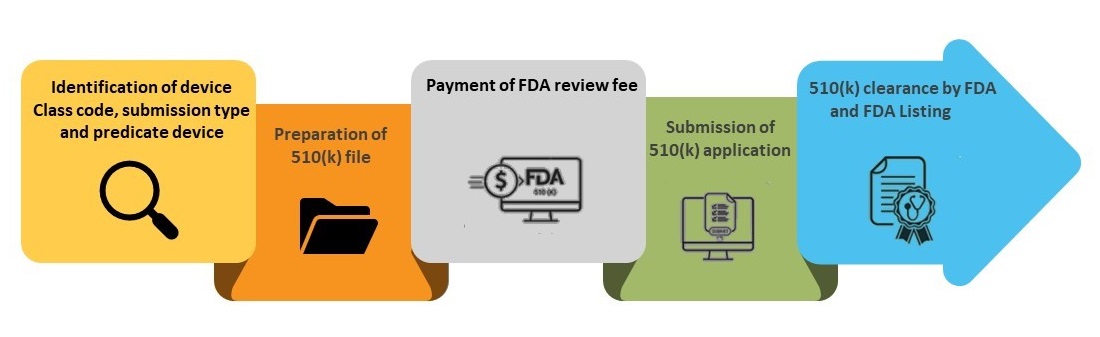
Schritte des 510(k)-Einreichungsverfahrens
Schritt 3: Zahlung der FDA-Prüfgebühr
Alle Arten von 510(k)-Anträgen unterliegen einer Gebühr. Für das Finanzjahr 2023 beläuft sich die Standardgebühr für 510(k) auf 19.870 USD. Für Unternehmen, die vom Zentrum für Geräte- und radiologische Gesundheit zertifiziert sind (CDRH) – auch bekannt als Kleinunternehmen –, beträgt die Gebühr 4.967 USD. Diese Gebühr kann sich im nächsten Finanzjahr ändern.
Schritt 4 – Einreichung des 510(k)-Antrags
Antragsteller können eine elektronische Kopie (eCopy) oder eine elektronische Einreichungsvorlage samt Ressourcen (eSTAR) als Vorabantrag über das CDRH-Portal einreichen.
Ab dem 1. Oktober 2023 müssen alle 510(k)-Anträge, sofern sie nicht gemäß dem finalen Leitfaden ausgenommen sind, als elektronische Einreichungen über eSTAR eingereicht werden.
Nach der Einreichung des 510(k)-Antrags wird eine eindeutige Kontrollnummer vergeben, die als „510(k)-Nummer“ oder „K-Nummer“ bezeichnet wird. Die FDA führt zwei Prüfungen durch: Erstens wird überprüft, ob die entsprechende Gebühr entrichtet wurde, und zweitens, ob eine gültige eCopy oder ein gültiges eSTAR vorliegt.
- Bis zu Tag 07 versendet die FDA ein Bestätigungsschreiben, falls die korrekte Gebühr entrichtet wurde und eine gültige eCopy oder ein gültiges eSTAR vorliegt. Andernfalls sendet die FDA ein Aufforderungsschreiben zur Klärung offener Punkte.
- Bis zu Tag 15 führt die FDA eine Annahmeprüfung durch. Die FDA teilt dem Antragsteller mit, ob der 510(k)-Antrag für die inhaltliche Prüfung angenommen oder mit einer Annahmeverweigerung (RTA) versehen wurde.
- Bis zu Tag 60 führt die FDA eine inhaltliche Prüfung durch. Die FDA kommuniziert via
inhaltlichem Dialog, um mitzuteilen, dass entweder mit einer interaktiven Prüfung fortgefahren wird oder der 510(k)-Antrag pausiert und zusätzliche Informationen angefordert werden.
Schritt 5 – FDA-Zulassung und Listung in der FDA 510(k)-Datenbank
Das Ziel der FDA ist es, ihre Entscheidung im Rahmen der MDUFA (Medical Device User Fee Amendments) innerhalb von 90 FDA-Tagen bekannt zu geben. Bei FDA-Tagen handelt es sich um die Kalendertage zwischen dem Eingangsdatum des 510(k)-Antrags und dem Datum der MDUFA-Entscheidung, ausgenommen jene Tage, an denen der Antrag aufgrund einer Nachforderung zusätzlicher Informationen pausierte. MDUFA-Entscheidungen für 510(k)-Anträge umfassen Feststellungen der wesentlichen Gleichwertigkeit (SE) oder der fehlenden wesentlichen Gleichwertigkeit (NSE).
Sobald eine Entscheidung getroffen wurde, stellt die FDA dem Antragsteller ein Entscheidungsschreiben per E-Mail zu. Ein 510(k)-Antrag, der ein SE-Entscheidungsschreiben erhält, gilt als „freigegeben“. Er wird daraufhin in der 510(k)-Datenbank aufgeführt, zusammen mit den Anwendungsbestimmungen für das Medizinprodukt sowie der 510(k)-Zusammenfassung oder der 510(k)-Erklärung als Anhänge.
Es lässt sich festhalten, dass eine sorgfältige Planung und Umsetzung durch eine gründliche Dokumentation und ein tiefgreifendes Verständnis des regulatorischen Umfelds für einen erfolgreichen 510(k)-Antrag bei der FDA von entscheidender Bedeutung sind.
Für Unterstützung beim 510(k)-Zulassungsverfahren Ihres Medizinprodukts können Sie uns unter sales@freyrsoltions.com schreiben oder ein Gespräch mit unseren Experten vereinbaren, die Sie durch die Verfahren begleiten. Bleiben Sie informiert. Bleiben Sie regelkonform.









