Panoramica sulla registrazione dei dispositivi medici in Israele
Il settore israeliano dei dispositivi medici registra una crescita e un'innovazione costanti, affermandosi come punto di riferimento per le tecnologie sanitarie all'avanguardia. La registrazione dei dispositivi medici è fondamentale per le aziende che desiderano accedere a questo mercato dinamico. Questa panoramica analizza gli aspetti chiave del processo di registrazione in Israele, offrendo informazioni sul quadro normativo e sui requisiti necessari per introdurre dispositivi medici innovativi nel settore sanitario israeliano.
Autorità regolatoria: Divisione per i dispositivi medici del Ministero della Salute israeliano (AMAR).
Normativa: Legge sui dispositivi/apparecchiature medicali del 2012
Iter regolatorio: Registrazione del prodotto
Rappresentante autorizzato locale per Israele: Israel Registration Holder (IRH)
Requisito QMS: ISO 13485
Valutazione dei dati tecnici: Dipartimento dei dispositivi medici presso il Ministero della Salute
Validità della licenza: Cinque anni
Formato di presentazione: Cartaceo ed elettronico
Traduzione: Documenti tradotti in ebraico
Classificazione del dispositivo
La legge sulle apparecchiature mediche e le normative per la registrazione dei dispositivi medici in Israele non specificano un sistema di classificazione del rischio. Al contrario, Israele allinea la classificazione dei dispositivi medici agli standard internazionali, in particolare a quelli definiti dai paesi della Global Harmonization Task Force (GHTF). In alternativa, per la registrazione in Israele viene adottata la classificazione del rischio di un dispositivo in un paese riconosciuto. Questo processo di classificazione tiene generalmente conto della destinazione d'uso, del livello di rischio e di altri fattori che possono influire sulla sicurezza e sull'efficacia dei dispositivi medici.
Classi di dispositivi medici
| Classe | Rischio |
|---|---|
| Classe I | Basso |
| Classe II | Basso-Medio |
| Classe III | Alto |
Modifiche proposte ai percorsi di registrazione
Le modifiche proposte si applicano ai dispositivi di Classe I e Classe II, mentre il sistema di registrazione per i dispositivi di Classe III rimane invariato.
- I dispositivi di Classe I possono essere registrati immediatamente tramite autocertificazione.
- Per i dispositivi di classe II, sebbene siano necessari dichiarazioni e documenti tecnici, l'AMAR può accelerare il processo a quattordici giorni per quelli considerati a rischio basso-medio. Questo si applica se il produttore possiede due autorizzazioni da paesi riconosciuti e fornisce sei mesi di dati di mercato. In alternativa, per i dispositivi di classe II con la sola approvazione 510(k) della US FDA e sei mesi di dati di mercato negli US, i tempi di elaborazione dell'AMAR sono accelerati a sessanta giorni.
Rappresentante autorizzato locale in Israele
Le aziende di dispositivi medici con sede al di fuori di Israele devono nominare un titolare della registrazione israeliano (IRH) per facilitare la registrazione dei propri prodotti da commercializzare nel paese. L'IRH funge da rappresentante locale del produttore e ha il compito di mantenere i contatti con il Ministero della Salute per garantire il rispetto delle normative locali. Inoltre, l'IRH è responsabile della creazione e del mantenimento di una presenza aziendale in Israele, nonché dell'ottenimento e del rinnovo di una licenza commerciale valida.
Registrazione dei dispositivi medici
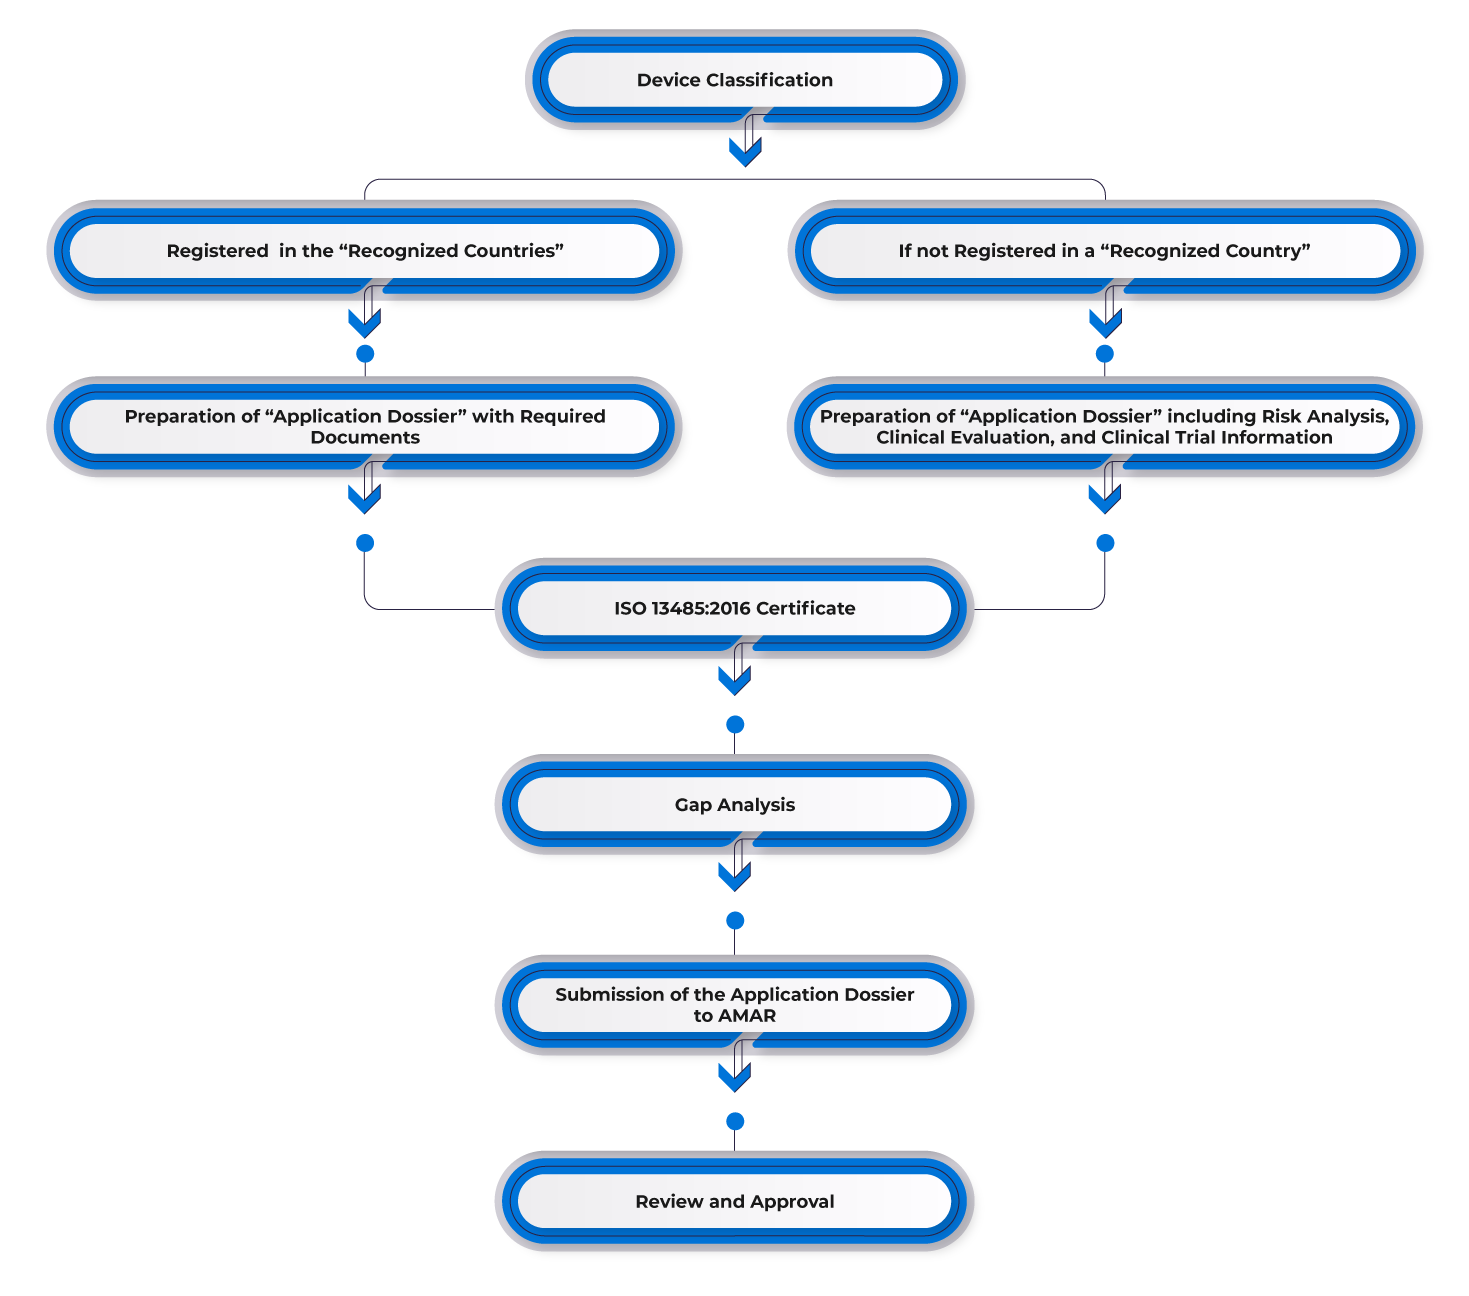
Per registrare un dispositivo medico in Israele, i produttori devono ottenere una prioritaria approvazione in uno dei mercati di riferimento come USA, Europa, Australia, Canada o altri mercati principali. I produttori con approvazioni esistenti in uno dei paesi di riferimento possono utilizzare tale approvazione per il mercato israeliano e nominare un rappresentante locale. Successivamente, devono presentare la documentazione richiesta, tra cui:
- Lettera di approvazione FDA 510(k)/Premarket Approval o CE.
- Certificato per governo straniero (CFG) / Certificato di libera vendita (CFS).
- Certificazione ISO 13485 o altra certificazione riconosciuta di Buone Pratiche di Fabbricazione (GMP).
- Validazione e certificazione da parte dell'Istituto di standardizzazione israeliano (se necessario).
Flusso del processo
Gestione del ciclo di vita del dispositivo post-approvazione
Freyr offre un supporto completo ai produttori stranieri nella gestione dell'intero ciclo di vita dei dispositivi medici in Israele, comprese le attività successive all'approvazione:
- Gestione delle modifiche successive all'approvazione, che riguarda gli aggiornamenti alle autorizzazioni esistenti per i dispositivi medici, come l'aggiunta di nuove varianti, accessori e indicazioni per l'uso.
- Mantenimento della certificazione ISO 13485:2016 e CE.
- Rinnovo delle licenze.
- Funzione di intermediario tra l'Organismo Notificato (NB) e il fabbricante.
Orientarsi tra le complessità degli enti di autorizzazione e rispettare molteplici insiemi di normative per l'approvazione dei dispositivi può essere difficile. Ottenere le approvazioni da vari Paesi GHTF e rispettare le normative locali richiede una profonda conoscenza degli affari regolatori. Per le aziende che affrontano queste complessità senza un partner regolatorio consolidato, Freyr offre servizi regolatori End-to-End, semplificando il processo di approvazione per i dispositivi medici in Israele.
Competenza nella registrazione di dispositivi medici in Egitto
- Classificazione dei dispositivi medici in Israele.
- Rappresentante per la registrazione in Israele (IRH).
- Registrazione dei dispositivi in Israele.
- Consulenza sulla gestione del rischio secondo la norma ISO 14971:2019.
- Conformità a ISO 13485:2016.
- Revisione, redazione e presentazione del fascicolo di progettazione.
- Registrazione di dispositivi medici tramite sistema di registrazione online.
- Rapporto sulla strategia regolatoria per i dispositivi medici.
- Supporto ai test: biocompatibilità, sicurezza elettrica, meccanici e di prestazioni.
- Supporto per la conformità dell'etichettatura.
- Supporto GMP.
- Supporto per la sorveglianza post-commercializzazione (PMS).