Panoramica della dichiarazione di lavoro (SOW) per la sottomissione 510(k) di dispositivi medici attivi e non attivi
In Freyr, il nostro team di esperti raccoglie e sintetizza con cura le informazioni più recenti essenziali per le vostre sottomissioni 510(k), riguardanti sia i dispositivi medici attivi che non attivi. Ciò garantisce che abbiate le conoscenze necessarie per orientarvi con sicurezza nel quadro normativo. Dalla chiarificazione delle differenze tra dispositivi attivi e non attivi all'approfondimento dei dettagli della sottomissione 510(k), abbiamo curato un vasto archivio di risorse come riferimento principale. Intraprendete il percorso verso la padronanza della sottomissione 510(k) per dispositivi medici attivi e non attivi con la nostra guida completa.
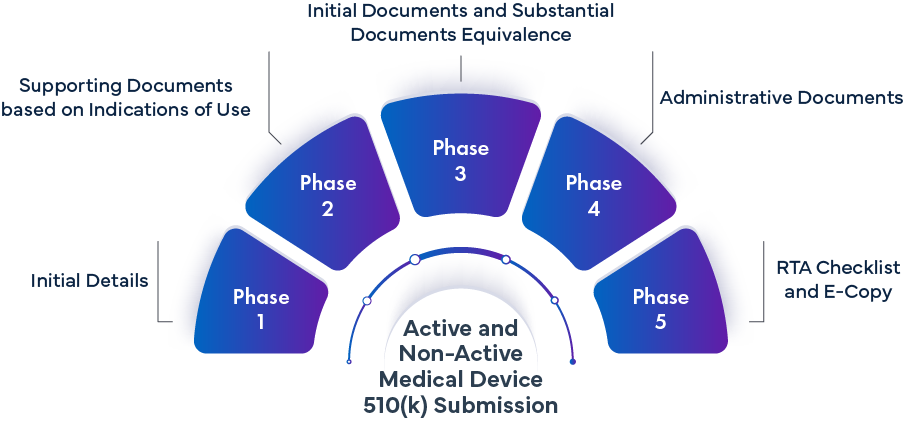
Fase -1 Dettagli iniziali | ||
|---|---|---|
Requisiti | Ambito del richiedente 510(k) | Ambito di Freyr |
| Destinazione d'uso |
|
|
| Dichiarazione delle indicazioni d'uso (Modulo 3881) |
|
|
| Descrizione del dispositivo |
|
|
| Norme e linee guida |
|
|
| Dispositivo di riscontro (Predicate Device) |
|
|
| Sommario 510(k) |
|
|
Fase 2: Documentazione di supporto basata sulle indicazioni per l'uso | |||
|---|---|---|---|
Requisiti di documentazione | Ambito del richiedente 510(k) | Ambito di Freyr | |
| 2.1 | Disegno del dispositivo | Invia il file del disegno del dispositivo per garantire una rappresentazione accurata del design del dispositivo | Avvia una richiesta formale per il disegno di un dispositivo attivo. Esamina attentamente e documenta con cura le informazioni necessarie per la presentazione della 510(k). |
| 2.2 | Progettazione e sviluppo del dispositivo | Invia il file di progettazione e sviluppo del dispositivo attivo, includendo tutte le informazioni e la documentazione pertinenti. | Invia una richiesta per la progettazione e lo sviluppo di un dispositivo attivo. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.3 | Scheda di dati di sicurezza dei materiali | Fornire le schede di sicurezza (MSDS) per i componenti essenziali del dispositivo attivo, garantendo informazioni complete sulla loro sicurezza e composizione. | Invia una richiesta per la scheda di dati di sicurezza dei materiali dei componenti fondamentali del dispositivo attivo. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.4 | Diagramma di flusso della produzione | Fornisci un diagramma di flusso della produzione che illustri in dettaglio il processo di produzione del dispositivo attivo, offrendo una rappresentazione visiva delle fasi di produzione e della loro sequenza | Inviare una richiesta per la scheda di sicurezza (MSDS) dei componenti essenziali del dispositivo attivo. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.5 | Descrizione del dispositivo | Fornisci dettagli completi tra cui: o Una panoramica del dispositivo o Funzioni e modalità operative o Diagrammi a blocchi o Fotografie, cavi e relativi accessori o Interoperabilità del dispositivo. o Descrizione dell'alimentazioneTop of Form | Invia una richiesta di informazioni dettagliate sul dispositivo. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.6 | Etichettatura proposta | Fornire le istruzioni per l'uso (IFU), il manuale utente e qualsiasi materiale promozionale associato per il dispositivo attivo. | Inviare una richiesta per le istruzioni per l'uso (IFU), il manuale utente e qualsiasi materiale promozionale, se disponibile. Esamina le istruzioni per l'uso (IFU), il manuale utente e il materiale promozionale forniti dal richiedente. Documenta le istruzioni per l'uso (IFU), il manuale utente e il materiale promozionale ai fini della presentazione della 510(k). |
| 2.7 | Imballaggio e trasporto | Fornisci i piani di studio e i rapporti per la convalida dell'imballaggio e del trasporto. | Invia una richiesta per il piano di studio e i rapporti relativi alla convalida dell'imballaggio e del trasporto. Esamina i piani di studio e i rapporti per la convalida dell'imballaggio e del trasporto e fornisci le correzioni o i riscontri necessari. |
| 2.8 | Sterilizzazione (se la sterilità è applicabile) | Fornire i piani di studio e i rapporti per la convalida della sterilizzazione. | Inviare una richiesta per il piano di studio e i rapporti di convalida della sterilizzazione. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.9 | Test delle prestazioni - Banco | Avviare una richiesta formale per i piani e i rapporti dello studio al banco per i test delle prestazioni, delineando i requisiti specifici e gli obiettivi da affrontare. | Inviare una richiesta per i piani e i rapporti dello studio al banco del dispositivo attivo per i test delle prestazioni. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
Documentazione a supporto della compatibilità elettromagnetica e della sicurezza elettrica | |||
| 2.10 | Caratteristiche del dispositivo correlate alla compatibilità elettromagnetica (EMC) e ambienti di destinazione d'uso | Fornire dettagli sulle caratteristiche del dispositivo correlate alla compatibilità elettromagnetica (EMC) e sugli ambienti di destinazione d'uso, tra cui: o Una panoramica del dispositivo. o Funzioni e modalità operative. o Schemi a blocchi. o Fotografie, cavi e accessori pertinenti. o Interoperabilità del dispositivo. o Descrizione dell'alimentatore, inclusa la fattibilità dell'utilizzo del dispositivo medico alimentato internamente durante la ricarica. o Ambienti in cui il dispositivo medico è destinato a essere utilizzato. o Descrizione di qualsiasi tecnologia wireless (se applicabile) per ulteriori considerazioni sui dispositivi medici abilitati wireless. o Descrizione di eventuali emettitori RF interni nel dispositivo medico che potrebbero potenzialmente causare disturbi elettromagnetici. o Gestione sia degli emettitori elettromagnetici (EM) comuni che degli emettitori medicali specifici.
| Inviare una richiesta di informazioni relative alle caratteristiche del dispositivo correlate alla compatibilità elettromagnetica e agli ambienti di destinazione d'uso. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.11 | Valutazione del rischio | Fornire un piano di gestione del rischio che includa una valutazione del rischio che dimostri un'efficace mitigazione del rischio, insieme a un rapporto completo di gestione del rischio che comprenda tutti gli elementi di rischio. Fornire il documento revisionato con i suggerimenti per le correzioni e i miglioramenti | Inviare una richiesta per il fascicolo di gestione del rischio e richiedere la documentazione del piano e del rapporto di gestione del rischio, inclusa l'identificazione dei pericoli, la valutazione del rischio e la dimostrazione di un'adeguata mitigazione del rischio. Il rapporto di gestione del rischio dovrebbe coprire tutti gli elementi di rischio, preferibilmente con sezioni separate per maggiore chiarezza. Fornire su richiesta del richiedente un modello del piano di gestione del rischio e del rapporto di gestione del rischio che comprenda tutti i rischi correlati al dispositivo. Esaminare i dati nel fascicolo di gestione del rischio, inclusi il piano e il rapporto condivisi dal richiedente, e fornire suggerimenti per le correzioni necessarie al fine di garantire una documentazione completa per la sottomissione 510(k). Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.12 | Norma armonizzata | Fornire conferma dei relativi standard di consenso e una spiegazione di eventuali scostamenti dagli standard riconosciuti dalla FDA. | Inviare una richiesta per le norme armonizzate applicabili relative alla compatibilità elettromagnetica e alla sicurezza elettrica per il dispositivo attivo. Documentare le norme di riferimento confermate per il dispositivo attivo ai fini della presentazione del 510(k). |
| 2.13 | Criteri di superamento/fallimento per prestazioni essenziali e immunità | Inviare il piano di studio e i rapporti per i test di prestazioni essenziali e immunità condotti sul dispositivo attivo, conformemente agli standard riconosciuti dalla FDA. | Inviare una richiesta per il piano di studio e i rapporti dei test di prestazioni essenziali e immunità condotti sul dispositivo attivo, in conformità con gli standard riconosciuti dalla FDA. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.14 | Configurazione e funzioni del dispositivo medico testate | Fornire la configurazione e le funzioni testate del dispositivo medico attivo, includendo i seguenti dettagli: o Fornire una descrizione dettagliata del dispositivo medico sottoposto a test, incluse informazioni approfondite sulla sua configurazione, sulle funzioni, sulle modalità e sulle specifiche impostazioni che sono state testate. o La descrizione del dispositivo sottoposto a test deve includere il nome del dispositivo medico e il numero di modello, oltre a indicare se si tratta del dispositivo medico pronto per la produzione attualmente in fase di valutazione. | Inviare una richiesta per la configurazione e le funzioni di test del dispositivo medico attivo. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
| 2.15 | Risultati dei test di EMC | Fornire il piano di studio e il rapporto dei test EMC (compatibilità elettromagnetica) in conformità con lo standard di consenso riconosciuto dalla FDA raccomandato per il dispositivo attivo. | Avviare una richiesta formale per il piano di studio e il rapporto dei test EMC, allineati allo standard di consenso riconosciuto dalla FDA raccomandato per i dispositivi attivi. Esamina attentamente e documenta con cura tutte le informazioni necessarie in preparazione alla presentazione della 510(k). |
Fase 3 – Documenti iniziali e documenti di sostanziale equivalenza | |||
|---|---|---|---|
Requisiti di documentazione | Ambito del richiedente 510(k) | Ambito di Freyr | |
| 3.1 | Modulo di accompagnamento per la sottomissione della revisione pre-market CDRH (Modulo FDA 3514) | - | Completare il modulo FDA 3514 utilizzando i dettagli forniti dal richiedente |
| 3.2 | Sintesi e certificazione di Classe III | - | Questo passaggio non è necessario se non sono richiesti studi clinici |
| 3.3 | Certificazione finanziaria o dichiarazione di trasparenza | - | Questo passaggio non è necessario se non sono richiesti studi clinici |
| 3.4 | Sintesi esecutiva | - | Sviluppare un modello e preparare accuratamente il documento. Fornire le motivazioni per eventuali discrepanze riscontrate tra il dispositivo proposto e il dispositivo di confronto. Se viene scelto lo studio comparativo tra il dispositivo proposto e il dispositivo di confronto, creare un modello e preparare il documento corrispondente. |
| 3.5 | Discussione sulla sostanziale equivalenza | - | Sviluppare un modello e preparare accuratamente il documento. Se viene scelto lo studio comparativo tra il dispositivo proposto e il dispositivo di confronto, creare un modello e preparare il documento corrispondente. |
Fase 4 – Documenti amministrativi | |||
|---|---|---|---|
Requisiti di documentazione | Ambito del richiedente 510(k) | Ambito di Freyr | |
| 4.1 | Lettera di accompagnamento 510(k) | Firma il documento stampato su carta intestata e organizza l'invio di una copia cartacea tramite corriere all'ufficio negli US. Fornire una copia digitale della lettera di accompagnamento 510(k) firmata da includere nella documentazione 510(k) | Preparare un modello completo che includa tutti i dettagli necessari per la lettera di accompagnamento e fornirlo al richiedente. Istruire il richiedente a utilizzare la carta intestata ufficiale dell'azienda e assicurarsi che la lettera sia firmata da una persona autorizzata |
| 4.2 | Dichiarazione di veridicità e accuratezza | Assicurarsi che il documento sia firmato dalla persona di contatto designata presso l'azienda e fornito di conseguenza. | Sviluppare un modello completo contenente tutti i contenuti necessari da includere nel documento di presentazione. |
| 4.3 | Dichiarazioni di conformità e rapporto di sintesi | Assicurarsi che il documento sia firmato dalla persona di contatto designata presso l'azienda e fornito di conseguenza. | Sviluppare un modello completo per elencare e preparare in modo sistematico i documenti richiesti. |
| 4.4 | MDFUSC (Modulo FDA 3601) | Effettuare il pagamento richiesto alla FDA prima della sottomissione formale del fascicolo 510(k) | Generare un modulo di copertura delle spese e un numero di identificazione personale (PIN) univoco specifico per la presentazione del dispositivo medico. |
Fase 5 – Lista di controllo RTA e copia elettronica | |||
|---|---|---|---|
Requisiti di documentazione | Ambito del richiedente 510(k) | Ambito di Freyr | |
| 5.1 | Lista di controllo RTA | Approvazione per la verifica della lista di controllo RTA (Ready to Accept), a indicare che tutti i requisiti sono stati soddisfatti con successo | Sviluppare un modello di lista di controllo RTA personalizzato in base al tipo specifico di presentazione. Completare la checklist compilando meticolosamente tutti i campi richiesti e assicurandosi che i documenti menzionati siano debitamente inviati alla FDA e condivisi con il richiedente. |
| 5.2 | Copia elettronica | Approvazione della documentazione contenuta nella cartella di presentazione finale, a conferma della sua conformità a tutti i requisiti e agli standard necessari. | Organizzare le sezioni della cartella di sottomissione in conformità con le linee guida della FDA e condividerle tempestivamente con il richiedente. Convertire la cartella di presentazione in una copia elettronica per agevolarne l'accesso e la revisione. Invia la copia elettronica della sottomissione all'Agente US designato. |
Registrazione dei dispositivi medici
- Strategia normativa completa della FDA US
- Identificazione del dispositivo di confronto
- Definizione della sostanziale equivalenza con il dispositivo di confronto
- Analisi dei divari per la conformità alla FDA US
- Compilazione di 21 sezioni del fascicolo tecnico 510(k)
- Pubblicazione e creazione di eCopy
- Convalida e presentazione di eCopy
- Servizi di intermediazione per l'approvazione del dispositivo
- Gestione della risposta RTA e delle carenze
- Servizi di consulenza per la risoluzione delle carenze
- Registrazione del dispositivo e manutenzione del database FURLS
- Gestione di numerose registrazioni 510(k) per diverse categorie di dispositivi
- Team di esperti per la compilazione della 510(k) in conformità ai requisiti di notifica pre-commercializzazione della FDA US (510(k))
- Supporto aggiuntivo per la gestione dei quesiti relativi alla procedura 510(k)
- Consulenza sul tipo di 510(k) idoneo in base ai requisiti di presentazione della 510(k) della FDA US per il dispositivo
- Invio puntuale dei materiali
- Aggiornato sui nuovi emendamenti della FDA US