

3 Min. Lesezeit
Im sich ständig verändernden und streng regulierten Bereich der Herstellung von Medizinprodukten ist die Gewährleistung von Produktqualität und Patientensicherheit nicht nur eine rechtliche Verpflichtung, sondern auch ein strategisches Gebot. Effektive Systeme für das Beschwerdemanagement und die Vigilanz gemäß ISO 13485:2016 bilden das Rückgrat eines jeden robusten Qualitätsmanagementsystems (QMS). Diese Mechanismen stellen die Einhaltung globaler Vorschriften sicher und stärken das Kundenvertrauen sowie die Glaubwürdigkeit der Marke.
Erfahren Sie, wie Beschwerdebearbeitung und Vigilanz eine fundamentale Rolle bei der Aufrechterhaltung von Qualität und regulatorischer Compliance im MedizinprodukteSektor spielen, mit Einblicken, die auf ISO 13485:2016 abgestimmt und durch globale regulatorische Rahmenbedingungen unterstützt werden.
Beschwerdemanagement nach ISO 13485:2016 verstehen
ISO 13485:2016 definiert eine Beschwerde als jede schriftliche, mündliche oder elektronische Mitteilung, in der Mängel in Bezug auf Identität, Qualität, Haltbarkeit, Zuverlässigkeit, Handhabbarkeit, Sicherheit oder Leistung eines Medizinprodukts geltend gemacht werden. Diese Norm verlangt von Medizinprodukteunternehmen, dokumentierte Verfahren für die Beschwerdebearbeitung einzurichten, einschließlich der Bewertung, Untersuchung und Behebung von Beschwerden als Teil eines effektiven Qualitätsmanagementsystems.
Ein System zur Beschwerdebearbeitung ist der Schlüssel zur Einhaltung von Vorschriften, zur Aufrechterhaltung der Kundenzufriedenheit und zur Verbesserung der Produktqualität. Der Prozess muss strukturiert und nachvollziehbar sein und folgende Schritte umfassen:
- Eingang und Dokumentation von Beschwerden
Alle Beschwerden müssen unverzüglich protokolliert werden, wobei so viele Details wie möglich über die Art des Problems, die Gerätespezifikation, das Modell, die Nutzungsbedingungen und eventuelle Folgen für den Anwender oder Patienten anzugeben sind. - Bewertung der Meldepflicht
Nach ihrer Erfassung müssen Beschwerden bewertet werden, um festzustellen, ob es sich um meldepflichtige Vorkommnisse handelt. In den USA sind Medizinproduktehersteller beispielsweise verpflichtet, bestimmte Geräteprobleme im Rahmen des von der FDA regulierten Meldesystems für Medizinprodukte (Medical Device Reporting, MDR) zu melden. Die geltenden Vorschriften für Meldefristen sind von den Herstellern einzuhalten. - Untersuchung und Ursachenanalyse
Auf gültige Beschwerden sollte eine detaillierte Untersuchung folgen. Die Ermittlung der Grundursache ist für die Umsetzung wirksamer Korrektur- und Vorbeugemaßnahmen (CAPA) unerlässlich. - Korrektur- und Vorbeugemaßnahmen (CAPA)
Basierend auf den Erkenntnissen zum Medizinprodukt müssen Unternehmen CAPAs einleiten, um sowohl das unmittelbare Problem als auch ein erneutes Auftreten zu beheben und zukünftige Vorkommnisse zu verhindern. - Feedback-Schleife und Abschluss
Sobald das Problem gelöst ist, sollte die Beschwerde mit einer vollständigen Dokumentation und gegebenenfalls einer Rückmeldung an den Beschwerdeführer formell abgeschlossen werden.
Vigilanz: Eine Hauptsäule der Überwachung nach dem Inverkehrbringen
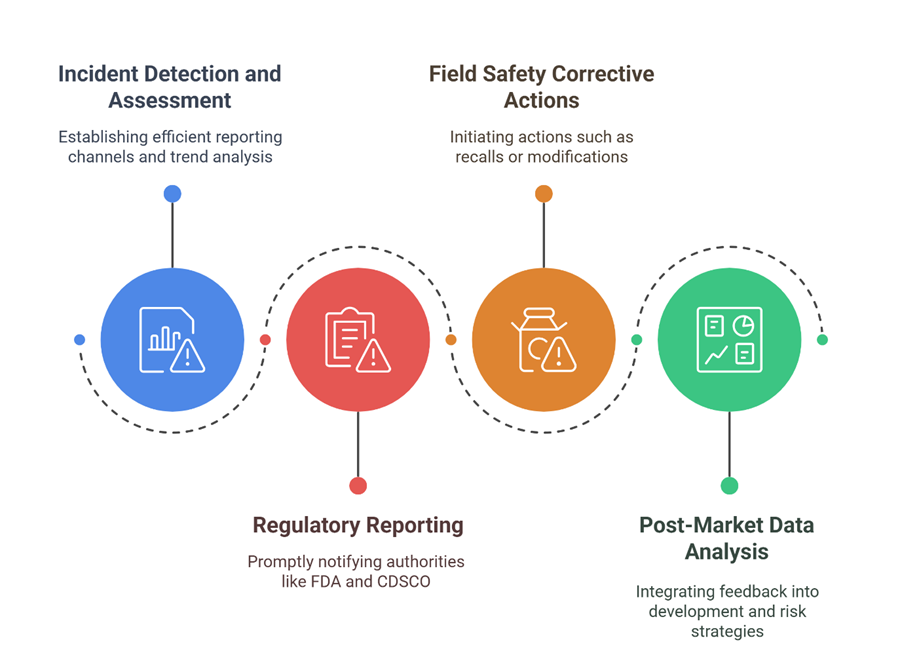
Vigilanz bezieht sich auf die Überwachung und Meldung unerwünschter Ereignisse und Zwischenfälle, sobald sich ein Medizinprodukt auf dem Markt befindet. Gemäß ISO 13485:2016 und den entsprechenden globalen Vorschriften ist diese kontinuierliche Überwachung für die frühzeitige Erkennung potenzieller Risiken und die Umsetzung rechtzeitiger Maßnahmen unerlässlich.
Das Vigilanzsystem der Europäischen Union, aktualisiert im Rahmen der Verordnung über Medizinprodukte (EU MDR), schreibt vor, dass Hersteller von Medizinprodukten Pläne zur Überwachung nach dem Inverkehrbringen vorlegen müssen. Diese Pläne müssen Prozesse zur Erfassung und Ausprüfung von Daten aus der realen Anwendung eines Produkts beinhalten.
Ähnlich regelt in Indien die Central Drugs Standard Control Organization (CDSCO) die Vigilanz- und Beschwerdeprozesse für Medizinprodukte. Sie fördert die Meldung unerwünschter Ereignisse und Produktfehler, um die Sicherheit und Wirksamkeit von Medizinprodukten kontinuierlich zu verbessern.
Zu den Schlüsselelementen eines starken Vigilanzsystems gehören:
Aufbau einer integrierten Reklamations- und Vigilanzstrategie
Hersteller von Medizinprodukten können ihr Qualitätsmanagementsystem verbessern, indem sie die Reklamationsbearbeitung und die Vigilanz in ein einziges, zusammenhängendes System integrieren. Hier sind die bewährten Verfahren:
Klare SOPs und Rollendefinitionen
Standardarbeitsanweisungen (SOPs) sollten die Schritte für die Annahme, Bewertung, Meldung und Belegung von Reklamationen skizzieren. Sie legen fest, wer in jeder Phase verantwortlich ist, um Verzögerungen und Lücken zu vermeiden.
- Mitarbeiterschulung und -sensibilisierung
Regelmäßige Schulungen stellen sicher, dass die Mitarbeitenden wissen, wie sie Reklamationen und unerwünschte Ereignisse erkennen und effektiv bearbeiten können. - Digitale Tools und Automatisierung
Der Einsatz von QMS-Software kann die Verfolgung, Dokumentation und Meldung von Reklamationen vereinfachen. Die Automatisierung verbessert die Rückverfolgbarkeit und die Konformität mit ISO 13485:2016. - Qualitätskultur und kontinuierliche Verbesserung
Die Förderung einer Unternehmenskultur, in der Feedback geschätzt wird, ermutigt zu einer proaktiven Meldung von Problemen und fördert Innovationen bei Qualitätsverbesserungen.
Compliance und mehr: Ein Marketingvorteil
Die Implementierung von Systemen für das Reklamationsmanagement und die Vigilanz, die die Anforderungen der ISO 13485:2016 erfüllen, sichert nicht nur die Einhaltung regulatorischer Vorschriften, sondern positioniert ein Unternehmen auch als vertrauenswürdig und qualitätsorientiert. In einer Branche, in der Sicherheit und Leistung direkte Auswirkungen auf das Leben haben, kann ein solches Engagement ein starkes Marketinginstrument sein.
Gemäß der FDA verbessert die Ausrichtung an internationalen Standards den Zugang zu globalen Märkten, stärkt das Vertrauen der Kunden und verringert das Risiko kostspieliger Rückrufe oder Rechtsstreitigkeiten.
| Region | Regulatorischer Rahmen | Referenzklausel-Nr./Artikel für die Reklamationsbearbeitung | Referenzklausel-Nr./Artikel für Vigilanz / Meldung unerwünschter Ereignisse |
| Europäische Union | EU MDR 2017/745 | Artikel 83, Anhang III (PMS-System); Artikel 10(9) | Artikel 87–92 (Vigilanzsystem), Anhang III |
| Vereinigte Staaten (FDA) | 21 CFR Part 820 (QSR) | § 820.198 – Reklamationsakten | 21 CFR Part 803 – Meldung von Medizinprodukten (MDR) |
| Indien (CDSCO) | Medizinprodukte-Verordnung von 2017 (MDR) | Kapitel VII, Regel 25 & 26 | Kapitel VII, Regel 27 |
| Global (ISO-Standard) | ISO 13485:2016 | Klausel 8.2.2 – Reklamationsbearbeitung | Klausel 8.2.3 – Meldung an die Aufsichtsbehörden |
Fazit
In der heutigen wettbewerbsintensiven regulatorischen Landschaft für Medizinprodukte sind ein effektives Beschwerdemanagement und funktionierende Überwachungssysteme unerlässlich. Im Einklang mit der ISO 13485:2016 schützen diese Prozesse nicht nur Patienten, sondern bauen auch eine stabile und reputationsstarke Marke auf. Durch Investitionen in systematische Abläufe, kontinuierliche Schulungen und die Marktüberwachung können Hersteller regulatorische Anforderungen in Chancen für Wachstum und Marktführerschaft verwandeln.









