

2 Min. Lesezeit
Ein „Referenzprodukt“ (Predicate Device) ist ein Medizinprodukt, das zuvor von der US-amerikanischen Lebensmittelüberwachungs- und Arzneimittelbehörde (US FDA) zugelassen wurde und bereits auf dem Markt ist. Es dient als Bezugspunkt für neue Medizinprodukte, die eine Zulassung über das 510(k)-Freigabeverfahren der FDA anstreben.
Es muss nachgewiesen werden, dass das betroffene Produkt in Bezug auf seinen Verwendungszweck und seine technischen Merkmale mindestens so sicher und wirksam ist wie das Referenzprodukt. Dieser Vergleich wird als Nachweis der „wesentlichen Gleichwertigkeit“ (substantial equivalence) bezeichnet.
Ein neues Produkt muss nicht identisch mit dem Referenzprodukt sein, um diesem im Wesentlichen gleichwertig zu sein.
Wie identifiziert man ein Referenzprodukt?
Die Datenbank der FDA bietet für jede Produktklassifizierung einen dreistelligen Produktcode. Die FDA 510(k)-Datenbank enthält Informationen zu allen Produkten, die über das 510(k)-Verfahren zugelassen wurden. Sobald Sie den dreistelligen Produktcode haben, erhalten Sie eine Liste aller Produkte, Unternehmen sowie den Handelsnamen jedes Mitbewerbers oder potenziellen Mitbewerbers, den Sie prüfen möchten. Anschließend können Sie eine detaillierte Analyse und einen Vergleich durchführen, um ein Referenzprodukt auszuwählen.
Unten sehen Sie ein Flussdiagramm, das den Prozess der Identifizierung und Einschränkung eines Referenzprodukts veranschaulicht.
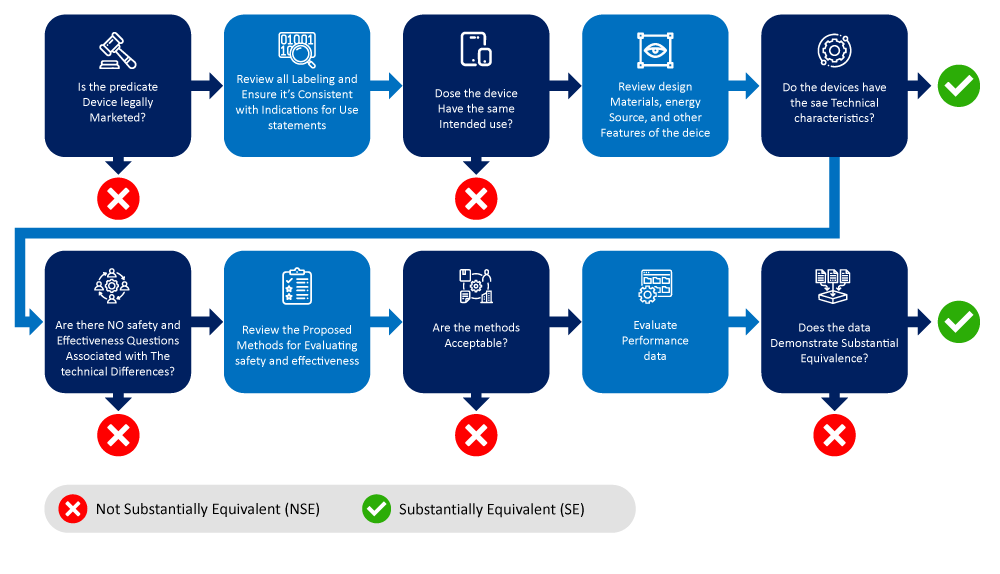
Zu berücksichtigende Faktoren bei der Bestimmung des oder der Referenzprodukte
- Verwendungszweck: Der Verwendungszweck nach dem Referenzprodukt sollte dem des neuen Produkts ähneln. Wenn das neue Produkt beispielsweise zur Herzüberwachung eingesetzt werden soll, muss es sich bei dem Referenzprodukt ebenfalls um ein Gerät zur Herzüberwachung handeln.
- Technische Merkmale: Das Referenzprodukt sollte in Bezug auf die technischen Merkmale mit dem neuen Produkt übereinstimmen. Dazu sollten beispielsweise das Design, die verwendeten Materialien und die Funktionsweise ähnlich sein.
- Biokompatibilität: Die Bewertung der Biokompatibilität eines Medizinprodukts oder einer Komponente sollte sich nicht nur auf die im Produkt verwendeten Rohstoffe und den Herstellungsprozess beschränken, sondern auch zusätzliche Chemikalien berücksichtigen. Dieser Faktor gilt jedoch nicht für In-vitro-Diagnostika (IVD).
- Neueste Technologie: Das Referenzprodukt sollte nicht veraltet sein, sondern dem aktuellen Stand der Medizintechnik entsprechen.
Das Referenzprodukt ist ein entscheidender Faktor dafür, ob ein neues Medizinprodukt über den 510(k)-Pfad auf den Markt gebracht werden kann. Die Wahl des falschen Referenzprodukts kann zu einem teureren und zeitaufwendigeren Zulassungsverfahren führen, während die Wahl des richtigen Referenzprodukts dazu beitragen kann, Kosten und Zeitaufwand für die Markteinführung zu reduzieren. Ist das Referenzprodukt ungeeignet, kann dies zu Verzögerungen und zusätzlichen Kosten führen.
Wenn Sie Unterstützung beim 510(k)-Zulassungsverfahren für Ihr Medizinprodukt benötigen, vereinbaren Sie einen Termin mit den Regulatory-Experten von Freyr, die Sie durch die Prozesse begleiten. Bleiben Sie informiert. Bleiben Sie konform.









