

3 Min. Lesezeit
In der sich ständig weiterentwickelnden Welt der Medizinprodukte ist die Einhaltung von Vorschriften keine einmalige Aufgabe, sondern eine langfristige Verpflichtung. Die kontinuierliche Überwachung und Aktualisierung wichtiger Berichte wie klinischer Bewertungsberichte (CERs), Leistungsbewertungsberichte (PERs) und periodischer Sicherheitsberichte (PSURs) ist während des gesamten Lebenszyklus eines Medizinprodukts von entscheidender Bedeutung – von der ersten Forschung bis hin zur Marktbeobachtung. Da sich medizinische Innovationen und regulatorische Anforderungen ständig weiterentwickeln, bleibt die Gewährleistung der Sicherheit und Konformität von Medizinprodukten und In-vitro-Diagnostika durch effektives Medical Writing der Grundstein für Erfolg und langfristige Beständigkeit.
Schauen wir uns an, warum das Lifecycle-Management für den Erfolg eines Medizinprodukts unerlässlich bleibt
Die Markteinführung eines Medizinprodukts ist das Resultat jahrelanger Arbeit in verschiedenen Phasen wie Forschung, Entwicklung, klinischen Prüfungen, behördlichen Einreichungen und Marktbeobachtung. Dieser Prozess erstreckt sich über viele Jahre, und in jeder Phase wird eine große Menge wichtiger Daten gesammelt, die sorgfältig zusammengestellt und analysiert werden müssen, um die Sicherheit des Produkts zu gewährleisten.
Compliance ist keine einmalige Angelegenheit, und ein effektives Lifecycle-Management hilft, spätere, möglicherweise kostspielige Verzögerungen zu vermeiden. Solche Verzögerungen entstehen oft durch eine mangelhafte Planung unvorhergesehener regulatorischer Änderungen oder der Nichteinhaltung von Vorschriften, die möglicherweise übersehen wurden. Regelmäßige Aktualisierungen wichtiger Dokumente wie CERs, PERs und PSURs stellen sicher, dass Hersteller die sich entwickelnden regulatorischen Anforderungen erfüllen und die Produktsicherheit wahren. Das Lifecycle-Management stellt sicher, dass Hersteller von Anfang an jede Phase geplant haben und so Stolpersteine vermeiden sowie einen erfolgreichen Markteintritt und die Langlebigkeit ihrer Produkte gewährleisten können.
Bleiben Sie bei der Compliance auf dem Laufenden?
Von Verbänden bis hin zu Implantaten ist die Medizinproduktebranche ein hochmoderner, kreativer Sektor mit zahlreichen Perspektiven. Obwohl Hersteller bestrebt sind, sichere und qualitativ hochwertige Produkte auf den Markt zu bringen, gibt es dennoch Unklarheiten. Die EU MDR hat die Richtlinie über Medizinprodukte (MDD) und die Richtlinie über aktive implantierbare medizinische Geräte (AIMDD) abgelöst. Diese Verordnung wurde eingeführt, um strengere Kontrollen durchzusetzen, die Patientensicherheit zu erhöhen und mehr Transparenz im Gesundheitswesen zu schaffen. Bezüglich dieser Standards herrscht oft Unsicherheit, und wichtige Compliance-Fragen werden häufig übersehen. Medizinproduktehersteller sollten jedoch Maßnahmen ergreifen, um regulatorische Schwierigkeiten zu vermeiden.
Schauen wir uns die häufigsten Herausforderungen für Hersteller von Medizinprodukten an
- Aufrechterhaltung von CAPA (Corrective and Preventive Action)
- Einhaltung von Beschwerdeverfahren
- Befolgung von Vigilanzverfahren
- Klinische Bewertung und Post-Market-Surveillance
- Zusammenarbeit mit benannten Stellen
Bewährte Verfahren zur Sicherung der Compliance
Um diese Herausforderungen zu bewältigen, haben wir bei Freyr
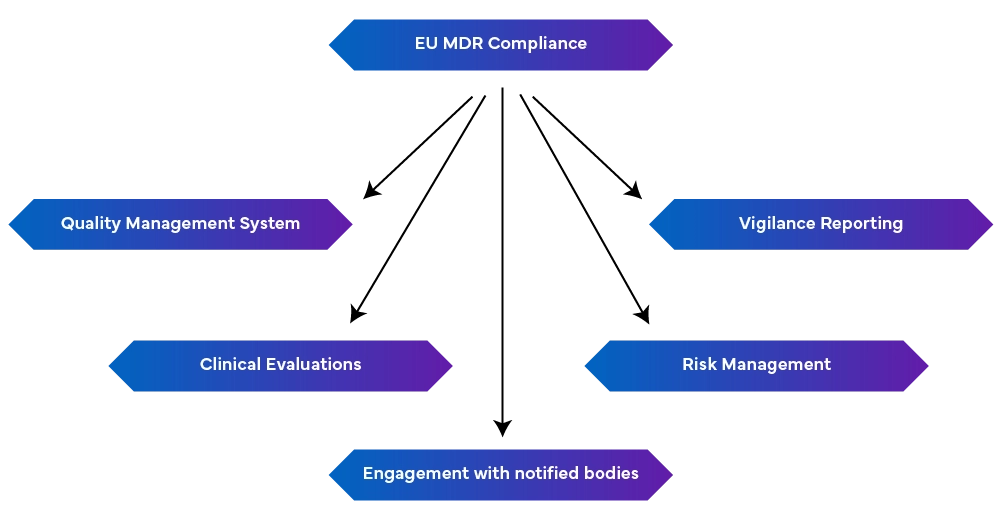
-ein robustes Qualitätsmanagementsystem (EN ISO 13485:2016) eingerichtet: Dies umfasst Produktionsaspekte wie regulatorische Compliance, technische Dokumentation, EU-Konformitätserklärungen und Risikomanagement.
-Vigilanzmeldung: Die Vigilanzmeldung als fortlaufenden Prozess und nicht als einmalige Anstrengung betrachten.
- Proaktives Risikomanagement: Dies identifiziert und mindert Risiken über den gesamten Produktlebenszyklus hinweg durch regelmäßige Aktualisierungen, um neu auftretende Risiken zu adressieren.
- Durchführung klinischer Bewertungen und der Marktbeobachtung: Dies geschieht durch den Nachweis der Produktsicherheit und -leistung anhand klinischer Daten. Falls erforderlich, sollten klinische Prüfungen durchgeführt und klinische Bewertungen regelmäßig mit Daten aus der Marktbeobachtung aktualisiert werden. Auch periodische Sicherheitsberichte, die die Ergebnisse zusammenfassen, sind erforderlich.
- Vernetzung mit benannten Stellen: Regulatorische Änderungen können die MDR-Anforderungen beeinflussen, weshalb die Pflege einer guten Beziehung zu benannten Stellen für zeitnahe Aktualisierungen und Änderungen von entscheidender Bedeutung ist.
Wie ein Experte für Zulassungsfragen Ihnen helfen kann
Mit den ständig wechselnden regulatorischen Vorgaben Schritt zu halten, kann eine große Herausforderung sein. Warum sich also nicht von einem Experten durch diesen Dschungel führen lassen? Die Bewältigung der regulatorischen Anforderungen im Lebenszyklus eines Medizinprodukts ist nicht nur komplex, sondern auch ressourcenintensiv. Gerade für kleinere Unternehmen, deren interne Ressourcen in anderen Bereichen besser eingesetzt sind, kann die Unterstützung durch einen externen Partner im Bereich der Regulierung unverzichtbar sein. Sie bieten spezialisiertes Wissen über sich entwickelnde Vorschriften und stellen sicher, dass Ihre wichtigsten Berichte – wie CERs, PERs und PSURs – kontinuierlich aktualisiert werden und den Vorgaben entsprechen.
Sie können kostspielige Verzögerungen vermeiden, Verstöße gegen Vorschriften verhindern und Ihren Zulassungsprozess optimieren. Darüber hinaus kann Ihnen ein Regulatorik-Experte maßgeschneiderte Lösungen anbieten, die auf die spezifischen Anforderungen Ihres Produkts zugeschnitten sind, sodass Marktbeobachtung, Gap-Analysen und sämtliche Compliance-Dokumente stets auf dem neuesten Stand sind. Ihre Unterstützung kann den gesamten Prozess vereinfachen, Risiken minimieren und sicherstellen, dass das Produkt die Erwartungen an Sicherheit und Leistung erfüllt.
Freyr unterstützt Sie bei allen regulatorischen Fragen rund um das Lifecycle-Management. Nehmen Sie noch heute Kontakt mit uns auf!









