

3 Min. Lesezeit
Die Kennzeichnung ist ein wesentlicher Bestandteil der Vermarktung von Medizinprodukten. Das Etikett ist eine Information, die in einem für Menschen lesbaren Format am Produkt und/oder an der Verpackung angebracht ist. Der Hauptzweck der Kennzeichnung besteht darin, Sicherheitsinformationen für Anwender bereitzustellen, bei denen es sich um medizinisches Fachpersonal, Verbraucher oder andere relevante Personen handeln kann.
Alle globalen Aufsichtsbehörden haben bestimmte Anforderungen an die Kennzeichnung. Ebenso hat die EU die Kennzeichnungsanforderungen in Kapitel III von Anhang I der EU-Verordnung über Medizinprodukte (EU MDR) 2017/745 dargelegt. Das Wichtigste, was es zu beachten gilt, ist die Aufnahme aller Symbole, die die erforderlichen Informationen abdecken, in die Kennzeichnung des Produkts und der dazugehörigen Dokumente (Broschüren, Handbücher, Gebrauchsanweisungen usw.).
Einige der wichtigsten Kennzeichnungsaspekte, die bei der Einhaltung der EU MDR 2017/745 zu beachten sind, lauten:
1. Symbole für die Kennzeichnung von Medizinprodukten

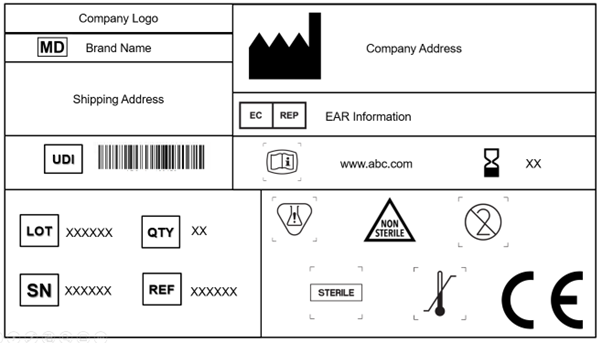
Jeder Hersteller ist verpflichtet, das Medizinproduktesymbol zu verwenden, das besagt, dass es sich bei dem auf dem EU-Markt bereitgestellten Produkt um ein Medizinprodukt handelt. Dieses Symbol muss zwingend auf dem Produkt und auf allen Verpackungsebenen angebracht werden. Darüber hinaus sollte das Etikett den Handelsnamen und den Originalnamen des Produkts ausweisen.
2. Spezielle Produkte
Handelt es sich bei dem Produkt um ein Sonder- oder Sonderanfertigungsprodukt, sollte dessen Status auf der Kennzeichnung erwähnt werden. Ist das Produkt beispielsweise ausschließlich für klinische Prüfungen bestimmt, sollte dies auf dem Etikett explizit angegeben werden.
Bei Produkten mit absorbierenden Materialien oder solchen, die sich möglicherweise lokal im menschlichen Körper auflösen, sollte die Kennzeichnung die Zusammensetzung des Materials und quantitative Angaben zu den Hauptbestandteilen enthalten.
Sogar eine ausdrückliche Kennzeichnung ist bei Einmalprodukten und sterilen Produkten erforderlich. Bei aufbereiteten Produkten sollte die Kennzeichnung die Anzahl der zulässigen Aufbereitungen, die bisherige Anzahl der Aufbereitungen und das angewendete Sterilisationsverfahren angeben.
3. Vorhandensein toxischer Substanzen
Die Angabe über das Vorhandensein von CMR-Stoffen (krebserzeugend, erbgutverändernd, fortpflanzungsgefährdend) und endokrinen Disruptoren auf den Etiketten ist obligatorisch, wenn die Konzentration über 0,1 % G/G liegt. Die Liste dieser Stoffe muss auf dem Produkt und/oder der Verpackung angebracht werden.
Darüber hinaus muss auf den Produkten ein Etikett angebracht werden, das auf das Vorhandensein von Blut- und Gewebederivaten (selbst wenn sie in der Arzneistoffkomponente des Kombinationsprodukts enthalten sind) hinweist.
4. Harmonisierte Normen
Die EU MDR 2017/745 erkennt die ISO 15223-1: 2021 an und akzeptiert sie. Das Dokument legt die Symbole fest, die bei der Kennzeichnung von Medizinprodukten und deren Verpackungen zu verwenden sind. Kapitel 3 (23.1,h) von Anhang I der EU MDR legt fest, dass international anerkannte Symbole verwendet werden können; in Regionen, in denen diese Symbole nicht anerkannt sind, muss die Beschreibung derselben in einem Dokument mitgeliefert werden, das dem Produkt beiliegt.
5. UDI
Die Artikel 27, 28, 29 sowie Anhang VI (A, B, C) regeln die Bestimmungen für die UDI im Detail. Das Etikett muss nun einen UDI-Träger [AIDC- (Automated Identification for Data Capture) und HRI-Darstellung (Human-Readable Interpretation) der UDI] auf dem Produkt sowie auf höheren Verpackungsebenen enthalten. Die höhere Verpackung des Produkts (ausgenommen die Versandverpackungen) erhält einen eigenen UDI-Träger.
6. Elektronische Gebrauchsanweisung (eIFU)
Webadressen (URL) in Form von eIFUs können neben gedruckten Gebrauchsanweisungen ebenfalls auf der Kennzeichnung von Medizinprodukten angebracht werden. Die eIFUs können bei implantierbaren, aktiven implantierbaren, ortsfesten Medizinprodukten und Software (die auch für Laien bestimmt ist) verwendet werden.
7. Angaben zu Wirtschaftsakteuren
Das Etikett enthält in der Regel die Angaben zum Hersteller. Bei ausländischen Herstellern sollten jedoch die Angaben zum Bevollmächtigten auf den kommerziellen Etiketten platziert werden.
8. Warnhinweise und Vorsichtsmaßnahmen
Die Warnhinweise und Vorsichtsmaßnahmen müssen auf dem Etikett des Produkts angegeben werden. Die Informationen zu diesem Aspekt können auf ein Minimum beschränkt werden, und detaillierte Angaben dazu können in der Gebrauchsanweisung bereitgestellt werden.
Die Hersteller sind außerdem verpflichtet, sich an die länderspezifischen Kennzeichnungsanforderungen anzupassen. Die Sprachanforderung hängt vom jeweiligen EU-Mitgliedstaat ab. Dies kann erhebliche Auswirkungen auf die Kennzeichnung, die Gebrauchsanweisung und die Verpackung des Produkts in Bezug auf Zeit und Kosten haben.
Diese zusätzlichen Anforderungen können den Aufwand für den Hersteller im Rahmen der ohnehin komplexen Kennzeichnungsprozesse weiter erhöhen. Ein Versäumnis in diesem Bereich kann sehr kostspielig werden, da es Produktrückrufe und nachfolgende Schritte für Korrektur- und Vorbeugemaßnahmen (CAPA) nach sich ziehen kann.
Suchen Sie Unterstützung bei der Kennzeichnung gemäß EU MDR? Freyr bietet umfassende Dienstleistungen im Bereich der Kennzeichnung von Medizinprodukten. Wenden Sie sich jetzt an unsere RA-Experten unter – sales@freyrsolutions.com









