

3 Min. Lesezeit
Ein Validierungsprotokoll ist ein dokumentierter Plan zum Testen eines Medizinprodukts. Damit wird bestätigt, dass der Herstellprozess die spezifischen Anwender-, technischen und behördlichen Anforderungen erfüllt. Dies umfasst die Überprüfung von Prozessvariablen und Betriebsbeschränkungen sowie die Analyse der Testergebnisse unter realen Einsatzbedingungen.
Der Validierungsprozess umfasst mehrere konkrete Schritte. Diese werden im Folgenden erläutert:
- Zunächst wird das Validierungsteam zusammengestellt und jedem Mitglied werden spezifische Aufgaben und Verantwortlichkeiten zugewiesen. Der Zweck der Prozessvalidierung besteht darin, die Validierungsziele klar zu formulieren und den Umfang der Validierungsaktivitäten festzulegen, indem die zu validierenden Aspekte des Medizinprodukts benannt werden. Anschließend macht sich das Team mit den zugrunde liegenden Prinzipien des Prozesses vertraut, um spezifische Parameter und die gewünschten Ergebnisse zu ermitteln.
- Zweitens werden die Bewertungs- und Annahmekriterien festgelegt sowie geeignete Testmethoden, Werkzeuge und statistische Analyseverfahren ausgewählt. Danach werden die Prozessvalidierungsprotokolle entworfen und die Installationsqualifizierung (IQ), die Funktionsqualifizierung (OQ) sowie die Leistungsqualifizierung (PQ) durchgeführt.
- Schließlich werden fortlaufende Prozesskontrollen und Überwachungsmaßnahmen festgelegt, um die kontinuierliche Validierung des Prozesses sicherzustellen. Bei Bedarf wird eine Revalidierung durchgeführt, um die Richtigkeit und Wirksamkeit des Validierungsprozesses aufrechtzuerhalten.
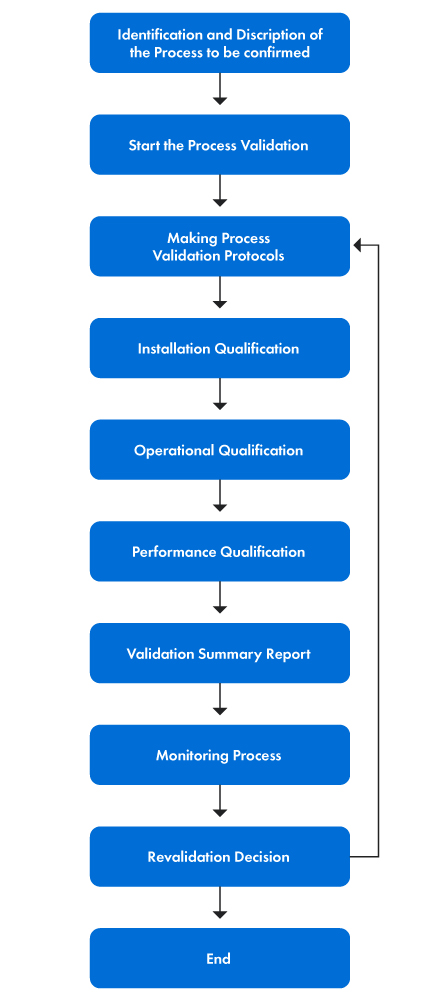
Die folgende Abbildung 1 veranschaulicht den Validierungsprozess Schritt für Schritt.
Abbildung 1: Die Phasen des Validierungsprozesses
PVP
Aufgrund der großen Vielfalt an Produktionsvolumina und der Komplexität der Herstellung gibt es zahlreiche Ansätze zur Durchführung von Prozessvalidierungen. Die Vorschriften der US-amerikanischen Lebens- und Arzneimittelbehörde (USFDA) und der ISO 13485 enthalten jedoch nur wenige Empfehlungen zu bestimmten Methoden. Eine weithin anerkannte und maßgebliche Quelle für die Prozessvalidierung von Medizinprodukten ist dennoch ein Leitfaden der Global Harmonization Task Force (GHTF), die heute als International Medical Device Regulators Forum (IMDRF) bezeichnet wird und diesen im Jahr 2004 veröffentlicht hat. Er gilt nach wie vor als Hauptreferenz auf der offiziellen Website der USFDA.
Gemäß diesem Leitfaden wird ein Validierungsteam zusammengestellt, um einen detaillierten Prozessvalidierungsplan (PVP) zu erstellen. Die Prozessvalidierungsprotokolle enthalten einen detaillierten Ablaufplan zur Umsetzung von IQ, OQ, PQ und Revalidierung. Der PVP sollte die folgenden Elemente umfassen:
- Bestimmung des Produkts und Festlegung des Validierungsansatzes.
- Identifizierung der Elemente, die eine Validierung erfordern.
- Durchführung von Aktivitäten am vorgesehenen Standort.
- Darlegung des Umfangs der Dokumentation.
- Erstellung eines Zeitplans für die Validierungsaktivitäten.
- Entwicklung eines umfassenden Gesamtzeitplans.
- Führung einer vollständigen Liste sowie von Verweisen auf durchgeführte interne und externe Validierungen.
Das Validierungsprotokoll wird vor der Durchführung der Validierungsaktivitäten verfasst. Es sollte vom Validierungsteam erstellt und von der zuständigen Abteilung genehmigt werden. Der Zweck eines Validierungsprotokolls besteht darin, die Testskripte festzulegen, die befolgt werden müssen, um sicherzustellen, dass die Prozesse und die Ausrüstung für die Herstellung sicherer und wirksamer Medizinprodukte geeignet sind.
Ein Analysebericht, der neben den erforderlichen Analysen, Erklärungen und Empfehlungen auch Informationen enthält, ist Bestandteil des Validierungsprotokolls. Diese Aufzeichnungen werden zudem überprüft, um sicherzustellen, dass die folgenden zwei (02) Kriterien erfüllt sind:
- Einhaltung der regulatorischen Standards.
- Alle erstellten Aufzeichnungen und Daten werden im Hinblick auf Ergebnisse, Angemessenheit und Vollständigkeit überprüft.
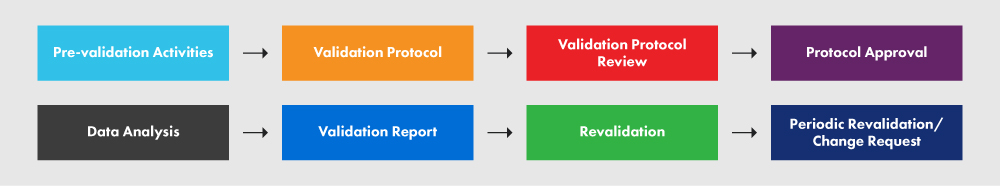
Die folgende Abbildung 2 zeigt den PVP und die damit verbundenen Prozesse.
Abbildung 2: Der PVP und seine Anforderungen
Ein entsprechend ausgearbeitetes Protokoll bietet klare Richtlinien, Grundsätze und Verfahren, die während der Prozessvalidierung einzuhalten sind. Es umfasst Aspekte wie Einrichtungen, Ausrüstung, Methoden und Schulung. Das Protokoll legt die Prozesseingaben und -grenzwerte fest sowie die wesentlichen Schritte für die erfolgreiche Durchführung des Prozessvalidierungsprojekts. Auch wenn der folgende Überblick nicht jedes einzelne Element abdeckt, das in Ihrem Protokoll erforderlich ist, vermittelt er Ihnen einen Eindruck von der nötigen Detailgenauigkeit. Wir empfehlen dringend, das Leitfadendokument zu Rate zu ziehen, um den Prozess besser zu verstehen.
- Titelseite
- Einzubeziehende Produkte
- Zu validierende Ausrüstung / Zu validierender Prozess
- Allgemeines
- Ziele
- Referenzdokumente
- Validierungsplan
- IQ
- OQ
- PQ
- Mess- / Prüfgeräte und Kalibrierung
- Instandhaltung der Ausrüstung
- Revalidierung
- Genehmigungs- / Unterschriftenseite des Validierungsteams
Das Betriebsmanagement spielt eine entscheidende Rolle bei der Aufrechterhaltung einer optimalen Leistung, indem es wichtige Kennzahlen überwacht, Arbeitsmethoden und -verfahren überprüft und bei auftretenden Problemen umgehend handelt. Treten Probleme auf, müssen Sie einen Prozess möglicherweise teilweise oder sogar vollständig revalidieren. Gemäß Abschnitt 820.75(c) der USFDA Quality System Regulation (QSR) sollte eine Prozessrevalidierung unter folgenden Umständen in Betracht gezogen werden: „Wenn Änderungen oder Prozessabweichungen auftreten, muss der Hersteller diese prüfen, bewerten und gegebenenfalls eine Revalidierung durchführen. Diese Aktivitäten müssen dokumentiert werden.“
Mögliche Auslöser für eine Prozessrevalidierung sind unter anderem Änderungen an Spezifikationen, Methoden, Verfahren, Software, Designs, Schlüsselkomponenten, Chargengrößen, Standorten, Geräten und dergleichen. Darüber hinaus kann auch die Umsetzung von Korrektur- und Vorbeugemaßnahmen (CAPA) als Auslöser für eine Prozessrevalidierung dienen. Die Hauptgründe für eine Revalidierung sind folgende:
- Am Prozess vorgenommene Änderungen.
- Negative Qualitätstrends, plötzliche Qualitätsverschlechterungen oder ein Anstieg von Kundenbeschwerden.
- Wesentliche Erweiterung der Linienkapazität.
- Änderungen des Designs.
- Änderungen an der Produktverpackung.
- Verlagerung eines Prozesses in eine andere Einrichtung.
- Änderungen im Anwendungsverfahren.
Um mehr über Validierungsprotokolle und deren Bedeutung im Bereich der Herstellung von Medizinprodukten zu erfahren, sprechen Sie mit uns. Bleiben Sie informiert! Bleiben Sie konform!









