

Panoramica sulla registrazione dei dispositivi medici in Nuova Zelanda
I dispositivi medici in Nuova Zelanda sono regolati dalla New Zealand Medicines and Medical Devices Safety Authority (Medsafe) ai sensi dei regolamenti sui medicinali del 1984 (Medicines Regulations 1984), della legge sui medicinali del 1981 (Medicines Act 1981) e dei regolamenti sui medicinali (banca dati dei dispositivi medici) del 2003 (Medicines (Database of Medical Devices) Regulations 2003). Sebbene l'approvazione pre-commercializzazione non sia necessaria, è obbligatorio registrare i prodotti nella banca dati del sistema elettronico di notifica assistita via web per i dispositivi (WAND) entro trenta giorni dal lancio commerciale. Medsafe potrebbe richiedere documentazione che attesti la sicurezza e l'efficacia, come la certificazione rilasciata da organismi riconosciuti, ad esempio un organismo notificato dell'UE o Health Canada.
Il team di esperti regolatori di dispositivi medici di Freyr vanta una notevole esperienza nell'assistere le aziende produttrici di dispositivi medici durante il processo di registrazione Medsafe per i dispositivi medici in Nuova Zelanda.
![]()
Autorità di regolamentazione: Autorità per la sicurezza dei dispositivi medici (Medsafe)![]()
Normativa:Regolamenti sui medicinali (Database dei dispositivi medici) del 2003
Legge sui medicinali del 1981
Regolamento sui medicinali del 1984![]()
Iter normativo: Sistema di notifica elettronica assistita via web per i dispositivi (WAND)![]()
Rappresentante autorizzato: Sponsor del dispositivo medico![]()
Requisito del sistema di gestione della qualità (QMS): Certificazione ISO 13485:2016![]()
Valutazione dei dati tecnici: Autorità per la sicurezza dei dispositivi medici (Medsafe)![]()
Validità della licenza: Gli elenchi dei dispositivi in Nuova Zelanda non scadono. I dispositivi ritenuti una grave minaccia per la pubblica incolumità possono essere ritirati dal mercato.![]()
Requisiti di etichettatura: Regolamento 12(4) dei regolamenti sui medicinali del 1984 e GHTF/SG1/N43:2005![]()
Formato di presentazione: Sistema di notifica elettronica assistita via web per i dispositivi (WAND)![]()
Lingua: Inglese


Classificazione dei dispositivi medici in Nuova Zelanda
I dispositivi medici in Nuova Zelanda sono classificati in base al rischio in Classe I, IIa, IIb, III e AIMD in conformità ai criteri dell'International Medical Device Regulators Forum (IMDRF). Questa classificazione determina il livello di controllo normativo necessario. La classificazione si basa su caratteristiche quali la destinazione d'uso del dispositivo, la durata del contatto con il corpo, l'invasività e la natura attiva o inattiva dello stesso. I dispositivi di classe superiore sono soggetti a una supervisione normativa più rigorosa. Medsafe è l'ente normativo in Nuova Zelanda che supervisiona tali classificazioni e regolamenti.
| Classificazione dei dispositivi medici Medsafe diversa dalla classe IVD | Rischio |
|---|---|
| Classe I Base | Basso rischio |
| Classe I con funzione di misura | Basso rischio |
| Classe I sterile | Basso rischio |
| Classe IIa | Rischio basso-medio |
| Classe IIb | Rischio medio-alto |
| Classe III e dispositivi medico-chirurgici impiantabili attivi (AIMD) | Rischio alto |
| Classificazione IVD Medsafe | Rischio |
|---|---|
| A partire da luglio 2014, Medsafe non riconosce alcun sistema di classificazione del rischio per i dispositivi medico-diagnostici in vitro (IVD). Tutti gli IVD notificati a WAND devono utilizzare il codice di classificazione del rischio del dispositivo IVD. Il Direttore Generale della Salute ha autorizzato l'esenzione per gli IVD ai sensi dell'Allegato 1, paragrafo (i) dei regolamenti sui medicinali (banca dati dei dispositivi medici) del 2003. Tuttavia, i fornitori di IVD possono notificare volontariamente i loro dispositivi alla banca dati. | |
Rappresentante autorizzato / Sponsor per i dispositivi medici
Il Rappresentante Autorizzato è denominato Sponsor e funge da intermediario tra il fabbricante e Medsafe. Gli Sponsor agiscono come rappresentanti regolatori per i prodotti commercializzati in Nuova Zelanda, presentando le domande WAND e fungendo da punto di contatto principale tra il fabbricante e Medsafe per tutte le questioni relative al prodotto. Inoltre, Medsafe ritiene lo Sponsor responsabile delle attività di sorveglianza.
Registrazione dei dispositivi medici in Nuova Zelanda
La registrazione dei dispositivi medici, la procedura in Nuova Zelanda e la procedura di inserimento nell'elenco WAND in Nuova Zelanda variano in base alla classe del dispositivo.
Dispositivi di Classe I: è richiesta una dichiarazione di conformità del fabbricante per le apparecchiature non sterili e senza funzione di misura di Classe I; tuttavia, viene raramente presentata a un organismo di regolamentazione. Al contrario, lo sponsor (o fornitore) deve inserire i dettagli del dispositivo nella banca dati Web Assisted Notification of Devices (WAND) come parte del processo di notifica Medsafe.
Dispositivi di altre classi
In Nuova Zelanda, gli sponsor o i fornitori hanno il compito di garantire che i dispositivi medici soddisfino standard come la norma ISO 13485:2016. In genere non è richiesta la presentazione diretta a Medsafe di una dichiarazione di conformità, della certificazione del QMS o di prove di produzione. Tuttavia, conservare questa documentazione è fondamentale per dimostrare la conformità su richiesta.
Medsafe dà priorità alla sorveglianza post-commercializzazione rispetto a un'approvazione dettagliata pre-commercializzazione per i dispositivi medici. Sebbene gli audit non vengano condotti routinariamente durante la fase di notifica, Medsafe può avviarli per i dispositivi a più alto rischio o a seguito di attività di sorveglianza e segnalazioni di eventi avversi, garantendo sicurezza e conformità continue.
Una volta che un dispositivo viene notificato tramite il database WAND, può essere commercializzato in Nuova Zelanda, a condizione che il fornitore rispetti costantemente le normative di Medsafe. Ciò richiede una conformità continua, in particolare per quanto riguarda gli standard di monitoraggio post-commercializzazione e di segnalazione degli incidenti. Gli esperti di dispositivi medici di Freyr offrono servizi di supporto relativi alla gestione di questi requisiti normativi, garantendo che le aziende mantengano la conformità per l'intero ciclo di vita del prodotto.
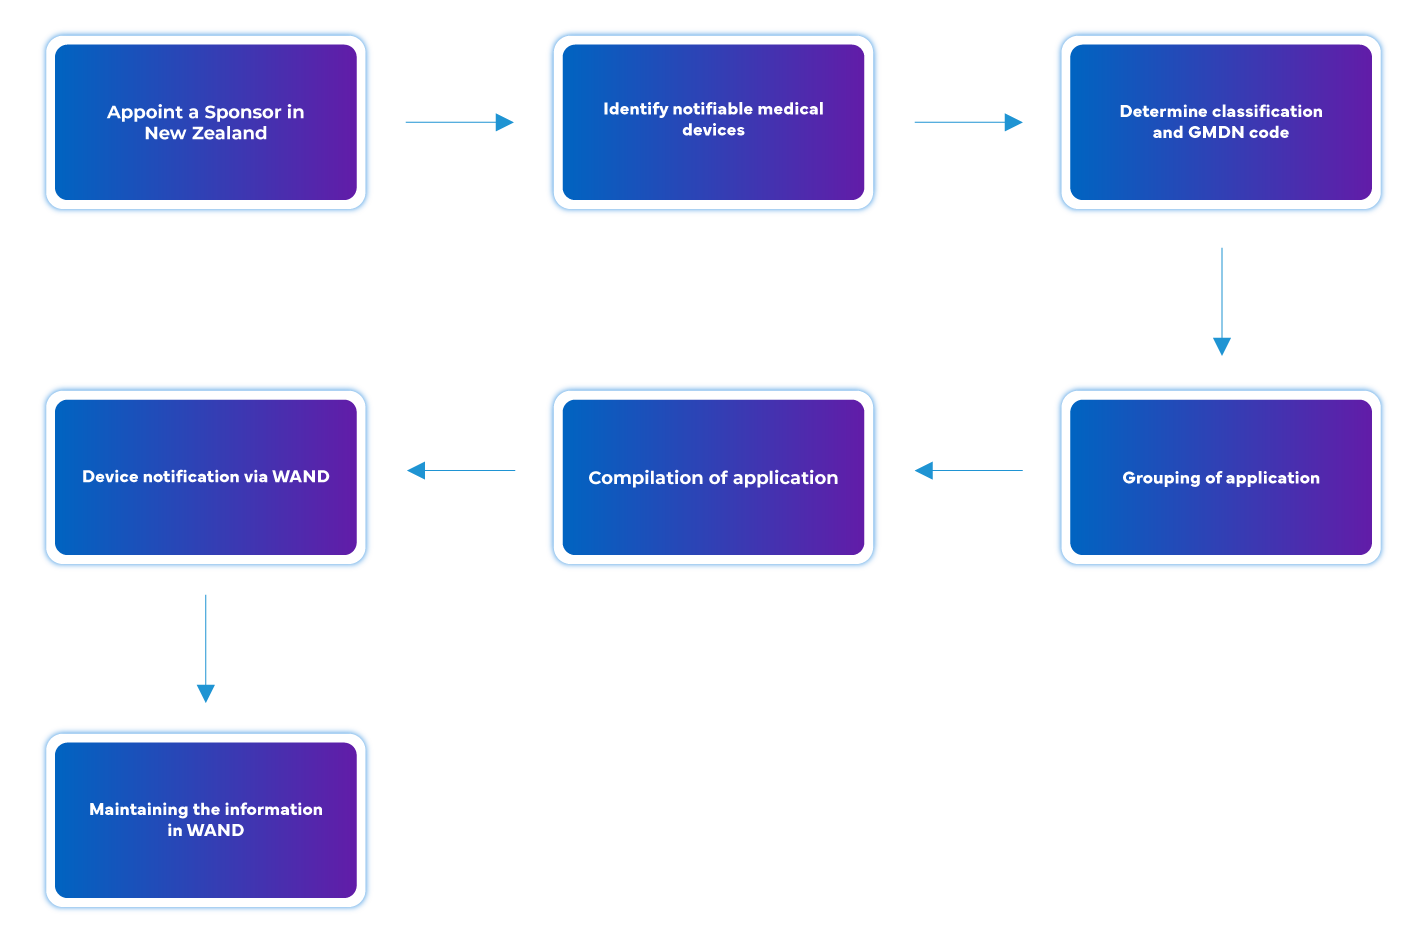
Flusso di processo
Gestione del ciclo di vita del dispositivo post-approvazione
Freyr supporta i produttori stranieri nella gestione End-to-End del ciclo di vita dei dispositivi medici, comprese le attività successive all'approvazione tramite la notifica alle autorità neozelandesi tramite WAND, come:
- Gestione delle modifiche post-approvazione: modifiche alle approvazioni di dispositivi medici esistenti come, tra le altre, l'aggiunta di nuove varianti, accessori e l'aggiunta di nuove indicazioni per l'uso.
- Mantenimento delle approvazioni e della registrazione.
Dotato di un team di professionisti del settore normativo, Freyr offre un supporto completo ai produttori per mantenere gli standard di qualità e sicurezza richiesti per l'approvazione alla commercializzazione. Gli specialisti di intelligence normativa dell'azienda monitorano meticolosamente gli aggiornamenti delle normative, assicurando che i clienti siano adeguatamente informati sulle azioni necessarie per mantenere la conformità dei loro prodotti agli standard attuali.
Riepilogo
| Rischio | Classe del dispositivo | Audit del sistema di gestione della qualità (QMS) | Iter regolatorio | Tempistiche Medsafe | Validità della registrazione (anni) |
|---|---|---|---|---|---|
| Basso rischio | Classe I Base | Conformità ISO 13485:2016 Nota: Medsafe non richiede audit del QMS, ma consiglia vivamente di seguire la norma ISO 13485:2016 per la qualità e la sicurezza. Medsafe detiene l'autorità di condurre audit del QMS per qualsiasi classe di dispositivo qualora emergano problemi di sicurezza o qualità. | Inserimento nell'elenco WAND (Notifica) | 1 settimana |
Nessuna data di scadenza |
| Basso rischio | Classe I con funzione di misura | Inserimento nell'elenco WAND (Notifica) | |||
| Basso rischio | Classe I sterile | Inserimento nell'elenco WAND (Notifica) | |||
| Rischio basso-medio | Classe IIa | Inserimento nell'elenco WAND (Notifica) | |||
| Rischio medio-alto | Classe IIb | Inserimento nell'elenco WAND (Notifica) | |||
| Rischio alto | Classe III | Inserimento nell'elenco WAND (Notifica) |
Nota: ai sensi della normativa vigente, gli elenchi dei dispositivi in Nuova Zelanda non scadono, ma i dispositivi ritenuti a rischio inaccettabile per la collettività possono essere ritirati dal mercato. Tuttavia, la normativa attuale potrebbe essere revisionata entro il 2026/2027.
Competenza Freyr
- Supporto completo per la registrazione dei dispositivi medici.
- Supporto LR
- Inserimento nell'elenco WAND
- Supporto per l'etichettatura
- Gestione delle modifiche post-approvazione
- Trasferimento della licenza
- Servizi di presentazione e di collegamento con WAND