

Czas czytania: 3 min
Od 31 stycznia 2022 r. nowe unijne rozporządzenie w sprawie badań klinicznych (CTR) stało się obowiązkowe, uchylając dyrektywę w sprawie badań klinicznych 2001/20/WE. Rozporządzenie to ujednolica protokoły oceny i nadzoru badań klinicznych w całej UE. Wytyczne zaktualizowano w celu promowania jednolitego podejścia do badań klinicznych, kładąc nacisk na bezpieczeństwo uczestników tych badań oraz zwiększenie jawności publicznej.
Rozporządzenie ustanawia nowy dwuetapowy system oceny dla wszystkich badań klinicznych w UE. Część I obejmuje ocenę naukową podstawowej dokumentacji badania klinicznego, a część II składa się z oceny etycznej dokumentacji na poziomie krajowym. Po tej dwuetapowej ocenie każde państwo członkowskie podejmie jednolitą decyzję dotyczącą badania i powiadomi sponsor za pośrednictwem Unijnego Systemu Informacji o Badaniach Klinicznych.
Harmonogramy okresu przejściowego dla nowych wnioskodawców
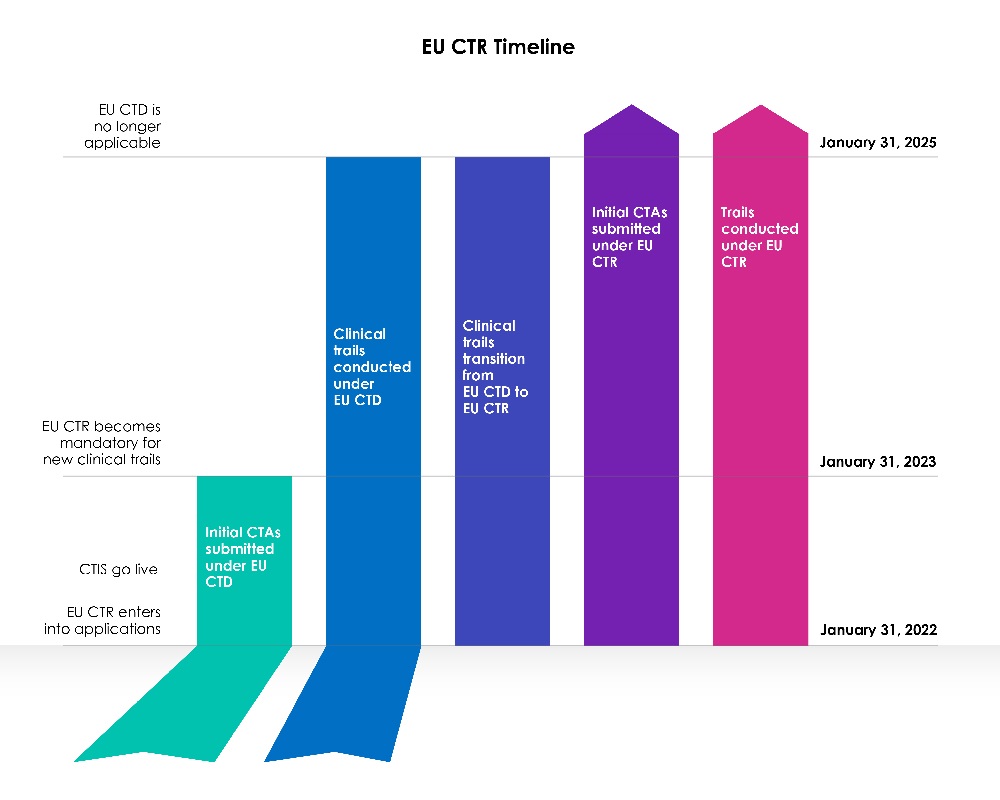
Trzyletnia (03) faza przejściowa rozpoczęła się wraz z uruchomieniem unijnego systemu CTIS.
Rok 1 (od 31 stycznia 2022 r. do 30 stycznia 2023 r.):
Unijna dyrektywa w sprawie badań klinicznych 2001/20/WE (EU-CTD) regulowała badania kliniczne w UE od 2004 roku. Jej celem było ujednolicenie przepisów oraz znaczna poprawa bezpieczeństwa pacjentów biorących udział w badaniach klinicznych. W praktyce wywołała jednak niezamierzone skutki. W pierwszym roku po wdrożeniu systemu CTIS sponsorzy mogli wybrać, czy chcą złożyć nowy wniosek o badanie kliniczne (CTA) za pośrednictwem systemu informatycznego dotyczącego badań klinicznych (CTIS) na podstawie dyrektywy w sprawie badań klinicznych (CTD: dyrektywa 2001/20/WE), czy też skorzystać z systemu CTIS zgodnie z aktualnymi przepisami, tj. rozporządzeniem w sprawie badań klinicznych (UE) nr 536/2014.
Oba rozwiązania były wykonalne, a sponsorzy otrzymali możliwość wyboru, które przepisy chcą zastosować.
Państwa członkowskie były gotowe do korzystania z systemu informatycznego dotyczącego badań klinicznych (CTIS) i od pierwszego dnia jego działania akceptowały wnioski składane na podstawie nowych przepisów, czyli rozporządzenia w sprawie badań klinicznych (EU CTR).
Lata 2 i 3 (od 31 stycznia 2023 r. do 31 stycznia 2025 r.):
Od 31 stycznia 2023 r. wszystkie nowe wnioski dotyczące badań klinicznych muszą być składane za pośrednictwem systemu CTIS zgodnie z nowymi przepisami (CTR).
Składanie nowych wniosków dotyczących badań klinicznych w systemie EudraCT na podstawie dyrektywy w sprawie badań klinicznych (CTD) nie jest już dozwolone. Unijna dyrektywa w sprawie badań klinicznych nie zezwala na przyjmowanie nowych Member States po 31 stycznia 2023 r. Badania prowadzone na podstawie CTD muszą najpierw zostać objęte procedurą przejścia, po czym można złożyć dodatkowy wniosek dotyczący zainteresowanego państwa członkowskiego za pośrednictwem EU CTIS.
Dla dotychczasowych wnioskodawców
Wnioski dotyczące badań klinicznych złożone przed 30 stycznia 2023 r. na podstawie dawnych przepisów (dyrektywy w sprawie badań klinicznych – CTD) za pomocą systemu EudraCT będą mogły być kontynuowane na ich zasadach do momentu zakończenia badania ((CTD: dyrektywa 2001/20/WE), jednak nie dłużej niż do 30 stycznia 2025 r. Procedury pozostaną bez zmian, a sponsorzy będą mogli zgłaszać istotne modyfikacje oraz powiadomienia o zakończeniu badania zgodnie z wymogami regulacji. System EudraCT pozostanie aktywny w okresie przejściowym, aby umożliwić kontynuowanie tych badań.
Należy jednak pamiętać, że wnioski przejściowe można składać w dowolnym momencie w trakcie trzyletniego (03) okresu przejściowego. Sponsorom zaleca się zakończenie tego procesu z odpowiednim wyprzedzeniem, aby zapewnić ciągłość unijnych badań klinicznych po 30 stycznia 2025 r., biorąc pod uwagę dni ustawowo wolne od pracy oraz dwutygodniową (02) przerwę zimową w urzędach.
Badania niepodlegające przeniesieniu
- Badania, które zostały już zakończone lub zakończą się tuż przed końcem okresu przejściowego w UE/EEA, nie powinny być przechodzić procedury przejścia.
- Jeśli powiadomienie o zakończeniu badania zostało przesłane we wszystkich krajach członkowskich UE/EEA, ale globalne zakończenie badania nie zostało jeszcze zgłoszone, badania nie należy przenosić. Zgodnie z dyrektywą globalne zakończenie badania oraz podsumowanie jego wyników należy opublikować za pośrednictwem systemu EudraCT.
- Badania, które rozpoczęły się przed wdrożeniem dyrektywy 2001/20/WE, nie podlegają procedurze przejściowej. Jeśli mają charakter interwencyjny i muszą być kontynuowane po zakończeniu fazy przejściowej rozporządzenia w sprawie badań klinicznych (CTR), należy złożyć nowy wniosek o badanie kliniczne zgodnie z rozporządzeniem CTR.
- Badania pediatryczne prowadzone poza UE/EEA, dla których nadano numer EudraCT, również nie powinny podlegać konwersji.
- Badania zawieszone po zakończeniu okresu przejściowego nie mogą zostać przeniesione. W takich okolicznościach wznowienie badania będzie wymagało złożenia nowego wniosku o badanie kliniczne zgodnie z rozporządzeniem CTR.
Unijny CTIS regularnie otrzymuje aktualizacje techniczne od EMA w celu poprawy swoich funkcji i działania. Gdy w CTIS wprowadzane są istotne zmiany, EMA publikuje noty wydania, przedstawiające, co zostało zmienione w systemie. Aktualizacje mogą obejmować ulepszenia istniejących funkcji i działania, dodanie nowych funkcji oraz usprawnienia funkcjonalne i techniczne. Doświadczony partner regulacyjny może sprostać potencjalnym wyzwaniom i pomóc sponsorom w przejściu badań dla istniejących i przyszłych badań w ramach strategii rozwoju klinicznego. Kliknij tutaj, aby dowiedzieć się więcej o CTIS i doświadczeniu Freyr w tej dziedzinie: https://www.freyrsolutions.com/medical-devices/regulatory-affairs.









