Przegląd rejestracji wyrobów medycznych w Indonezji
Indonezja zainicjowała powszechną opiekę zdrowotną dla swoich obywateli w 2014 roku. Miało to ogromny wpływ na wzrost rynku wyrobów medycznych i doprowadziło do wzrostu importu wyrobów medycznych. Wyroby w Indonezji są regulowane przez Krajową Agencję ds. Kontroli Leków i Żywności (NADFC) działającą w ramach Indonezyjskiego Ministerstwa Zdrowia (MoH). Najnowszym obowiązującym rozporządzeniem dotyczącym importu wyrobów medycznych jest dekret nr 62 wydany w 2017 roku. Firmy zagraniczne muszą wyznaczyć lokalnego upoważnionego przedstawiciela w Indonezji do procesu rejestracji wyrobów medycznych w Indonezji.
![]()
Organ regulacyjny: Narodowa Agencja Kontroli Leków i Żywności (NADFC)![]()
Przepisy: Nr 62 / 2017![]()
Upoważniony przedstawiciel: Lokalny upoważniony przedstawiciel w Indonezji![]()
Wymóg dotyczący QMS: ISO 13485:2016![]()
Ocena danych technicznych: NADFC![]()
Ważność licencji: 5 lat![]()
Wymagania dotyczące oznakowania: Nr 62 / 2017![]()
Format zgłoszenia: Online / w formie papierowej![]()
Język: Angielski i indonezyjski


Klasyfikacja wyrobów medycznych w Indonezji
Obecne przepisy klasyfikują wyroby jako A, B, C i D w zależności od ryzyka.
| Kryteria ryzyka | Klasa wyrobu |
|---|---|
| Niskie ryzyko | A |
| Niskie i umiarkowane ryzyko | B |
| Umiarkowane – wysokie ryzyko | C |
| Wysokie ryzyko | D |
Lokalny upoważniony przedstawiciel w Indonezji
Indonezyjskie przepisy wymagają od producentów wyznaczenia lokalnego przedstawiciela posiadającego licencję dystrybutora. Dystrybutor może zostać wyznaczony do reprezentowania zagranicznego producenta w Indonezji. Jednak powołanie niezależnej strony trzeciej zapewnia elastyczność w zakresie zmiany dystrybutorów lub wyznaczenia wielu dystrybutorów w celu lepszego dotarcia do rynku.
Rejestracja wyrobów medycznych w Indonezji
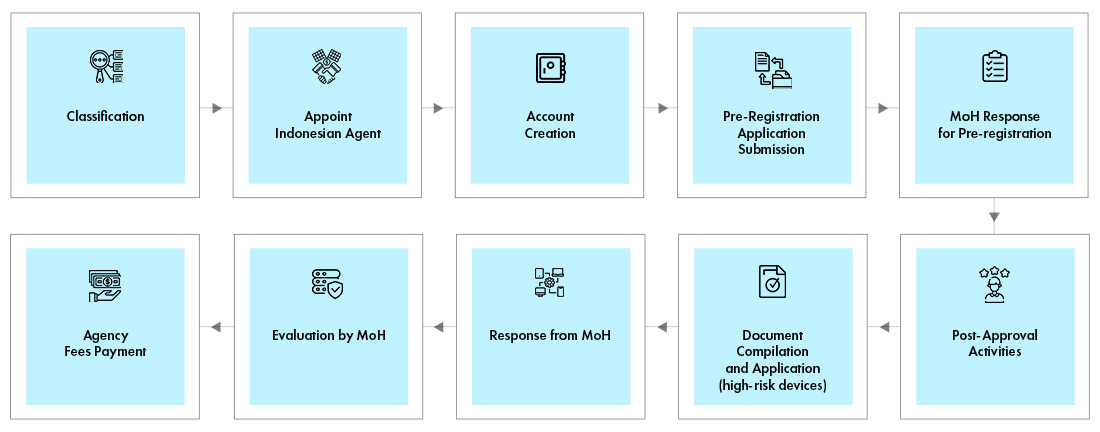
Lokalny przedstawiciel musi utworzyć konto w portalu internetowym. Proces rejestracji jest taki sam dla wszystkich klas wyrobów. Wymagania dotyczące dokumentacji różnią się jednak w zależności od klasy wyrobu. Rejestracja jest procesem dwuetapowym –
- Proces przedrejestracji
- Proces oceny
Ministerstwo Zdrowia weryfikuje klasyfikację wyrobu i określa koszt oceny. Wynik przedrejestracji wraz z fakturą jest wysyłany wiadomością e-mail do wnioskodawcy. Lokalny przedstawiciel w imieniu producenta dokonuje płatności i przesyła dowód wpłaty. Ministerstwo Zdrowia sprawdza dokumenty i przekazuje wyniki wnioskodawcy drogą mailową. Niektóre wyroby wymagają testów krajowych w akredytowanym laboratorium.
Przegląd procesu zatwierdzania regulacyjnego
Zespół ekspertów Freyr na bieżąco śledzi zmieniające się trendy i przepisy, pomagając zainteresowanym stronom w utrzymaniu zgodności z przepisami przez cały cykl życia produktu. Oferujemy rozwiązania regulacyjne pozwalające zachować inne aspekty zgodności w ramach ograniczonych budżetów.
Klasa wyrobu | Klasa ryzyka | Harmonogramy Ministerstwa Zdrowia dla Pozwolenie na dopuszczenie do obrotu produktu leczniczego | Harmonogramy Ministerstwa Zdrowia dla Odnowienie / Zmiana | ||
|---|---|---|---|---|---|
| Proces klasyfikacji (dni) | Proces oceny (dni) | Proces klasyfikacji (dni) | Proces oceny (dni) | ||
| Klasa A | Niskie ryzyko | 7 | 45 | 7 | 45 |
| Klasa B | Niskie i umiarkowane ryzyko | 7 | 90 | 7 | 45 |
| Klasa C | Umiarkowane – wysokie ryzyko | 7 | 100 | 7 | 45 |
| Klasa D | Wysokie ryzyko | 7 | 120 | 7 | 45 |
Ekspertyza Freyr
- Due diligence w zakresie regulacyjnym
- Rejestracja wyrobów medycznych
- Badania w kraju
- Licencjonowanie dystrybutorów
- Legalizacja i notarialne poświadczenie
- Przedstawiciel prawny
- Wsparcie w zakresie oznakowania
- Wsparcie w zakresie tłumaczeń
- Identyfikacja i weryfikacja dystrybutorów
- Usługi nadzoru po wprowadzeniu do obrotu
- Zarządzanie zmianami po zatwierdzeniu
- Usługi odnowienia i przeniesienia licencji
- Usługi składania wniosków i kontaktów z urzędami