Przegląd rejestracji wyrobów medycznych na Tajwanie
Na Tajwanie rośnie zapotrzebowanie na wyroby medyczne. Tajwańska Agencja ds. Żywności i Leków (TFDA) podlegająca Ministerstwu Zdrowia i Opieki Społecznej (MOHW) reguluje kwestie wyrobów medycznych za pomocą Ustawy o sprawach farmaceutycznych (PAA). Zagraniczni producenci nieposiadający fizycznego biura na Tajwanie muszą wyznaczyć przedstawiciela na Tajwanie jako wymóg wstępny procedury rejestracji wyrobów medycznych na Tajwanie.
![]()
Organ regulacyjny: Tajwańska Agencja ds. Żywności i Leków![]()
Przepisy: Ustawa o sprawach farmaceutycznych (PAA) i przepisy dotyczące rejestracji wyrobów medycznych![]()
Upoważniony przedstawiciel: Wymagana reprezentacja przez agenta na Tajwanie![]()
Wymóg dotyczący QMS: Dokumentacja systemu jakości (QSD) ISO 13485![]()
Ocena danych technicznycha: Wydział Wyrobów Medycznych i Kosmetyków![]()
Ważność licencji: QSD – 3 lata; rejestracja produktu – 5 lat![]()
Wymagania dotyczące oznakowania: Artykuł 75 ustawy o prawie farmaceutycznym![]()
Format zgłoszenia: Papier![]()
Język: Język angielski i chiński


Klasyfikacja wyrobów medycznych na Tajwanie
TFDA klasyfikuje wyroby medyczne na 3 klasy w zależności od stopnia ryzyka: klasa I – wyroby niskiego ryzyka, klasa II – wyroby średniego ryzyka oraz klasa III – wyroby wysokiego ryzyka. Konieczność posiadania wyrobu referencyjnego stanowi wyzwanie dla innowacyjnych wyrobów wchodzących na rynek. Kolejną trudnością jest dłuższy czas procedury dla wyrobów klasy II i III wymagających dokumentacji systemu jakości. Wszystkie importowane wyroby medyczne muszą uzyskać certyfikat rejestracyjny od TFDA.
| Klasa wyrobu | Ryzyko |
|---|---|
| Klasa I | Niskie ryzyko |
| Klasa II | Umiarkowane ryzyko |
| Klasa III | Wysokie ryzyko |
Reprezentacja przez agenta na Tajwanie
Zagraniczni producenci nieposiadający fizycznej siedziby na Tajwanie muszą wyznaczyć agenta na Tajwanie jako warunek wstępny wprowadzenia wyrobów do obrotu na tym rynku. Wyznaczenie zewnętrznej organizacji jako agenta na Tajwanie zamiast dystrybutora zapewnia elastyczność w zakresie współpracy z wieloma dystrybutorami w celu lepszego dotarcia do rynku. Agent na Tajwanie musi posiadać osobowość prawną utworzoną na Tajwanie oraz licencję na obrót produktami farmaceutycznymi.
Rejestracja wyrobów medycznych na Tajwanie
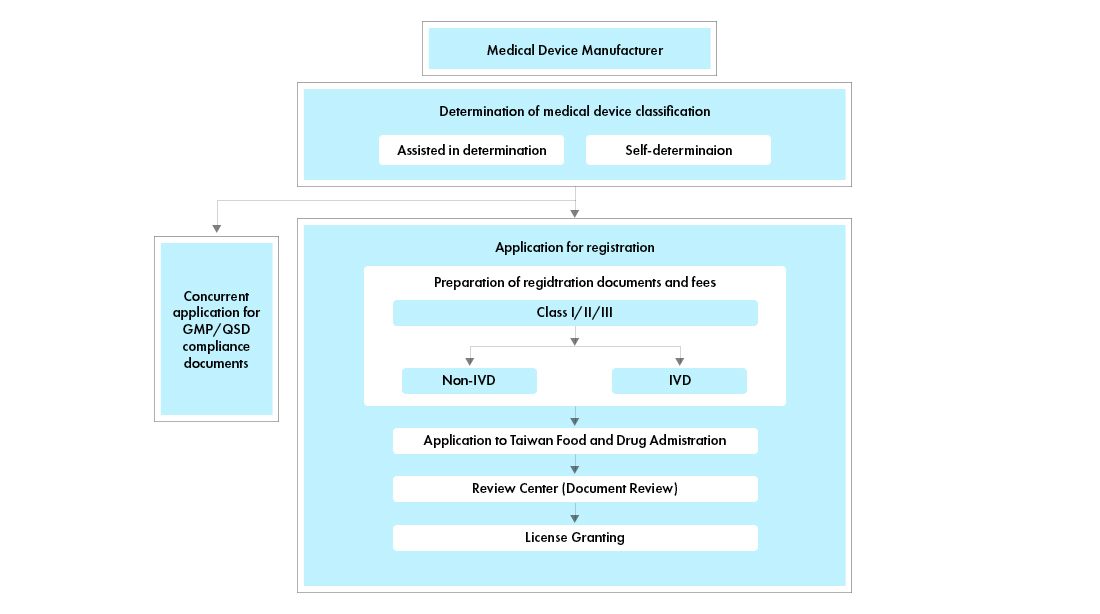
Zanim wyroby medyczne będą mogły być sprzedawane na Tajwanie, oprócz samej rejestracji wyrobu wymagana jest rejestracja dokumentacji systemu jakości (QSD) dla zakładu produkcyjnego. Rejestracja QSD jest wymagana dla wszystkich wyrobów z wyjątkiem wyrobów medycznych klasy I (niesterylnych). Licencja QSD (otrzymywana po zatwierdzeniu rejestracji QSD) na Tajwanie jest odpowiednikiem Dobrej Praktyki Wytwarzania (GMP) dla wyrobów medycznych.
TFDA ogłosiła, że począwszy od 1 czerwca 2022 roku posiadacze licencji na wyroby medyczne klasy III są zobowiązani do przesyłania kodów UDI i powiązanych informacji o produktach do bazy danych UDI (UDID). Wytwórcy wyrobów medycznych muszą również umieszczać kod UDI na etykiecie produktu. Ponadto od 1 czerwca 2023 roku wyroby medyczne klasy II muszą spełniać odpowiednie przepisy dotyczące UDI.
Przebieg procesu
Zarządzanie cyklem życia wyrobu medycznego po zatwierdzeniu
Freyr wspiera zagranicznych wytwórców w kompleksowym zarządzaniu cyklem życia wyrobów medycznych (End-to-End), w tym w działaniach po zatwierdzeniu, takich jak:
- Zarządzanie zmianami po zatwierdzeniu – modyfikacje istniejących zatwierdzeń wyrobów medycznych, takie jak m.in. dodanie nowych wariantów, akcesoriów czy nowych wskazań do stosowania
- Utrzymanie zatwierdzeń i rejestracji poprzez terminowe uiszczanie opłat administracyjnych i rejestracyjnych
- Odnowienie licencji
- Pośrednictwo między TFDA a wytwórcą
- Zarządzanie importem
Freyr specjalizuje się w obsłudze potrzeb regulacyjnych dotyczących wyrobów medycznych na Tajwanie. Dzięki rozbudowanej sieci powiązań Freyr pomaga w wyznaczeniu rzetelnego lokalnego agenta, którego obecność ma kluczowe znaczenie przez cały okres nadzoru po wprowadzeniu do obrotu. Nasi eksperci pomagają również w doborze odpowiedniego wyrobu referencyjnego oraz wykorzystaniu dotychczasowych zatwierdzeń z innych rynków, aby ułatwić wejście nowego wyrobu na rynek.
Podsumowanie
| Klasa wyrobu | Kryteria ryzyka / klasyfikacji | QMS | Rejestracja produktów |
|---|---|---|---|
| Klasa I | Niskie ryzyko | Zwolnione (niesterylne wyroby klasy I) | Tak |
| Klasa II | Umiarkowane ryzyko | QSD | Tak |
| Klasa III | Wysokie ryzyko | QSD | Tak |
Ekspertyza Freyr
- Due diligence w zakresie regulacyjnym
- Oficjalna klasyfikacja
- Zatwierdzenia QSD
- Rejestracja wyrobów medycznych
- Przedstawiciel prawny
- Wsparcie w zakresie oznakowania
- Wsparcie w zakresie tłumaczeń
- Identyfikacja i weryfikacja dystrybutorów
- Nadzór po wprowadzeniu do obrotu
- Zarządzanie zmianami po zatwierdzeniu
- Odnowienie i przeniesienie licencji
- Zgłoszenie i pośrednictwo