Przegląd usług w zakresie zgodności z EU MDR
Rozporządzenie w sprawie wyrobów medycznych (MDR) weszło w życie 26 maja 2021 r., po 3-letnim okresie przejściowym oraz dodatkowym rocznym przedłużeniu ze względu na pandemię COVID-19. Wyroby wprowadzane obecnie na rynek UE muszą być zgodne z tymi przepisami oraz posiadać certyfikat CE wydany zgodnie z EU MDR przez jednostki notyfikowane akredytowane na podstawie tych regulacji. Wyroby, które posiadały już certyfikat CE zgodnie z EU MDD, mają jednak okresy przejściowe, zanim będą w pełni zgodne z wymaganiami EU MDR. W tym okresie przejściowym wyroby certyfikowane na podstawie zarówno EU MDD, jak i EU MDR będą współistnieć na rynku na równych prawach i bez podlegania dyskryminacji. Freyr oferuje niezrównane usługi w zakresie zgodności z EU MDR, aby pomóc firmom medycznym w terminowym spełnieniu wymagań EU MDR.
Harmonogram okresu przejściowego i nowe klasyfikacje wyrobów
Europejskie rozporządzenie w sprawie wyrobów medycznych (MDR) będzie w pełni obowiązywać we wszystkich państwach członkowskich UE oraz państwach Europejskiego Stowarzyszenia Wolnego Handlu (EFTA) od maja 2021 r. i zapewnia producentom 4-letni okres przejściowy na uzyskanie pełnej certyfikacji EU MDR.
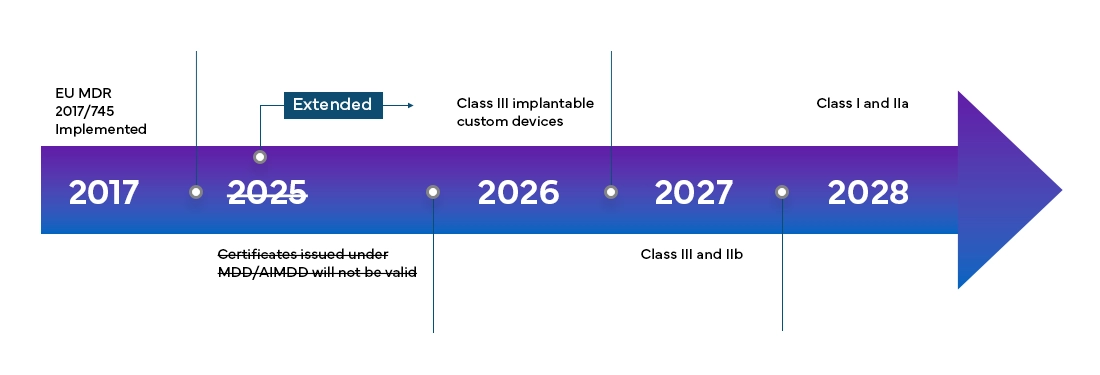
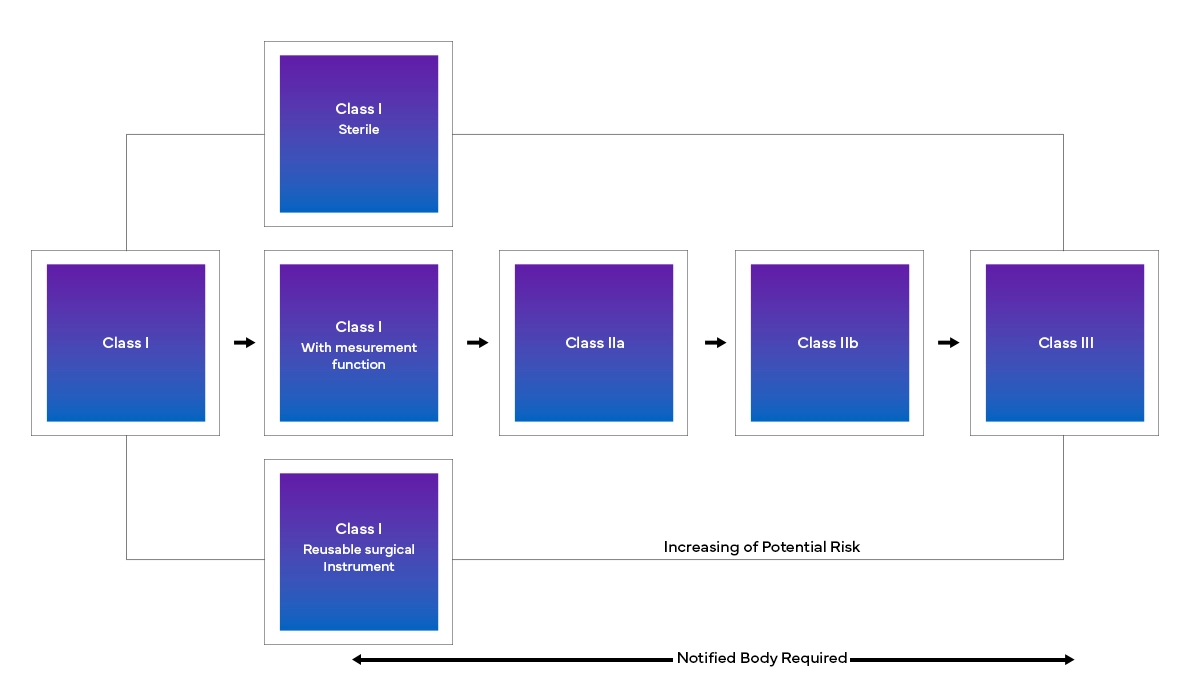
Nowe europejskie rozporządzenie w sprawie wyrobów medycznych (MDR) wprowadziło również zmiany w istniejącym systemie klasyfikacji wyrobów, takie jak:
Od zidentyfikowania dokładnych zmian, które należy wprowadzić, po ich wdrożenie w czasie rzeczywistym – producenci mogą napotkać wiele wyzwań, aby spełnić wymagania unijnego rozporządzenia EU MDR. Zaczynając od analizy nowej struktury, przez dokładną klasyfikację wyrobu, aż po gromadzenie i składanie wszystkich danych – producenci będą potrzebować bardziej szczegółowego i wielofunkcyjnego podejścia regulacyjnego, aby poradzić sobie z nowymi unijnymi przepisami dotyczącymi wyrobów medycznych. Przeprowadzając szczegółową analizę luk, Freyr pomaga klientom w ocenie obecnego stanu rzeczy, a tym samym zapewnia niezbędne działania regulacyjne wymagane do przejścia na nowe przepisy i zapewnienia zgodności z EU MDR.
Usługi w zakresie zgodności z EU MDR
- Opracowanie jasnej strategii wdrażania rozporządzenia w sprawie wyrobów medycznych (MDR)
- Zrozumienie nowych przepisów, przeprowadzenie analizy luki (Gap Analysis) w odniesieniu do obecnych Systemów Zarządzania Jakością (QMS) i obowiązujących procesów
- Opracowanie szczegółowego planu opartego na podejściu międzydziałowym w celu określenia aspektów systemu jakości, które będą wymagały modyfikacji w związku z nowym rozporządzeniem UE w sprawie wyrobów medycznych
- Utworzenie wielu zespołów do analizy zakresu produktów, klasyfikacji, obsługi QMS itp. w organizacji, z wyznaczeniem jednej osoby do kontaktu w każdym z zespołów
- Alokacja i planowanie zasobów
- Uwzględnienie interakcji Twojego systemu QMS z innymi regulacjami i wykorzystanie tej szansy do usprawnienia procesów, przy jednoczesnym zachowaniu elastyczności umożliwiającej wprowadzenie przyszłych zmian
- Analiza posiadanych danych z badań i sprawdzenie pod kątem dodatkowych wymagań wprowadzonych przez rozporządzenie MDR
- Koordynacja oczekiwań i planu przejścia z unijnymi jednostkami notyfikowanymi
- Analiza luk dla istniejących wyrobów medycznych w zakresie przejścia z dyrektywy UE w sprawie wyrobów medycznych (MDD) na rozporządzenie UE w sprawie wyrobów medycznych (EU MDR)
- Kompleksowe wsparcie w opracowywaniu raportów z oceny klinicznej (CER), w tym wyszukiwanie literatury zgodnie z wytycznymi rozporządzenia w sprawie wyrobów medycznych (EU MDR)
- Usługi End-to-end w zakresie raportów z nadzoru po wprowadzeniu do obrotu (PMSR), okresowych raportów o bezpieczeństwie (PSUR) oraz podsumowania bezpieczeństwa i skuteczności klinicznej (SSCP)
- Rozbudowa zasobów regulacyjnych z opcjami wsparcia krajowego (onshore) i zagranicznego (offshore)
- Usługi Europejskiego Autoryzowanego Przedstawiciela (EAR)
- Wsparcie w zakresie zgodności z wymogami MDR oraz składania wniosków do jednostek notyfikowanych
- Informacje regulacyjne obejmujące proces importu na różnych rynkach regulowanych
- Zgodność z QMS i audyty próbne
- System zarządzania dokumentami i narzędzie dla firm zajmujących się wyrobami medycznymi w ramach MDR
- Klasyfikacja i reklasyfikacja wyrobów według stopnia ryzyka
- Wdrażanie UDI i doradztwo
- Usługi nadzoru po wprowadzeniu do obrotu zgodne z unijnym rozporządzeniem w sprawie wyrobów medycznych
- Doradztwo w zakresie zarządzania ryzykiem według normy ISO 14971
- Szkolenia stacjonarne i online
- Usługi i wsparcie osoby odpowiedzialnej za zgodność regulacyjną
- Identyfikacja jednostek notyfikowanych MDR
Aby uzyskać kompleksowe wsparcie regulacyjne w zakresie EU MDR, skontaktuj się z firmą Freyr