Zgodność z przepisami w zakresie rejestracji i regulacji wyrobów medycznych w UE
Unia Europejska jest jednym z najlepiej uregulowanych i najbardziej atrakcyjnych rynków wyrobów medycznych na świecie. Wraz z 27 państwami członkowskimi, 3 krajami EEA i Turcją, rynek unijny działa w oparciu o zharmonizowany ekosystem regulacyjny określony przez rozporządzenie w sprawie wyrobów medycznych EU MDR (2017/745) oraz rozporządzenie w sprawie wyrobów medycznych do diagnostyki in vitro EU IVDR (2017/746). Region ten zapewnia jednolite standardy bezpieczeństwa i skuteczności we wszystkich kategoriach produktów. Aby legalnie wprowadzić wyrób na rynek unijny, producenci muszą uzyskać oznakowanie CE, które potwierdza zgodność z obowiązującymi przepisami w oparciu o klasyfikację ryzyka wyrobu i procedurę oceny zgodności. Niespełnienie tych wymagań może pociągnąć za sobą poważne konsekwencje, w tym wycofanie produktu z rynku, zatrzymanie na granicy, zawieszenie certyfikacji lub całkowitą utratę dostępu do rynku.
Zgodnie z obecnymi przepisami:
- Oznakowanie CE jest obowiązkowe dla wszystkich wyrobów medycznych i wyrobów do diagnostyki in vitro przed ich wprowadzeniem do obrotu.
- Rejestracja wyrobów w bazie EUDAMED wprowadzana jest etapami, a kilka modułów jest już aktywnych i obowiązkowych w użyciu.
- Wyznaczenie unijnego upoważnionego przedstawiciela (EAR) jest obowiązkowe dla każdego producenta mającego siedzibę poza UE/EEA/Turcją.
- Surowsze zasady klasyfikacji MDR/IVDR wymagają solidnej dokumentacji technicznej, dowodów klinicznych lub dotyczących działania oraz ciągłego monitorowania cyklu życia.
Freyr wspiera producentów na tej drodze, umożliwiając płynne i zgodne z przepisami wejście na rynek Unii. Od opracowania strategii oznakowania CE i skompletowania dokumentacji technicznej po zarządzanie zgłoszeniami do Jednostki Notyfikowanej i pełnienie funkcji unijnego upoważnionego przedstawiciela – Freyr zapewnia w pełni spójną zgodność z MDR/IVDR oraz bezproblemowy dostęp do wszystkich państw członkowskich UE, regionów EEA i Turcji.
Krok po kroku: Proces zapewniania zgodności z przepisami UE
Uzyskanie dostępu do rynku wyrobów medycznych i wyrobów do diagnostyki in vitro w UE/na rynku unijnym obejmuje kilka określonych etapów. Oto jak Freyr zarządza całym tym procesem w Twoim imieniu:
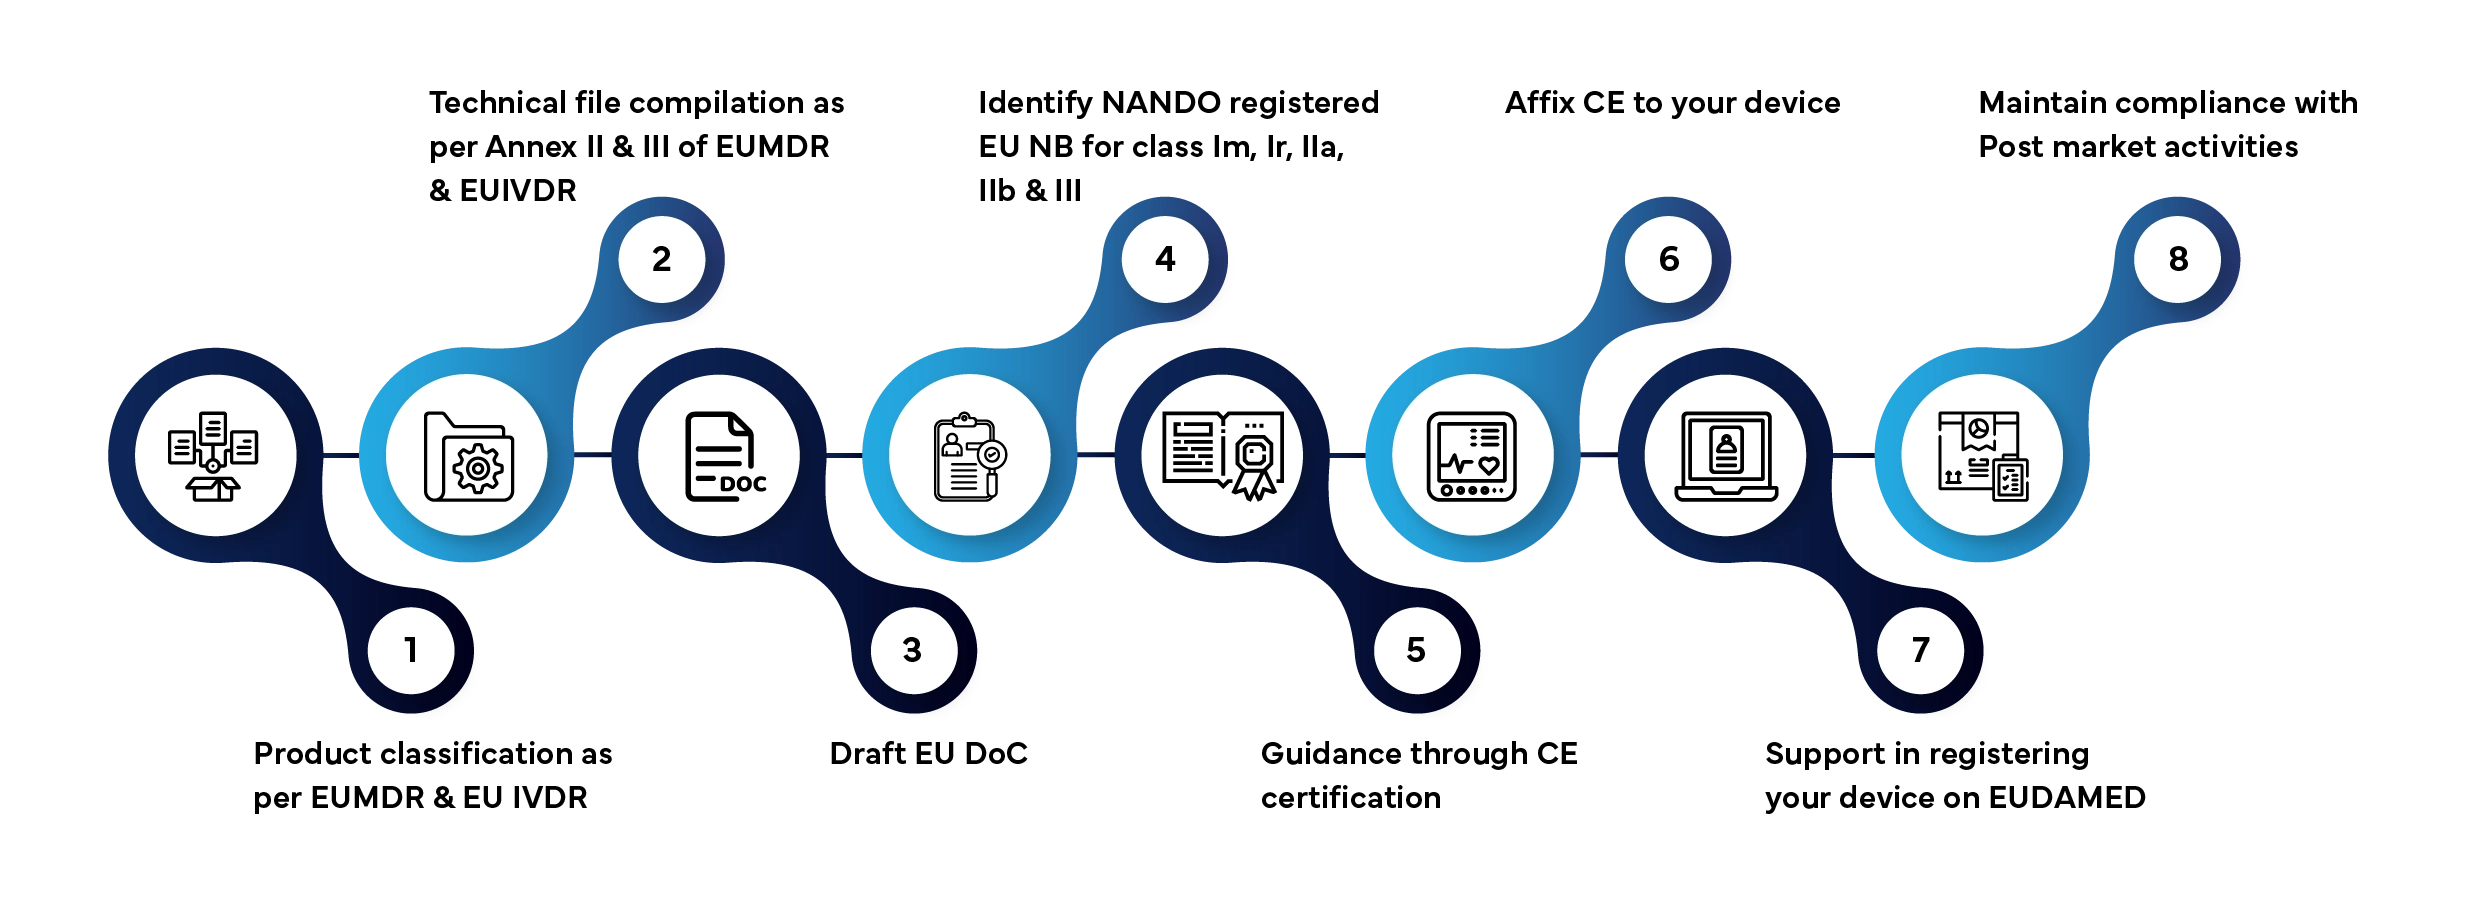
Szacowany czas realizacji: 3–12 miesięcy, w zależności od klasy wyrobu i gotowości dokumentacji.
Kluczowe oferty Freyr w zakresie wyrobów medycznych w UE
- Strategia regulacyjna i przejście na MDR/IVDR – Tworzymy kompleksowe plany regulacyjne dostosowane do unijnych rozporządzeń MDR i IVDR, zapewniając płynne przejście z reżimu dyrektyw i zgodność z aktualnymi wymogami UE.
- Dokumentacja techniczna i ocena zgodności – Nasz zespół wspiera opracowywanie, przegląd i składanie dokumentacji technicznej / dossier projektowego, pomaga we współpracy z Jednostkami Notyfikowanymi, zarządza procesem oznakowania CE, wspiera badania bezpieczeństwa i działania wyrobu oraz ścieżki oceny zgodności.
- Ocena kliniczna / dotycząca działania: Freyr zapewnia fachowe przygotowanie raportów z oceny klinicznej (CER), raportów z oceny działania (PER), planów PMCF/PMPF, raportów PSUR, SVR, CPR dla wyrobów do diagnostyki in vitro, dokumentacji ryzyka oraz zawartości oceny biologicznej, dbając o jasność techniczną i dokładność regulacyjną dla wszystkich klas wyrobów.
- Wsparcie w zakresie UDI i rejestracji w EUDAMED – Zapewniamy zgodność systemu niepowtarzalnej identyfikacji wyrobów (UDI) z przepisami oraz pomagamy w rejestracji w europejskiej bazie danych wyrobów medycznych EUDAMED i powiązanym zarządzaniu cyklem życia.
- Unijny upoważniony przedstawiciel (EAR) i reprezentacja lokalna – W przypadku producentów spoza UE/EEA/Turcji działamy jako Twój upoważniony przedstawiciel w Europie (EAR) i zapewniamy lokalne wsparcie w zakresie zgodności z przepisami w państwach członkowskich UE.
- Nadzór po wprowadzeniu do obrotu (PMS) – Freyr pomaga w ustanowieniu, wdrożeniu i utrzymaniu systemów PMS, w tym planu nadzoru po wprowadzeniu do obrotu (PMSP), raportu z nadzoru po wprowadzeniu do obrotu (PMSR), okresowego raportu o bezpieczeństwie (PSUR), planów poeksploatacyjnego badania klinicznego/działania (PMCF/PMPF), zgłaszania incydentów (vigilance reporting), działań powiązanych z bezpieczeństwem w terenie (FSCA, FSN) oraz działań korygujących i zapobiegawczych (CAPA), zapewniając ciągłe zachowanie oznakowania CE i zrównoważony dostęp do rynku wraz ze zgodnością z przepisami dotyczącymi cyklu życia produktu.
- Rejestracja wyrobów CE: Freyr zarządza pełną ścieżką rejestracji oznakowania CE w UE, wspierając ocenę zgodności, przygotowując kompletne zgłoszenia, współpracując z Jednostkami Notyfikowanymi oraz dbając o terminowe zatwierdzenia we wszystkich kategoriach wyrobów medycznych i wyrobów do diagnostyki in vitro.
- Wsparcie w zakresie QMS: Wspieramy wdrożenie i utrzymanie systemów zarządzania jakością zgodnych z normą ISO 13485, dostosowanych do wymagań w zakresie jakości i bezpieczeństwa rozporządzeń UE MDR/IVDR oraz oczekiwań Jednostek Notyfikowanych.
- Zgodność etykietowania: Nasz zespół dba o to, aby etykiety, instrukcje obsługi, opakowania i symbole spełniały wymagania MDR/IVDR oraz wymogi wielojęzyczne UE, zapewniając spójność i zgodność z przepisami w 27 państwach członkowskich UE.
Oferta usług upoważnionego przedstawiciela w UE (EAR)

Rejestracja wyrobów w organach UE
Dla producentów spoza UE Freyr pełni funkcję wyznaczonego upoważnionego przedstawiciela w UE (EAR) zgodnie z wymaganiami MDR/IVDR. Jako podmiot z siedzibą w Niemczech, Freyr wspiera działania związane z rejestracją wyrobów we właściwych niemieckich organach kompetentnych oraz prowadzi wymaganą dokumentację regulacyjną. W przypadku innych państw członkowskich UE Freyr zapewnia stosowne wsparcie regulacyjne, aby pomóc w zapewnieniu zgodności wyrobów z przepisami i ułatwić ich wprowadzanie do obrotu na rynku unijnym.

Dokumentacja i zapewnienie zgodności
Nasi eksperci ds. regulacyjnych weryfikują, czy deklaracja zgodności (DoC), certyfikaty CE i dokumentacja techniczna są kompletne, aktualne i zgodne z rozporządzeniami MDR/IVDR. Freyr zapewnia pełną gotowość do oceny zgodności i zgłoszeń w celu uzyskania oznakowania CE.

Odpowiadanie na zapytania organów kompetentnych
W razie potrzeby Freyr obsługuje w Państwa imieniu wszelkie bezpośrednie kontakty i wnioski o wyjaśnienia ze strony organów kompetentnych UE lub jednostek notyfikowanych, dbając o terminowe, dokładne odpowiedzi i pomagając zapobiegać opóźnieniom w zatwierdzeniach lub przeglądach regulacyjnych po wprowadzeniu do obrotu.

Nadzór nad bezpieczeństwem i zgłaszanie incydentów
Jako Państwa EAR, Freyr działa jako główny punkt kontaktu w sprawach związanych z bezpieczeństwem. W stosownych przypadkach koordynujemy powiadomienia o incydentach, terenowe działania korygujące w zakresie bezpieczeństwa (FSCA) oraz raportowanie w ramach nadzoru nad bezpieczeństwem pomiędzy producentem, pracownikami opieki zdrowotnej a organami, aby zapewnić odpowiednią reakcję i zgodność z przepisami.

Gotowość do inspekcji i audytów
Freyr przechowuje wszelką dokumentację, korespondencję i obowiązkowe rejestry na potrzeby audytów i inspekcji przeprowadzanych przez organy. Nasz zespół dba o to, aby dokumentacja techniczna, etykietowanie i dokumentacja dotycząca okresu po wprowadzeniu do obrotu były łatwo dostępne i w pełni zgodne z wymogami MDR/IVDR.
Dlaczego warto podjąć współpracę z Freyr?
- Ekspertyza regulacyjna typu End-to-end obejmująca cały proces od rejestracji przed wprowadzeniem do obrotu po nadzór po wprowadzeniu na rynek, zarzadzając każdym etapem zgodności.
- Sprawdzone doświadczenie obejmujące ponad 2000 pomyślnie ukończonych rejestracji wyrobów w różnych kategoriach.
- Silna obecność w UE z siedzibą w Niemczech (EAR), uzupełniona przez lokalnych specjalistów ds. regulacyjnych w Reading oraz wspierana przez globalne zespoły realizacyjne firmy Freyr.
- Dopasowane planowanie okresu przejściowego, które zapewnia strategiczne wsparcie w celu sprawnego i opłacalnego uzyskania oznakowania CE.
- Wieloregionalne zespoły realizacyjne z wsparciem na miejscu za pośrednictwem niemieckich struktur operacyjnych Freyr w UE.
- Sprawdzone doświadczenie w dostosowywaniu do wymogów MDR/IVDR oraz w przechodzeniu na nowe przepisy w przypadku wyrobów dawnych
- Przejrzyste zarządzanie projektami z bezpośrednią komunikacją z jednostką notyfikowaną
Świętujemy sukcesy naszych klientów
wyroby medyczne
Wsparcie w zakresie rejestracji i LR
Globalne
Freyr jest niezastąpionym partnerem w osiąganiu szybkiej globalnej skalowalności naszego biznesu z zakresu oprogramowania jako wyrobu medycznego (SaMD). Jako startup, pozyskanie wiedzy na temat światowych przepisów jest zbyt kosztowne. Konkurencyjne ceny i spersonalizowane usługi Freyr pozwoliły nam uzyskać tę wiedzę za ułamek kosztów zatrudnienia pełnoetatowych pracowników. Responsywność zespołu i zdolność adaptacji do priorytetów projektowych znacznie ułatwiły nam postępy. Polecamy Freyr każdej firmie poszukującej fachowego doradztwa i wsparcia w dziedzinie regulacji wyrobów medycznych.

Arie Henkin
Wiceprezes ds. Jakości i Regulacji, wiodąca firma SaMD z siedzibą w Australii
wyroby medyczne
Usługi szwajcarskiego przedstawiciela
Japonia i Szwajcaria
Szczerze cieszę się ze współpracy z firmą Freyr i uważam ich za niezwykle cenny zasób oraz przedłużenie mojego własnego zespołu. Są niezawodni i dokładni, a ich ceny są konkurencyjne. Poza tym bez wahania ponownie podjmę współpracę z Freyr.

Darren Mansell
Menedżer ds. Spraw regulacyjnych, brytyjska globalna firma zajmująca się projektowaniem i produkcją wyrobów medycznych
wyroby medyczne
Usługi rejestracji i AR
Malezja i Indonezja
Freyr zapewnia niezawodne usługi i wiedzę ekspercką w wielu krajach. Mogę polegać na firmie Freyr, jeśli chodzi o dostarczanie informacji niezbędnych do podjęcia świadomej decyzji przed podpisaniem formalnej umowy o dzieło. Gdy projekt jest już w toku, zespół Freyr działa profesjonalnie, realizując prace i zapewniając doskonałą komunikację na temat postępów.