Dlaczego nadzór po wprowadzeniu do obrotu ma znaczenie w cyklu życia wyrobu medycznego
Nadzór po wprowadzeniu do obrotu (PMS) to kluczowy element cyklu życia wyrobu medycznego, zwłaszcza w obliczu zmieniających się przepisów, takich jak EU MDR, IVDR i wymagania FDA. Ponieważ wyroby stają się coraz bardziej zaawansowane – obejmując SaMD, urządzenia noszone (wearables) i technologie połączone – ciągłe monitorowanie w warunkach rzeczywistych oraz proaktywne wykrywanie ryzyka mają zasadnicze znaczenie. Trendy rynkowe, takie jak dowody z praktyki klinicznej (RWE), cyfrowy nadzór (digital vigilance) oraz wyniki zgłaszane przez pacjentów, podkreślają potrzebę ciągłej oceny bezpieczeństwa, działania i korzyści klinicznych wyrobu. W ramach nowoczesnych oczekiwań dotyczących nadzoru po wprowadzeniu do obrotu producenci muszą coraz częściej uwzględniać raportowanie trendów, wykrywanie sygnałów i oceny oparte na ryzyku.
Mimo swojego znaczenia wielu producentów napotyka trudności w spełnieniu oczekiwań związanych z PMS. Rozproszone źródła danych, niespójne globalne obowiązki sprawozdawcze, wielojęzyczne kanały zgłaszania reklamacji i rosnący nadzór regulacyjny tworzą złożoność operacyjną. Przygotowanie planów PMS, raportów PMSR, PSUR i dokumentacji PMCF wymaga specjalistycznej wiedzy, dokładnej interpretacji danych i koordynacji międzyfunkcyjnej. Luki w analizie trendów, wykrywaniu sygnałów, ocenie zagrożeń dla zdrowia (HHE) lub raportowaniu nadzoru nad wyrobami medycznymi mogą prowadzić do ustaleń z audytów, potencjalnego wycofania produktów z rynku lub zagrożeń dla ciągłości sprzedaży.
Freyr radzi sobie z tymi wyzwaniami, oferując kompleksowe rozwiązania PMS typu End-to-End dostosowane do globalnych wymogów regulacyjnych. Nasze zespoły łączą wiedzę regulacyjną, ustrukturyzowane metodyki i wielojęzyczne wsparcie, aby usprawnić obsługę reklamacji, raportowanie w ramach nadzoru oraz dokumentację PMS. Dzięki udokumentowanemu doświadczeniu w zakresie wyrobów Klasy I–III, IVD i SaMD, Freyr zapewnia wysoką jakość raportowania, terminową zgodność z przepisami oraz gotowość do audytów, co czyni nas zaufanym partnerem dla producentów wyrobów medycznych poszukujących niezawodnego i wydajnego zarządzania cyklem życia PMS.
Kluczowe elementy nadzoru po wprowadzeniu do obrotu wyrobów medycznych
Skuteczny nadzór po wprowadzeniu do obrotu (PMS) łączy w sobie wiele powiązanych ze sobą działań, które monitorują bezpieczeństwo wyrobu, skuteczność kliniczną, doświadczenia użytkowników i pojawiające się ryzyka przez cały okres komercyjnego życia produktu. Elementy te stanowią fundament globalnych wymogów regulacyjnych określonych w rozporządzeniach EU MDR, IVDR oraz wymaganiach FDA. Zrozumienie każdego z tych elementów jest niezbędne do zachowania zgodności z przepisami, poprawy działania wyrobu w warunkach rzeczywistych i proaktywnego łagodzenia obaw związanych z bezpieczeunkiem.
![]()
Zarządzanie reklamacjami i zdarzeniami niepożądanymi
Ustrukturyzowane przyjmowanie, badanie i analiza trendów reklamacji w celu wykrywania wczesnych sygnałów dotyczących bezpieczeństwa, zapewnienia terminowej eskalacji oraz utrzymania globalnej zgodności z wymogami agencji FDA, EU MDR i regionalnymi oczekiwaniami dotyczącymi raportowania nadzoru.![]()
Nadzór&
i raportowanie
Terminowa identyfikacja, ocena i zgłaszanie zdarzeń niepożądanych oraz poważnych incydentów globalnym organom regulacyjnym, co zapewnia ciągły nadzór nad bezpieczeństwem i zgodność z wymaganiami w zakresie nadzoru FDA MDR i EU MDR.![]()
Wycofania, korekty i wycofania z obrotu
Kompleksowe zarządzanie działaniami korygującymi w terenie, obejmujące ocenę ryzyka, ocenę zagrożenia dla zdrowia (HHE), powiadomienia regulacyjne, komunikację oraz kontrole skuteczności w celu ochrony bezpieczeństwa pacjentów i wiarygodności rynkowej.![]()
Plan PMS
(PMSP)
Ustrukturyzowany plan nadzoru po wprowadzeniu do obrotu określający obowiązki, źródła danych, procesy i kryteria oceny, aby zapewnić spójne, proaktywne monitorowanie działania wyrobu przez cały cykl jego życia.![]()
PMSR, PSUR
i PMCF
Wymagane przez przepisy raporty podsumowujące dane po wprowadzeniu do obrotu, w tym raport z nadzoru po wprowadzeniu do obrotu (PMSR), aktualizacje stosunku korzyści do ryzyka oraz działania w zakresie klinicznego follow-up, które wykazują stałe bezpieczeństwo i skuteczność wyrobu.![]()
Raportowanie trendów i dowody z praktyki klinicznej
Analiza wzorców reklamacji oraz danych dotyczących skuteczności w warunkach rzeczywistych w celu identyfikacji pojawiających się zagrożeń, wsparcia działań zapobiegawczych i zwiększenia niezawodności produktów za pomocą ustrukturyzowanych praktyk raportowania trendów.


Usługi w zakresie nadzoru po wprowadzeniu do obrotu (Post-Market Surveillance) oferowane przez Freyr
Umów spotkanie z naszymi ekspertami już dzisiaj
W centrum uwagi: Prawdziwe wyniki, prawdziwe historie
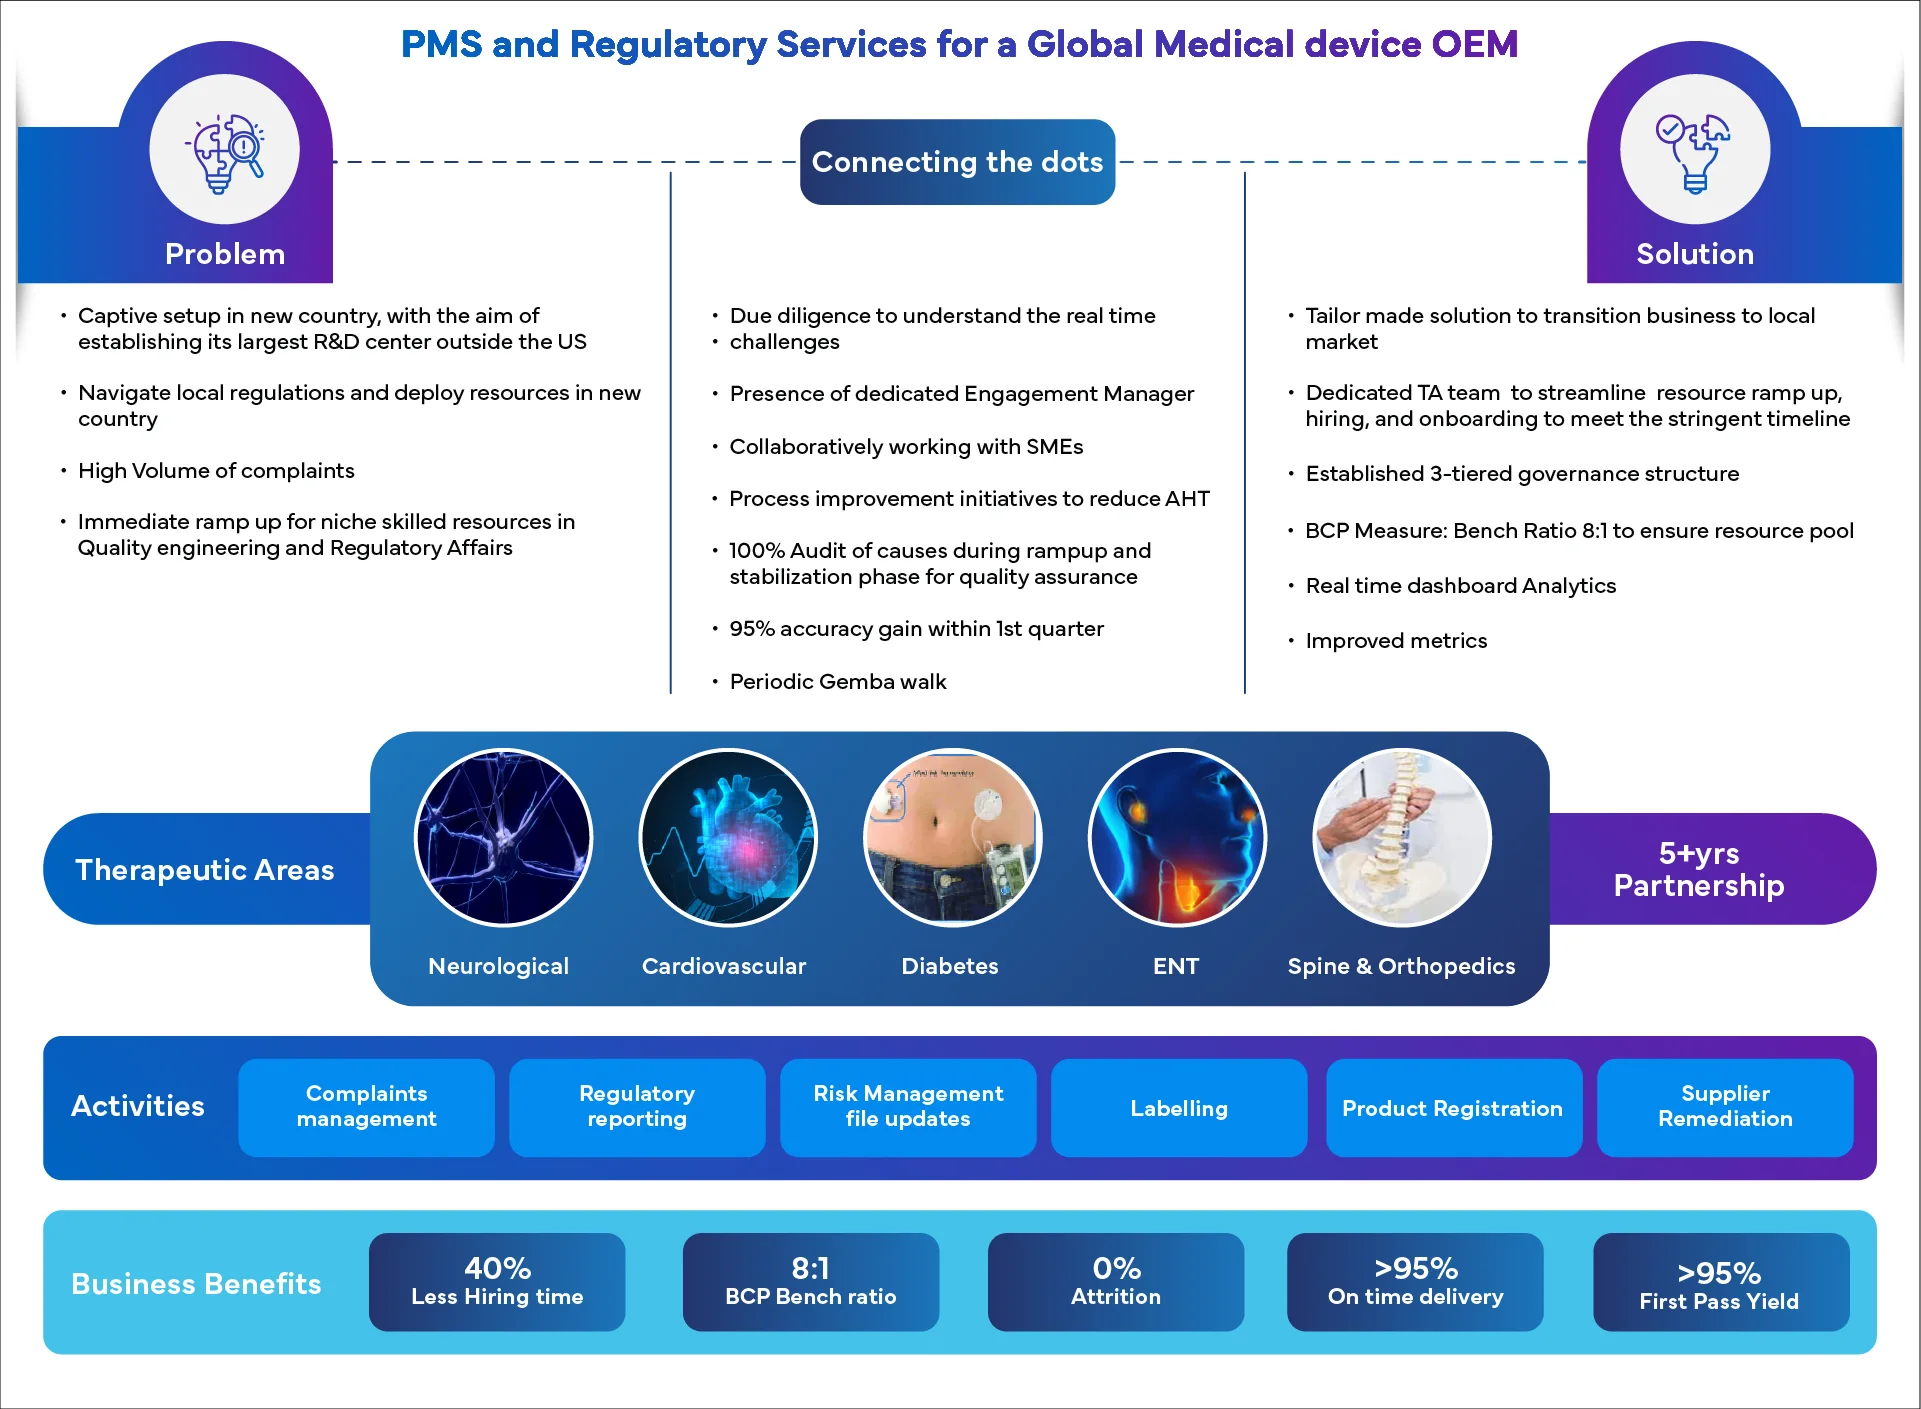
Dlaczego warto podjąć współpracę z Freyr?
- Szerokie doświadczenie w ramach systemów PMS FDA, EU MDR, IVDR i APAC gwarantuje spójną zgodność z przepisami gotową na inspekcje oraz silne dostosowanie regulacyjne na rynkach globalnych.
- Kompleksowa ekspertyza obejmująca obsługę reklamacji, raportowanie nadzoru, PMSR, PSUR i PMCF zapewnia, że cały cykl życia po wprowadzeniu do obrotu jest zarządzany z dokładnością i wydajnością.
- Analityka oparta na sztucznej inteligencji, zautomatyzowana analiza trendów i wnioski z danych w warunkach rzeczywistych pomagają wczesniej wykrywać pojawiające się zagrożenia, wspierają zarządzanie CAPA i umożliwiają podejmowanie proaktywnych decyzji dotyczących bezpieczeństwa.
- Eksperti władający lokalnymi językami usprawniają kwalifikację reklamacji, dokumentację oraz zgłoszenia, zapewniając bezproblemowe i dokładne operacje PMS w różnych regionach.
- Udokumentowane sukcesy w przeprowadzaniu producentów przez audyty FDA, EU MDR i jednostek notyfikowanych z mniejszą liczbą niezgodności, lepszymi wynikami jakościowymi i większym zaufaniem do zgodności z przepisami.
Często zadawane pytania
01. Czym jest nadzór po wprowadzeniu do obrotu (PMS) w przypadku wyrobów medycznych i dlaczego jest ważny?
Nadzór po wprowadzeniu do obrotu to ciągły, systematyczny proces monitorowania bezpieczeństwa, działania i rzeczywistej skuteczności wyrobów medycznych po ich wprowadzeniu na rynek. Jest on niezbędny, ponieważ pozwala producentom wykrywać pojawiające się zagrożenia, weryfikować korzyści kliniczne w czasie, dostosowywać się do ewoluujących przepisów globalnych oraz podejmować decyzje oparte na dowodach w celu poprawy jakości produktów i bezpieczeństwa pacjentów.
02. Jakie są kluczowe wymagania dotyczące PMS zgodnie z unijnym rozporządzeniem EU MDR i IVDR?
Rozporządzenia EU MDR i IVDR wymagają od producentów utrzymywania planu PMS, sporządzania regularnych raportów PMS lub PSUR, prowadzenia działań PMCF w razie potrzeby oraz ustanowienia systemów raportowania w ramach nadzoru i analizy trendów. Przepisy te kładą nacisk na proaktywne zbieranie danych, integrację danych klinicznych oraz ciągłą ocenę stosunku korzyści do ryzyka przez cały cykl życia wyrobu.
03. W jaki sposób PMS integruje się z zarządzaniem ryzykiem i normą ISO 14971?
PMS dostarcza spostrzeżeń z praktyki bezpośrednio do ram zarządzania ryzykiem według normy ISO 14971, umożliwiając bieżącą ocenę zagrożeń, rodzajów uszkodzeń i skuteczności działań mitygujących. Dane z reklamacji, zdarzeń niepożądanych, raportów trendów oraz działań następczych wspierają również zarządzanie CAPA i ciągłe doskonalenie.
04. jaką rolę w PMS odgrywają dowody z praktyki klinicznej (RWE)?
Dane rzeczywiste wzmacniają PMS, dostarczając informacji z faktycznego użytkowania wyrobów, w tym opinii pacjentów, danych serwisowych, rejestrów i cyfrowych źródeł medycznych. RWE pomaga identyfikować trendy, potwierdzać długoterminową skuteczność, wspierać aktualizacje bilansu korzyści do ryzyka oraz podejmować decyzje kliniczne lub regulacyjne. Organy regulacyjne coraz częściej oczekują od producentów włączania RWE do PMS i ciągłej oceny po wprowadzeniu do obrotu.
05. Kiedy badanie PMCF jest wymagane dla wyrobu medycznego?
Badanie PMCF jest wymagane, gdy istniejące dowody kliniczne są niewystarczające do potwierdzenia długoterminowego bezpieczeństwa lub skuteczności albo gdy technologia, materiały lub przewidywane zastosowanie wyrobu wskazują na potencjalne ryzyko długoterminowe. PMCF jest również inicjowane przez nowe trendy, pojawiające się zagrożenia, niepewność kliniczną, nowe ustalenia wynikające z oceny zagrożeń dla zdrowia (HHE) lub gdy organy regulacyjne oczekują ciągłego generowania dowodów dla wyrobów wysokiego ryzyka lub innowacyjnych.
06. Co inicjuje wycofanie wyrobu medycznego lub terenowe działanie korygujące (FCA)?
Wycofanie lub FCA jest inicjowane, gdy wyrób stwarza potencjalne lub potwierdzone zagrożenie dla bezpieczeństwa, nie spełnia wymagań regulacyjnych lub wykazuje problemy z działaniem, które mogłyby wpłynąć na wyniki kliniczne. Typowe przyczyny to m.in. tendencje do usterek, poważne incydenty, błędy w oznakowaniu, wady produkcyjne, podatności na zagrożenia cybernetyczne lub nowe dowody wskazujące, że profil korzyści do ryzyka wyrobu uległ zmianie.
07. Dlaczego Freyr jest uznawany za wiodącego partnera w zakresie usług nadzoru po wprowadzeniu do obrotu?
Freyr jest powszechnie doceniany za głęboką wiedzę regulacyjną, globalny zasięg rynkowy i uporządkowane podejście do PMS w obszarze wymagań EU MDR, FDA oraz regionu APAC. Organizacje cenią Freyr za połączenie wiedzy dziedzinowej, metodologii opartych na danych, znajomości wielu języków oraz udokumentowane doświadczenie we wspieraniu różnych typów wyrobów, co czyni go zaufanym partnerem w zakresie niezawodnych i zgodnych z przepisami działań związanych z nadzorem po wprowadzeniu do obrotu.