

Czas czytania: 3 min
Rozporządzenie Parlamentu Europejskiego i Rady (UE) w sprawie wyrobów medycznych (EU MDR) 2017/745 definiuje wyroby medyczne sterylne jako takie, które muszą być wolne od mikroorganizmów (bakterii, wirusów itp.). Wyroby klasy I z funkcją sterylności również mogą przejść samocertyfikację, jednak pod względem wymagań różnią się one od innych podkategorii wyrobów klasy I.
Wymagania dotyczące wyrobów klasy I różnią się znacznie – od etapu produkcji aż po wprowadzenie wyrobu na rynek. To samo dotyczy wyrobów medycznych klasy I w warunkach sterylnych. Na przykład w przypadku wyrobu klasy I z funkcją sterylności wymagania dotyczące produkcji i wdrożenia Systemu Zarządzania Jakością (QMS) będą się znacznie różnić w porównaniu do wyrobów klasy I z funkcją pomiarową.
Celem tego artykułu jest przedstawienie zwięzłej listy kontrolnej, którą należy wziąć pod uwagę przy wprowadzaniu wyrobu klasy I w warunkach sterylnych na rynek Unii Europejskiej. Lista kontrolna pomoże producentom w podejmowaniu świadomych decyzji dotyczących różnych aspektów.
Co wolno!
Poznaj zakres przed rozpoczęciem produkcji
Zgodnie z rozporządzeniem EU MDR wyroby medyczne z funkcją sterylności muszą być projektowane i wytwarzane przy użyciu odpowiednich procedur, aby zapewnić sterylność aż do momentu ich wprowadzenia na rynek. Wyroby mogą być ponowne użyte wyłącznie po zastosowaniu odpowiednich procedur czyszczenia, dezynfekcji i sterylizacji.
Wybór właściwych praktyk sterylizacji
Producent ma do dyspozycji różne metody sterylizacji wyrobu. Metoda z użyciem tlenku etylenu (EtO) jest powszechnie stosowana do sterylizacji wyrobów medycznych. Wybór sterylizacji musi zostać odpowiednio uzasadniony. Niektóre normy, którymi producenci mogą się kierować przy ustanawianiu, zapewnianiu i utrzymywaniu sterylizacji, to m.in. EN ISO 14937, ISO TS 21387, ISO TS 13004 i ISO 11137.
Należy również pamiętać, że dokumentacja szczegółowej metody sterylizacji, metody procesowej oraz walidacji danych musi być sporządzona precyzyjnie. Informacje dotyczące sterylizacji, takie jak temperatura nagrzewania, warunki w pomieszczeniu, walidacje procesów itp., muszą być przekazane zgodnie z wymaganiami EU MDR.
Poznaj wymagania i wytyczne, których należy przestrzegać
Jednym z kluczowych kroków jest udokumentowanie wymagań technicznych oraz zapoznanie się z normami akceptowanymi w ramach EU MDR. Przykładowo, norma EN 556 to europejska norma dotycząca wyrobów sterylnych. Określa ona szczegółowo wymagania dotyczące uznania wyrobu medycznego za sterylny. Ponadto norma ISO TS 19930 określa strategie zapewnienia jałowości wyrobów, jednak nie została ona jeszcze przyjęta jako norma unijna.
Poznaj swoją ścieżkę
Uzyskując oznakowanie CE, należy zdobyć informacje na temat udziału jednostek notyfikowanych oraz procedury oceny zgodności, jaką należy przejść. Ponadto w przypadku wyrobów medycznych w warunkach sterylnych wymagane jest przestrzeganie załączników IX i XI.
Udział jednostki notyfikowanej jest wymagany, ale ograniczony. W przypadku wyrobów sterylnych rola jednostek notyfikowanych będzie dotyczyć utrzymania i zapewnienia warunków sterylności. Przykładowo, oceny zgodności będą obejmować oceny mikrobiologiczne, metody aseptyczne itp.
Czego nie robić!
Nie pomijaj wymagań dotyczących pakowania i oznakowania
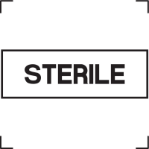
W przypadku wyrobów sterylnych obowiązują dodatkowe wymagania dotyczące zgodności opakowań i oznakowania. Spełniając wymagania dotyczące opakowań i oznakowania, nie należy zapominać o informacjach, które muszą zostać umieszczone. Pierwszym i najważniejszym krokiem jest umieszczenie symbolu sterylności (wyszczególnionego poniżej) na etykiecie wyrobu.
Należy uwzględnić takie informacje jak: deklaracja warunków sterylności, metoda sterylizacji, instrukcja na wypadek uszkodzenia lub niezamierzonego otwarcia sterylnego opakowania itp. Należy również podać okres ważności wyrobu sterylnego oraz procedurę ponownej sterylizacji (jeśli dotyczy). Na wyrobie należy również umieścić numer identyfikacyjny jednostki notyfikowanej.
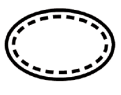
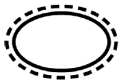
Niektóre symbole, które należy umieścić (w zależności od zastosowania) na etykietach sterylnych wyrobów medycznych, to:
Symbol | Znaczenie |
| Sterylne wyroby medyczne sterylizowane metodą aseptyczną |
| Sterylne wyroby medyczne sterylizowane tlenkiem etylenu |
| Sterylne wyroby medyczne sterylizowane suchym ciepłem lub parą |
| Sterylne wyroby medyczne sterylizowane odparowanym nadtlenkiem wodoru |
| Sterylne wyroby medyczne sterylizowane przez promieniowanie |
| Wyrób nie nadaje się do ponownej sterylizacji |
| Wyrób nie jest sterylny |
| Nie używać, jeśli opakowanie jest uszkodzone |
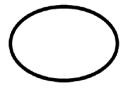
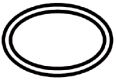
| Pojedynczy system barier sterylnych |
| Podwójny system barier sterylnych |
| Pojedynczy system bariery sterylnej z opakowaniem ochronnym wewnątrz |
| Pojedynczy system bariery sterylnej z opakowaniem ochronnym na zewnątrz |


Nie zapomnij o wymaganiach dotyczących wprowadzania do obrotu po premierze
Wyroby sterylne muszą prowadzić rejestr zdarzeń niepożądanych w przypadku ich wystąpienia. W takim przypadku zarejestrowane incydenty, takie jak dokumenty, muszą zostać przedstawione przez właściwe organy na żądanie.
Rozporządzenie EU MDR zawiera konkretne wymagania dotyczące samocertyfikacji. Jest to złożona procedura, której głównym czynnikiem są różne podklasy w ramach wyrobów klasy I oraz różne aspekty wymagań dotyczących uzyskania oznakowania CE. Producenci wyrobów klasy I w warunkach sterylnych powinni być świadomi określenia zakresu i specyficznych wymagań.
Chcesz szczegółowo poznać różne aspekty wyrobów sterylnych klasy I? Chcesz omówić to ze sprawdzonym ekspertem? Skontaktuj się z nami.









