

2 min czytania
Wyroby medyczne przechodzą ocenę zgodności przed wpisaniem ich do wykazu ARTG, aby upewnić się, że spełniają one zasadnicze wymagania określone przez australijski urzęd ds. produktów terapeutycznych (TGA). Zasady te określają cechy bezpieczeństwa i działania, jakie musi spełniać każdy wyrób, aby można go było sprzedawać w Australii. Podobnie jak w UE, ocena zgodności w Australii zależy od klasy ryzyka wyrobu. Dlatego ścieżka oceny zgodności dla danego wyrobu zależy od jego klasyfikacji.
Istnieją różne normy regulacyjne, które mają zastosowanie do różnych rodzajów wyrobów. Spełnienie jednej lub więcej norm jest wymagane jako wymóg podstawowy. Wstępnym warunkiem jest zidentyfikowanie odpowiednich norm mających zastosowanie do wyrobu oraz przeprowadzenie jego badań w celu wykazania zgodności z tymi normami.
Ocena zgodności obejmuje systematyczną analizę dokumentacji technicznej dotyczącej wyrobu. Kluczowymi obszarami podlegającymi ocenie są zarządzanie ryzykiem, ocena kliniczna, proces produkcji oraz działania nadzorcze prowadzone przez wytwórcę. Wyroby, dla których wymagane jest świadectwo oceny zgodności TGA, zostały wymienione w przepisie 4.1 rozporządzenia Therapeutic Goods (Medical Devices) Regulations 2002. Podczas gdy certyfikat oceny zgodności wydany przez TGA jest warunkiem wstępnym wprowadzania do obrotu większości wyrobów medycznych w Australii, TGA akceptuje również certyfikaty oceny zgodności wydane przez jednostki notyfikowane w Europie. Ponadto TGA akceptuje również ocenę zgodności z krajów uczestniczących w programie MDSAP (Medical Device Single Audit Program).
Wymagania dotyczące oceny zgodności różnią się w zależności od kategorii ryzyka wyrobu. Tabela nr 1 zawiera szczegółowy opis procesu oceny zgodności opartego na klasyfikacji w Australii.
Proces oceny zgodności – Australia
Klasa | Procedura oceny zgodności | Obowiązki producenta |
| I | Część 6 (Deklaracja zgodności, niewymagająca oceny przez Sekretarza) | Dokumentacja wykazująca zgodność z zasadniczymi wymaganiami |
| I (pomiarowe) i IIa (niesterylne) | Część 6 (Deklaracja zgodności, niewymagająca oceny przez Sekretarza) Część 5 (System zarządzania jakością wyrobu) | Dokumentacja wykazująca zgodność z zasadniczymi wymaganiami. Wdrożenie systemu zarządzania jakością wyrobu do ostatecznej kontroli i badań na potrzeby audytów. Uwaga: Złożenie deklaracji zgodności nie jest wymagane w przypadku klasy I (niesterylnych i bez funkcji pomiarowej), ale dokument ten powinien być dostępny na żądanie TGA. |
| Klasa I (sterylna) i IIa (sterylna) | Część 6 (Deklaracja zgodności, niewymagająca oceny przez Sekretarza), Część 4 (Zapewnienie jakości produkcji) | Dokumentacja wykazująca zgodność z zasadniczymi wymaganiami. Wdrożenie systemu zarządzania jakością, który nie obejmuje elementu projektowania, w oparciu o normę ISO 13485. |
| IIb | Część 1 (Pełne zapewnienie jakości) z wyłączeniem klauzuli 1.6 (Badanie projektu) | Wdrożenie pełnego systemu zarządzania jakością obejmującego projektowanie, produkcję, etykietowanie, pakowanie i kontrolę końcową w oparciu o normę ISO 13485. Z wyłączeniem dokumentacji projektowej. |
| Klasa III i AIMD | Część 1 (Pełne zapewnienie jakości) obejmująca klauzulę 1.6 (Badanie projektu) | Wdrożenie pełnego systemu zarządzania jakością obejmującego projektowanie, produkcję, etykietowanie, pakowanie i kontrolę końcową w oparciu o normę ISO 13485. Dokumentacja projektowa zgodnie z Zasadami Zasadniczymi. |
| Zestawy lub pakiety zabiegowe, Część 7 | (Procedury dotyczące wyrobów medycznych stosowanych do celów specjalnych) | Zasady Zasadnicze. Procedura oceny zgodności. Dowody kliniczne dla poszczególnych elementów w systemie lub pakiecie. |
Tabela nr 1. Wymagania dotyczące oceny zgodności wyrobów
Zwyczajowy proces zatwierdzania wyrobów medycznych przez TGA przebiega następująco:
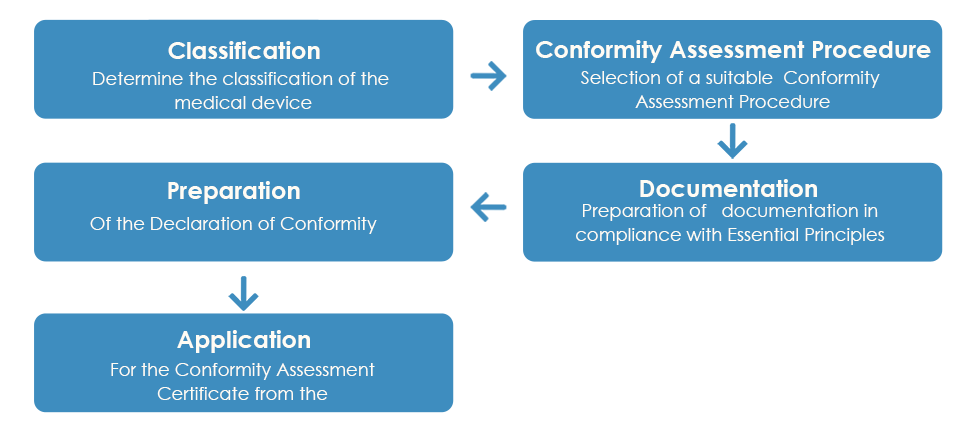
Jak szczegółowo opisano powyżej, po otrzymaniu Certyfikatu Oceny Zgodności od TGA, producent musi sporządzić Deklarację Zgodności (DoC), oświadczając, że wyrób medyczny spełnia obowiązujące zasady zasadnicze, reguły klasyfikacji oraz procedurę oceny zgodności. Jednak w przeciwieństwie do Certyfikatu Oceny Zgodności, europejska deklaracja DoC nie jest akceptowana przez TGA.
Rynek australijski oferuje obiecujące perspektywy dla producentów wyrobów medycznych, pod warunkiem spełnienia wymogów regulacyjnych określonych przez Therapeutic Goods Administration (TGA). Wymagania dotyczące zgodności i proces oceny różnią się w zależności od klasy ryzyka wyrobu oraz wyrobów medycznych do diagnostyki in vitro (IVD). Chociaż przepisy dotyczące wyrobów medycznych są dobrze zdefiniowane i przejrzyste, poruszanie się po nich jest skomplikowane, dlatego producenci mogą szukać wsparcia u partnerów regulacyjnych w celu pomyślnego zarejestrowania wyrobu.
Aby uzyskać szczegółowe informacje na temat wymagań dotyczących oceny zgodności, australijskiego sponsora oraz rejestracji w ARTG w Australii, skontaktuj się z wykwalifikowanym ekspertem ds. sprawozdawczości regulacyjnej. Bądź na bieżąco. Działaj zgodnie z przepisami.









