

5 min czytania
Program MDSAP (Medical Device Single Audit Program) umożliwia uznanej organizacji audytorskiej (AO) przeprowadzenie pojedynczego audytu systemu zarządzania jakością (QMS) producenta wyrobów medycznych. Uwzględnia on odpowiednie wymogi regulacyjne dla pięciu krajów, tj. Brazylii (ANVISA), US (FDA), Japonii (PMDA), Kanady (Health Canada) i Australii (TGA). Poza uczestniczącymi organami regulacyjnymi, w program MDSAP zaangażowani są również inni partnerzy międzynarodowi (oficjalni obserwatorzy i członkowie stowarzyszeni).
Certyfikacja MDSAP jest wymagana przez Health Canada w przypadku wyrobów klas II, III i IV, natomiast dla pozostałych czterech krajów ma charakter dobrowolny. Przyczyniła się ona do zwiększenia przejrzystości i harmonizacji regulacyjnej pomiędzy uczestniczącymi organami oraz ograniczyła potrzebę przeprowadzania wielu audytów, co pozwala zaoszczędzić czas i zasoby producentów wyrobów medycznych. Aby przedstawić Państwu program MDSAP z lepszej perspektywy, zebraliśmy tutaj piętnaście (15) najczęściej zadawanych pytań.
- Dlaczego opracowano program MDSAP, skoro istnieje już powszechnie akceptowany certyfikat ISO 13485?
Program MDSAP powstał po to, aby zmniejszyć obciążenie producentów wyrobów medycznych audytami regulacyjnymi oraz promować lepszą harmonizację podejść regulacyjnych i wymagań technicznych w oparciu o międzynarodowe normy i najlepsze praktyki. Jego celem jest zapewnienie spójności, przewidywalności i przejrzystości programów regulacyjnych poprzez ujednolicenie procedur oraz praktyk organów regulacyjnych i zewnętrznych organizacji audytorskich.
Audyt opiera się na wymaganiach dotyczących systemów zarządzania jakością zgodnie z normą ISO 13485 oraz na wymaganiach regulacyjnych kraju uczestniczącego, w którym wyroby medyczne będą wprowadzane do obrotu.
- Jakie są kryteria kwalifikacji do przeprowadzenia audytu MDSAP?
Każdy producent wyrobów medycznych, który zamierza wprowadzić swój wyrób do obrotu w krajach uczestniczących, może poddać się audytowi MDSAP. Jednakże w razie potrzeby każdy organ regulacyjny może ustanowić kryteria wykluczenia dla określonych warunków.
Na przykład w Japonii wyjątkami kwalifikującymi są:
- Zarejestrowane miejsce wytwarzania (RMS), które produkuje wyroby medyczne wykonane z tkanek ludzkich lub zwierzęcych
- Zarejestrowane miejsce wytwarzania, które produkuje promieniotwórcze wyroby medyczne do diagnostyki in vitro, oraz
- Siedziba podmiotu odpowiedzialnego (MAH)
- Czy audyt MDSAP obejmuje produkty skojarzone?
Wyroby medyczne zawierające leki (substancje lecznicze) lub produkty biologiczne (np. materiały pochodzenia zwierzęcego, które zostały pozbawione zdolności do życia, lub tkanki, komórki, substancje pochodzenia drobnoustrojowego lub rekombinowanego, ludzką krew lub ekstrakty z ludzkiej krwi bądź produkty krwiopochodne itp.) są uznawane za produkty skojarzone i mogą zostać objęte zakresem audytu MDSAP.
Jednakże ze względu na różnice w sposobie regulacji tych produktów w jurysdykcjach uczestniczących organów regulacyjnych, raporty z audytu MDSAP i dokumenty certyfikacyjne mogą nie być uznawane za alternatywę dla wymagań dotyczących inspekcji i oceny w niektórych jurysdykcjach.
Australia – Produkty skojarzone podlegają badaniu poza siedzibą TGA w ramach australijskiej oceny zgodności. Skuteczny audyt MDSAP może jednak ograniczyć liczbę inspekcji dla tych wyrobów.
Brazylia, Japonia – Produkty skojarzone uznawane za wyroby medyczne są uwzględniane w systemie MDSAP, ponieważ nie istnieją szczególne wymagania dotyczące systemu zarządzania jakością.
Kanada – Model MDSAP obejmuje wymagania dotyczące systemu zarządzania jakością dla produktów skojarzoncyh uznawanych za wyroby medyczne.
US – Audyty MDSAP nie są uważane za alternatywę dla inspekcji FDA w przypadku produktów skojarzonych.
- Czy mogę wybrać kraj objęty zakresem audytu MDSAP?
Tak, audyt jest przeprowadzany zgodnie z zakresem zadeklarowanym we wniosku o świadczenie usług certyfikacyjnych. Od producentów wyrobów medycznych wymaga się przestrzegania przepisów wyłącznie w tych jurysdykcjach, w których ich produkty mają być wprowadzane do obrotu.
- Jestem producentem wyrobów medycznych z US i zamierzam wprowadzić swój wyrób do obrotu wyłącznie w Japonii. Wkrótce przejdę audyt MDSAP. Czy muszę przestrzegać również wymagań innych krajów?
Nie, od producentów wyrobów medycznych wymaga się jedynie przestrzegania wymagań normy ISO 13485 oraz przepisów obowiązujących w jurysdykcjach, w których ich produkty mają być wprowadzane do obrotu.
- Moja organizacja audytująca (AO) i europejska jednostka notyfikowana to ten sam podmiot. Czy mogę zostać poddany audytowi dla obu jednocześnie?
Jeśli Twoja organizacja AO i europejska jednostka notyfikowana to ten sam podmiot, ocenę zgodności można przeprowadzić po audycie MDSAP, a nie jednocześnie. Europejskie jednostki notyfikowane są obserwatorami w procesie MDSAP, a ocena zgodności odbywa się zgodnie z rozporządzeniem EU MDR 2017/745. W przypadku MDSAP ocena jest przeprowadzana zgodnie z wymaganiami normy ISO 13485 oraz wymogami regulacyjnymi uczestniczących krajów objętych zakresem.
- Jaka jest różnica między oceną w etapie I i II?
Początkowy proces audytu MDSAP składa się z dwóch etapów. Audyt wstępny, nazywany również audytem certyfikacji początkowej, obejmuje audyt etapu I oraz etapu II.
Audyt etapu I obejmuje przegląd dokumentacji oraz ocenę gotowości producenta wyrobów medycznych do przejścia audytu etapu II.
Audyt etapu II przeprowadzється w celu zweryfikowania, czy wszystkie obowiązujące wymagania normy ISO 13485 oraz inne wymagania regulacyjne właściwego organu zostały wdrożone.
- Istu audytorów mogę się spodziewać podczas audytu MDSAP?
Określenie czasu audytu wskazuje, jak ustalić czas trwania audytu na miejscu w osobo-dniach. AO decyduje, ilu audytorów będzie liczyć zespół audytowy. Na przykład audyt trwający sześć (06) osobo-dni może zostać przeprowadzony w ciągu trzech (03) dni przez zespół złożony z dwóch (02) audytorów.
- Jak planowany jest czas audytu MDSAP?
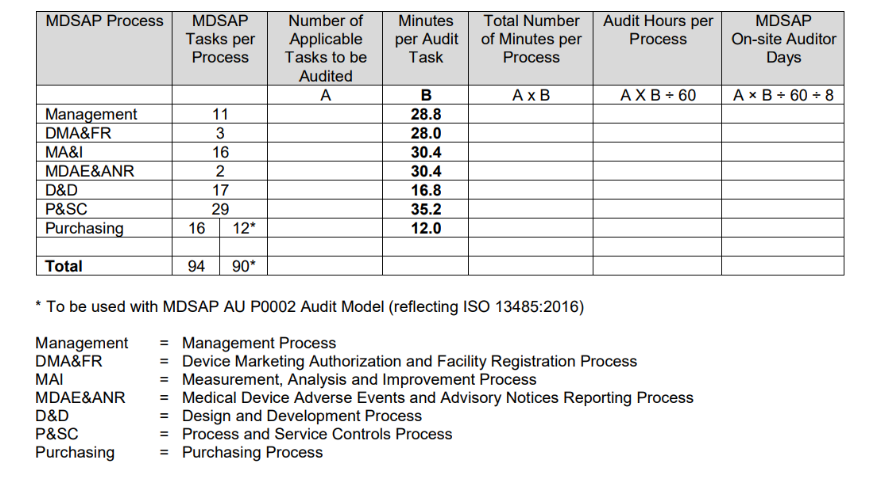
Procedura określania czasu audytu, wydana przez FDA, podsumowuje proces obliczania czasu trwania audytu w poniższej tabeli.
Obliczenie czasu trwania audytu opiera się głównie na liczbie odpowiednich zadań audytowych powiązanych z rodzajem przeprowadzanego audytu oraz konkretnymi czynnościami organizacji podlegającymi audytowi.
Szczegółowe informacje na ten temat można znaleźć w dokumencie MDSAP P0008007
- Czy istnieje przewodnik lub lista kontrolna, do której mogę uzyskać dostęp, aby zapewnić zgodność z audytem MDSAP?
Tak, możesz skorzystać z dokumentu Podejście do audytu MDSAP. Jest to dobrze uporządkowany przewodnik wydany przez USFDA, który zawiera odniesienia do konkretnych sekcji normy ISO 13485:2016 oraz odpowiednich przepisów wydanych przez australijski TGA, brazylijski ANVISA, kanadyjski Health Canada, japoński MHLW/PMDA oraz US FDA.
- Jaka jest rola obserwatora w audycie MDSAP?
Obserwator MDSAP to organ regulacyjny, który może uczestniczyć w spotkaniach, ocenach i innych działaniach, ale nie korzysta z wyników prac MDSAP. Obserwatorzy są reprezentowani w Radzie Organów Regulacyjnych MDSAP (RAC) przez jednego menedżera wyższego szczebla.
- Jakie kroki należy podjąć w przypadku uzyskania oceny równej lub wyższej niż 4?
System oceny stosuje się do niezgodności stwierdzonych podczas audytu przez AO. Ocena 4 lub 5 oznacza wysokie ryzyko interwencji. Musisz przedstawić plan działania naprawczego dla każdej zarejestrowanej niezgodności w ciągu 15 dni kalendarzowych od daty wydania raportu z niezgodności. Plan działań naprawczych musi zawierać wyniki dochodzenia w sprawie niezgodności, jej przyczyny oraz zaplanowane działania korygujące mające na celu zapobieżenie jej ponownemu wystąpieniu. Dowód wdrożenia planu/działania naprawczego należy przedstawić w ciągu trzydziestu (30) dni kalendarzowych od daty zakończenia audytu.
- Czy istnieje różnica w podejściu do audytu przez audytora wewnętrznego a AO?
MDSAP opiera się na podejściu procesowym. AO skupia się zazwyczaj na powiązaniach i procesach, podczas gdy audytor wewnętrzny może bardziej zagłębiać się w pojedynczy aspekt funkcjonalny w danym momencie. W związku z tym AO może wykryć niezgodność w jednym obszarze funkcjonalnym i szukać odpowiedzi w innym. Niemniej jednak stosowanie podejścia procesowego może zakłócać pracę podczas audytu wewnętrznego.
- Czy mogę odwołać się do AO, jeśli udowodnię, że zarejestrowana niezgodność jest nieuzasadniona?
AO posiada procedurę odwoławczą lub sporną, z której możesz skorzystać, jeśli wykażesz, że zarejestrowana niezgodność jest nieuzasadniona. Ocen przypisanych do niezgodności nie można jednak zmienić w wyniku podjętych działań korygujących. Można je zmodyfikować wyłącznie na podstawie dowodów wskazujących, że były one nieuzasadnione.
- Jak długo ważny jest certyfikat MDSAP?
Producenci wyrobów medycznych certyfikowani w ramach programu MDSAP podlegają audytom co roku, zgodnie z trzyletnim cyklem certyfikacji. Audyt wstępny to pełny audyt systemu zarządzania jakością producenta wyrobów medycznych. Po nim następuje audyt nadzoru prowadzony co roku przez dwa (02) kolejne lata. Cykl rozpoczyna się ponownie wraz z audytem recertyfikacyjnym w trzecim roku.
Aby dowiedzieć się więcej o naszych usługach w zakresie MDSAP, skontaktuj się z Freyr już dziś i umów się na rozmowę z naszymi ekspertami.









