Przegląd rejestracji wyrobów medycznych w Turcji
Turecki rynek wyrobów medycznych odnotował w ostatniej dekadzie stały i znaczący wzrost. Od 2021 roku rejestracja wyrobów medycznych w Turcji wymaga przestrzegania unijnego rozporządzenia w sprawie wyrobów medycznych (MDR) 2017/745 oraz rozporządzenia w sprawie wyrobów medycznych do diagnostyki in vitro (IVDR) 2017/746. Ułatwiło to handel międzynarodowy i skłoniło wiele globalnych firm do wprowadzania swoich wyrobów medycznych na ten rynek.
![]()
Organ regulacyjny: Turecka Agencja Leków i Wyrobów Medycznych (TITCK)![]()
Przepisy: Rozporządzenie w sprawie wyrobów medycznych (MDR) 2017/745, Rozporządzenie w sprawie wyrobów medycznych do diagnostyki in vitro 2017/746![]()
Ścieżka regulacyjna: Oznakowanie CE jest obowiązkowe, a po nim następuje rejestracja / powiadomienie w systemie śledzenia produktów (UTS)![]()
Lokalny przedstawiciel w Turcji![]()
Wymóg dotyczący QMS: ISO 13485:2016![]()
Ocena danych technicznych: Jednostka notyfikowana ds. oznakowania CE![]()
Ważność licencji: Bezterminowa![]()
Format zgłoszenia: Papier![]()
Tłumaczenie: Przetłumaczone dokumenty na język turecki


Klasyfikacja wyrobów
Turcja stosuje tę samą klasyfikację wyrobów medycznych, która została określona w rozporządzeniach EU MDR i IVDR. Określenie klasyfikacji wyrobu może być trudne, dlatego kluczowe znaczenie ma w tym przypadku wsparcie doświadczonego konsultanta ds. regulacyjnych.
Klasy wyrobów medycznych
| Klasa | Ryzyko |
|---|---|
| Klasa I | Niska |
| Klasa IIa | Umiarkowane |
| Klasa IIb | Od umiarkowanego do wysokiego |
| Klasa III | Wysoka |
Klasy wyrobów medycznych do diagnostyki in vitro
| Klasa | Ryzyko |
|---|---|
| Klasa A | Niska |
| Klasa B | Umiarkowane |
| Klasa C | Od umiarkowanego do wysokiego |
| Klasa D | Wysoka |
Rejestracja wyrobów medycznych
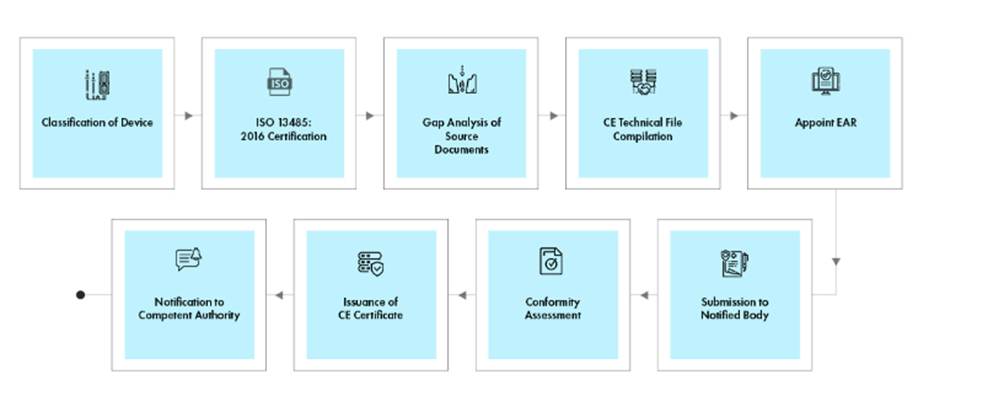
Oznakowanie CE to wymóg zgodności, który producenci muszą spełnić, aby wprowadzić swój wyrób na rynek turecki. Oznakowanie CE jest wydawane w drodze oceny zgodności przeprowadzanej przez jednostkę notyfikowaną. Obecnie Turcja posiada upoważnienie do wyznaczania jednostek notyfikowanych zgodnie z rozporządzeniami EU MDR i IVDR.
Firmy są zobowiązane do rejestracji w Centralnym Systemie Rejestracji (MERSIS) oraz do rejestracji wyrobu w Systemie Śledzenia Produktów (UTS).
Przebieg procesu
Zarządzanie cyklem życia wyrobu po zatwierdzeniu
Freyr wspiera zagranicznych producentów w kompleksowym zarządzaniu cyklem życia wyrobów medycznych, w tym w działaniach po zatwierdzeniu, takich jak:
- Zarządzanie zmianami po zatwierdzeniu – modyfikacje istniejących zatwierdzeń wyrobów medycznych, takie jak m.in. dodanie nowych wariantów, akcesoriów czy nowych wskazań do stosowania
- Utrzymanie certyfikacji ISO 13485:2016 oraz CE
- Odnowienie licencji
- Pośrednictwo między jednostką notyfikowaną a producentem
Ze względu na zaangażowanie wielu organów zatwierdzających zagraniczni producenci muszą przestrzegać licznych przepisów na każdym etapie zatwierdzania wyrobów. Uzyskanie oznakowania CE, a następnie przestrzeganie przepisów obowiązujących w poszczególnych państwach wymaga obszernej wiedzy regulacyjnej. Czasami bez sprawdzonych partnerów regulacyjnych poruszanie się po wszystkich wymaganiach dotyczących wyrobów może być dla nowych uczestników rynku sporym wyzwaniem. Aby pomóc producentom, Freyr świadczy kompleksowe usługi regulacyjne, które przyspieszają zatwierdzanie wyrobów medycznych.
Ekspertyza Freyr
- Klasyfikacja wyrobów medycznych w Europie
- Wsparcie Europejskiego Autoryzowanego Przedstawiciela (EAR)
- Rejestracja wyrobów i powiadamianie o produktach w Turcji
- Konsultacje dotyczące zarządzania ryzykiem zgodnie z normą ISO 14971:2019
- Zgodność z normą ISO 13485:2016
- Przegląd, przygotowanie i składanie dokumentacji technicznej / dossier projektu CE
- Wsparcie w okresie przejścia na EU MDR
- Wsparcie w okresie przejścia na unijne rozporządzenie w sprawie wyrobów medycznych do diagnostyki in vitro (IVDR)
- Clinical Evaluation Reports (CER) for Medical Devices
- Raporty z oceny działania (PER) dla wyrobów medycznych do diagnostyki in vitro
- Powiadamianie/rejestracja wyrobów medycznych za pomocą internetowego systemu rejestracji
- Raport ze strategii regulacyjnej dotyczącej wyrobów medycznych
- Wsparcie w zakresie badań – biokompatybilność, bezpieczeństwo elektryczne, właściwości mechaniczne i działanie
- Wsparcie w zakresie zgodności etykietowania
- Wsparcie w zakresie GMP
- Wsparcie w zakresie nadzoru po wprowadzeniu do obrotu