Rejestracja wyrobów medycznych – informacje ogólne
W szybko zmieniającym się świecie technologii medycznych wyroby medyczne odgrywają kluczową rolę w poprawie opieki nad pacjentem, diagnostyki i wyników leczenia. Oczekuje się, że globalny rynek wyrobów medycznych wzrośnie z 536,12 mld USD w 2023 roku do 799,67 mld USD do 2030 roku, przy prognozowanej rocznej stopie wzrostu (CAGR) na poziomie 5,5%. Wzrost ten napędzany jest rosnącą liczbą hospitalizacji, zwiększoną liczbą zabiegów chirurgicznych i diagnostycznych oraz rosnącym zapotrzebowaniem na wyroby medyczne zarówno na rynkach rozwiniętych, jak i rozwijających się. Czołowi gracze branżowi zwiększają również inwestycje w badania i rozwój, aby tworzyć zaawansowany sprzęt spełniający zapotrzebowanie na innowacje, co dodatkowo zwiększa ich udział w rynku.
Globalne uwarunkowania regulacyjne dotyczące rejestracji wyrobów medycznych
Przepisy dotyczące wyrobów medycznych różnią się w zależności od kraju, dlatego dla producentów kluczowe jest zrozumienie tych różnic i poruszanie się po nich w celu wejścia na rynki globalne. Działania na rzecz harmonizacji przepisów i promowania międzynarodowej współpracy mają na celu uproszczenie tego procesu oraz poprawę bezpieczeństwa pacjentów na całym świecie. Każdy kraj ma swój własny zestaw przepisów i wymagań, na które wpływ mają takie czynniki jak stopień ryzyka, deklaracje dotyczące produktu oraz przewidywane zastosowanie. Do najważniejszych wytycznych dotyczących globalnej rejestracji wyrobów medycznych należą wytyczne FDA (Stany Zjednoczone), normy ISO, Global Harmonization Task Force (GHTF), Światowej Organizacji Zdrowia (WHO) oraz Unii Europejskiej (EU). Producenci muszą być również przygotowani na coroczne odnawianie rejestracji i spełnianie oczekiwań organów regulacyjnych.
Rejestracja wyrobów medycznych na rynkach międzynarodowych wymaga spersonalizowanego podejścia, obejmującego bliską współpracę z odpowiednimi organami zdrowia w celu uzyskania zatwierdzenia. Standardowy proces rejestracji wyrobów medycznych obejmuje następujące kroki:
- Ocena, czy konkretny wyrób spełnia kryteria klasyfikacji jako wyrób medyczny.
- Kategoryzacja wyrobów na podstawie wiążącego się z nimi ryzyka.
- Identyfikacja odpowiednich norm i wymogów dotyczących danych określonych przez właściwy organ ochrony zdrowia.
- Generowanie niezbędnych danych zgodnie z wymogami organu.
- Opracowywanie dokumentacji technicznej zgodnie ze szczegółowymi wymaganiami każdego kraju.
- Składanie wniosków oraz wyjaśnianie wszelkich wątpliwości lub pytań aż do uzyskania zatwierdzenia.
- Zarządzanie cyklem życia wyrobu po uzyskaniu zatwierdzenia.
Nasze kompetencje
- Wstępna analiza ryzyka
- Badania rynku – informacje rynkowe dotyczące konkretnych produktów
- Uzupełnienie kadrowe
- Projekt strategii regulacyjnej
- Potencjalne rynki i ścieżki
- Dokumentacja projektowa i analiza ryzyka
- System Zarządzania Jakością (QMS) ISO 13485
- Program pojedynczego audytu wyrobów medycznych (MDSAP)
- Wstępna ocena QMS ISO 13485
- Strategia regulacyjna
- Freyr IMPACT (Platforma inteligencji regulacyjnej)
- Weryfikacja i walidacja projektu
- Zarządzanie ryzykiem
- Projekt dokumentacji technicznej
- Strategia regulacyjna
- Wymagania regulacyjne
- Narzędzie Freyr rDMS (system zarządzania danymi i dokumentacją)
- Walidacja procesowa i kliniczna
- Ostateczne oznakowanie i projekty graficzne (Artwork)
- Reprezentacja w kraju
- Zgłoszenie regulacyjne
- Oznakowanie Conformité Européenne (CE) Unii Europejskiej (UE) oraz oznakowanie UK Conformity Assessment (UKCA)
- Certyfikacja ułatwiająca dostęp do rynków globalnych
- Wsparcie podczas audytów jednostek notyfikowanych / zatwierdzonych
- Reprezentacja w kraju
- Zatwierdzenia regulacyjne
- Nadzór po wprowadzeniu do obrotu (PMS)
- Badania kliniczne po wprowadzeniu do obrotu (PMCF)
- Roczna konserwacja dokumentacji technicznej (raport z oceny klinicznej (CER) / zarządzanie ryzykiem)
- Odnowienia regulacyjne
- Wprowadzanie produktów na nowe rynki
- Komunikacja z właściwymi organami / jednostkami notyfikowanymi i zatwierdzonymi
- Zautomatyzowane rozwiązania z zakresu monitorowania bezpieczeństwa stosowania produktów leczniczych (PV)
Dlaczego Freyr?
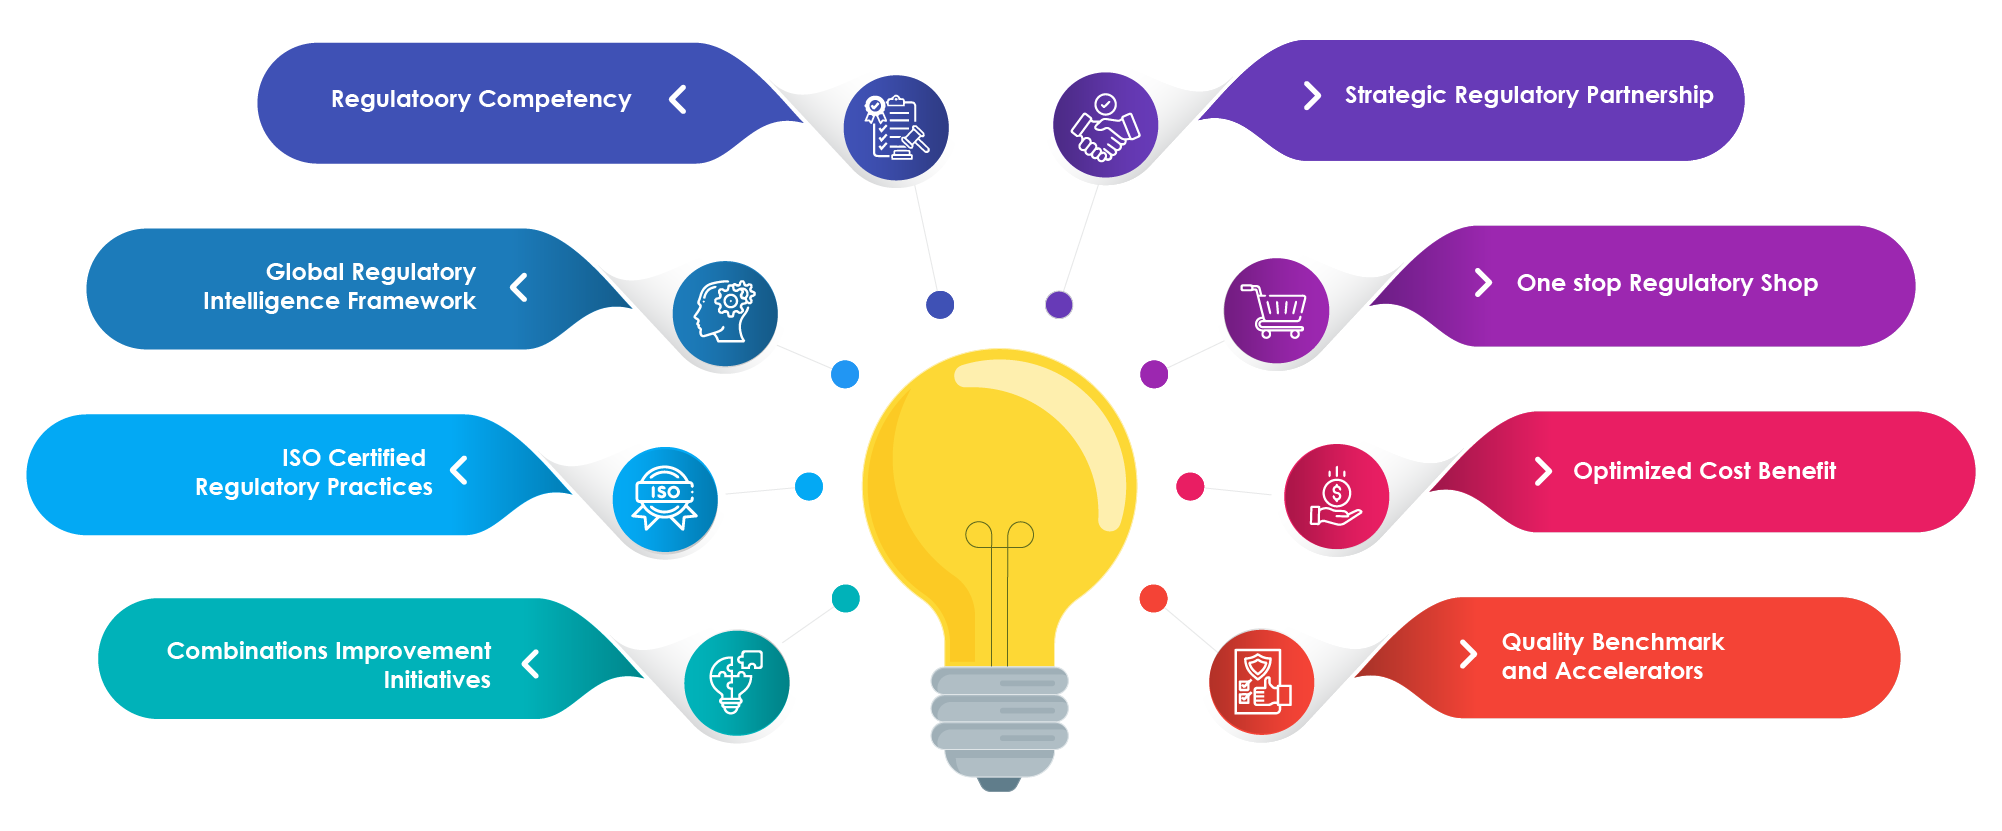
Rejestracja wyrobów medycznych
- Kompleksowa strategia regulacyjna dla wyrobów medycznych.
- Strategia zgodności z systemem zarządzania jakością (QMS).
- Zgodność z przepisami, analiza luk oraz dostosowywanie dokumentacji technicznej i systemów jakości.
- Wsparcie regulacyjne przy tworzeniu dokumentacji rozwoju produktu, takiej jak pliki historii projektu (DHF).
- Usługi w zakresie przygotowywania etykiet zgodnych z przepisami oraz pisania tekstów technicznych.
- Usługi wywiadu regulacyjnego i rynkowego.
- Usługi tłumaczenia dokumentów i etykiet.
- Kontakty i współpraca z organami ochrony zdrowia.
- Usługi w zakresie przygotowania projektów graficznych opakowań Artwork.
- Usługi monitorowania bezpieczeństwa stosowania produktów leczniczych (monitorowanie bezpieczeństwa stosowania produktów leczniczych) i PMS.
- Usługi publikacyjne.
- Usługi pisania tekstów medycznych.
- Pomyślnie złożone wnioski dla różnych klas wyrobów medycznych.
- Oddany i doświadczony personel świadczący wsparcie regulacyjne w zakresie wyrobów medycznych i IVD.
- Terminowe dostarczanie rezultatów prac.
- Dostęp do lokalnych oddziałów w celu sprostania wyzwaniom urzędowym i wymaganiom językowym.
- Wsparcie przedstawiciela lokalnego lub prawnego w ramach opłacalnego modelu.
- Zarządzanie zasobami regulacyjnymi / Usługi personelu uzupełniającego.