Przegląd zatwierdzeń wyrobów medycznych przed wprowadzeniem na rynek przez USFDA
Proces zatwierdzania przed wprowadzeniem do obrotu (PMA) przez USFDA to jedna ze ścieżek rejestracji wyrobów zapewniana przez US FDA, przeznaczona przede wszystkim dla wyrobów medycznych klasy III według FDA. Proces zatwierdzania PMA przez FDA dla wyrobów klasy III wymaga dokładnych ocen naukowych i regulacyjnych w celu sprawdzenia bezpieczeństwa i skuteczności wyrobu medycznego, co gwarantuje spełnienie najwyższych norm przed dopuszczeniem produktu do obrotu.
Umów się na spotkanie z naszymi ekspertami ds. zatwierdzania przed wprowadzeniem na rynek
Kto powinien złożyć wniosek o zatwierdzenie wyrobu medycznego przed wprowadzeniem na rynek (PMA) przez USFDA?
Producenci wyrobów muszą złożyć wniosek PMA, jeśli wyrób:
- Jest nowatorski.
- Należy do klasy wysokiego ryzyka.
- Nie można go znaleźć w bazie danych klasyfikacji produktów.
- Nie jest zasadniczo równoważny (NSE) z wyrobami klasy I, II lub III.
Skorzystaj z porady eksperta dotyczącej wniosku o zatwierdzenie przed wprowadzeniem na rynek
Jaka jest różnica między wnioskami 510(k), PMA i De-Novo?
Zatwierdzenie przed wprowadzeniem na rynek
- Wyrób należący do klasy III, który podtrzymuje ludzkie życie lub stwarza potencjalne, nieuzasadnione ryzyko zachorowania lub urazu.
- Proces zatwierdzania PMA przez FDA wymaga przeprowadzenia badań klinicznych.
- Wymaga inspekcji na miejscu przed wydaniem zatwierdzenia PMA.
- 180 dni kalendarzowych
Klasyfikacja De-Novo
- Nowatorskie wyroby klasy I i II, które nie posiadają ważnego wyrobu równoważnego.
- Wymaga danych z badań klinicznych.
- Brak audytu na miejscu przed zatwierdzeniem wniosku De-Novo.
- 150 dni kalendarzowych.
Rejestracja 510(k)
- Wyroby klasy III według FDA, które wykazują istotną równoważność z wyrobem referencyjnym.
- Nie wymaga badań z udziałem ludzi.
- Brak audytu na miejscu przed uzyskaniem dopuszczenia 510(k).
- 90 dni kalendarzowych.
Jakie są różne metody składania wniosków o zatwierdzenie przed wprowadzeniem na rynek (PMA) przez FDA?
Producenci mogą wybrać jedną z następujących czterech (04) metod składania wniosków PMA, która najlepiej odpowiada ich wyrobowi:
- Tradycyjne PMA
- PMA modułowe
- Protokół rozwoju wyrobu
- Zwolnienie dla wyrobów humanitarnych (Humanitarian Device Exemption)
Jakie są wymagania dotyczące danych dla zatwierdzenia wyrobu medycznego przed wprowadzeniem na rynek?
Zgodnie z przepisami 21 CFR część 814 wnioskodawcy muszą złożyć do US FDA odpowiednio wypełniony formularz wniosku CDRH, wymagane zobowiązania oraz starannie przygotowaną dokumentację techniczną PMA. Dokumentacja techniczna powinna zawierać dane niekliniczne i kliniczne.
Dane niekliniczne – obejmują dane dotyczące mikrobiologii, toksykologii, immunologii, biokompatybilności, obciążeń, zużycia, okresu trwałości oraz innych badań laboratoryjnych lub na zwierzętach.
Dane kliniczne – obejmują dane dotyczące protokołów badań, bezpieczeństwa i skuteczności, zdarzeń niepożądanych i powikłań, awarii i wymian wyrobów, informacji o pacjentach, skarg pacjentów, zestawień danych ze wszystkich poszczególnych badań, wyników analiz statystycznych oraz wszelkich innych informacji pochodzących z badań klinicznych.
Jak przebiega proces składania wniosku PMA?
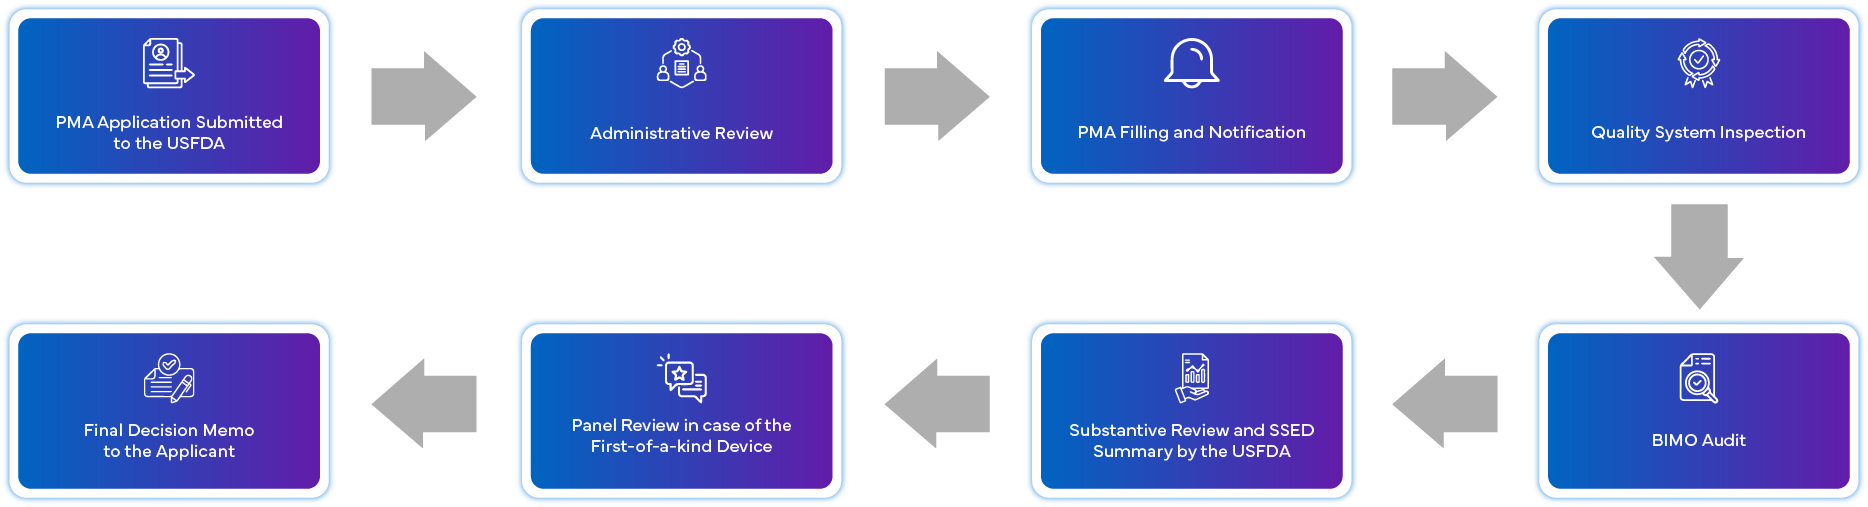
Jakie są wymagania dotyczące zgodności po zatwierdzeniu dla procedury PMA?
Wyroby zatwierdzone w ramach ścieżki PMA muszą spełniać wymagania dotyczące okresu poużytkowego określone przez USFDA. Wyrób musi spełniać następujące warunki:
- Wymagania po zatwierdzeniu nałożone w decyzji o zatwierdzeniu PMA przez FDA.
- Zarządzanie zmianami po zatwierdzeniu poprzez terminowe składanie odpowiednich uzupełnień do PMA
- Składanie rocznych raportów po zatwierdzeniu
- Przepisy 21 CFR 803 dotyczące raportowania wyrobów medycznych (MDR)
- Badania nad nadzorem po wprowadzeniu na rynek wymagane przez USFDA w decyzjach o zatwierdzeniu PMA.
Jakie są opłaty USFDA za rozpatrzenie wniosku PMA?
Opłaty użytkownika MDUFA dla oryginalnego wniosku PMA i uzupełnień przedstawiają się następująco:
| Rodzaj wniosku | Opłaty na rok budżetowy 2023 (od 1st października 2022 r. do 30th września 2023 r.) | |
|---|---|---|
| Opłata standardowa | Opłata dla małych firm | |
| PMA, PDP, PMR, BLA | $441,547 |
|
| SUP typu Panel-Track | $353,238 | $88,309 |
| SUP 180-dniowy | $66,232 | $16,558 |
| Roczna opłata za okresową sprawozdawczość dotyczącą wyrobu klasy III (PMA, PDP i PMR) | $15,454 | $3,864 |
| Powiadomienie 30-dniowe | $7,065 | $3,532 |
| SUP w czasie rzeczywistym | $30,908 | $7,727 |
Dysponując doświadczeniem w obsłudze zgłoszeń PMA, Freyr może pomóc w identyfikacji i gromadzeniu informacji oraz w przygotowaniu i weryfikacji wniosku.
Doświadczenie i korzyści związane z zatwierdzeniem wyrobów medycznych przed wprowadzeniem do obrotu przez USFDA
- Należyta staranność regulacyjna
- Zgodność z inspekcją systemów jakości
- Audyt BIMO — zgodność
- Opracowanie dokumentacji technicznej PMA
- Publikacja i tworzenie kopii eCopy
- Walidacja i przesyłanie kopii eCopy
- Odpowiada na odpowiedź RTA i braki
- Usługi pośrednictwa do momentu uzyskania zatwierdzenia przed wprowadzeniem do obrotu przez FDA
- Konsultacje w zakresie braków formalnych
- Rejestracja wyrobów i placówek
- Zarządzanie uzupełnieniami do wniosków PMA i powiadomieniami 30-dniowymi
- Składanie rocznych raportów okresowych
- Audyty próbne i szkolenia z zakresu 21 CFR 820
- Doświadczenie w obsłudze wielu zgłoszeń PMA do FDA dla różnych kategorii wyrobów.
- Zespół ekspertów ds. wniosków o zatwierdzenie wyrobów przed wprowadzeniem do obrotu przez FDA zgodnie z wymogami regulacyjnymi
- Dodatkowe wsparcie w obsłudze pytań związanych z PMA.
- Terminowe dostarczanie rezultatów prac
- Zgodność z najnowszymi nowelizacjami przepisów US FDA