

3 min de lectura
A partir del 31 de enero de 2022, el nuevo reglamento farmacéutico de la Unión Europea (UE) sobre ensayos clínicos (Reglamento de Ensayos Clínicos, CTR) es de obligado cumplimiento, lo que deroga la Directiva sobre ensayos clínicos 2001/20/CE. El reglamento armoniza los protocolos para evaluar y supervisar los ensayos clínicos en toda la UE. Las directrices se revisaron para promover un enfoque uniforme de la investigación clínica, al tiempo que se enfatiza la seguridad de los participantes en los ensayos clínicos y una mayor transparencia pública.
El reglamento establece un nuevo sistema de evaluación en dos partes para todos los ensayos clínicos de la UE. La parte I consiste en una evaluación científica de la documentación principal del ensayo clínico y la parte II consiste en una evaluación ética de la documentación a nivel nacional. Tras esta evaluación en dos partes, cada Estado miembro tomará una decisión unificada sobre el ensayo y se lo notificará al promotor a través del Sistema de Información de Ensayos Clínicos.
Plazos de transición para nuevos solicitantes
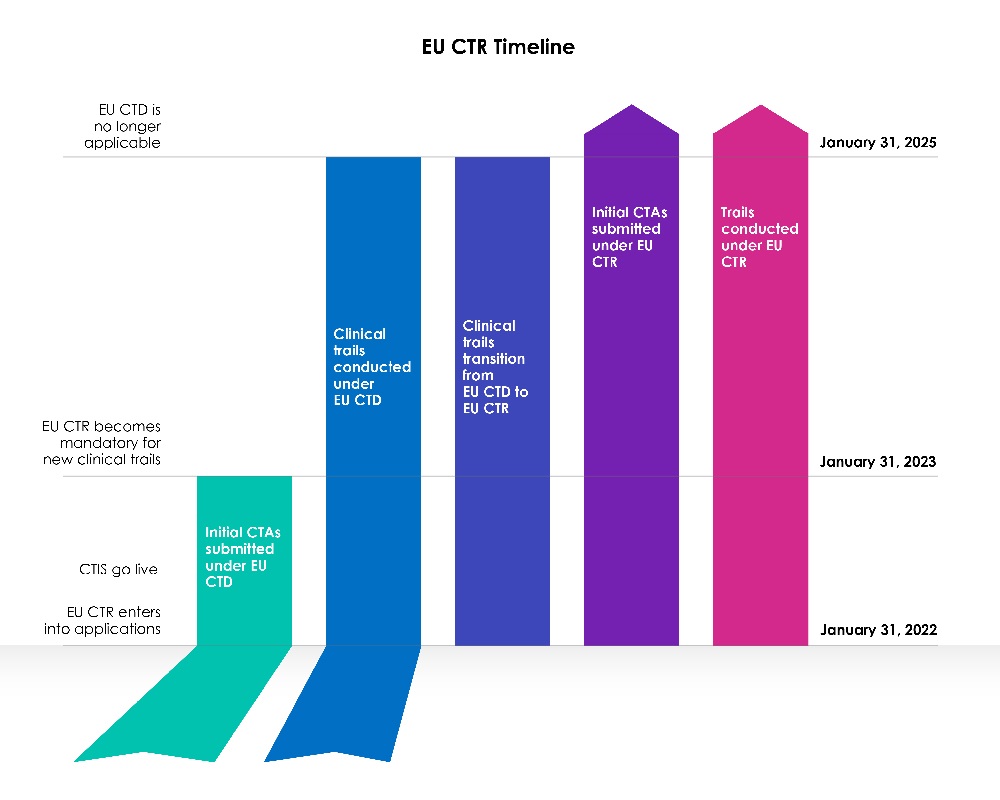
Se inició una fase de transición de tres (03) años a partir de la fecha de entrada en funcionamiento del CTIS de la EU.
Año 1 (del 31 de enero de 2022 al 30 de enero de 2023):
La Directiva de Ensayos Clínicos 2001/20/EC de la Unión Europea (EU) (EU-CTD) ha regulado los ensayos clínicos en la EU desde 2004. Su objetivo era estandarizar las normas y mejorar significativamente la seguridad de los pacientes en los ensayos clínicos. Sin embargo, en la práctica, esto generó consecuencias imprevistas. Durante el primer año posterior a la implementación del CTIS, los patrocinadores pudieron elegir si deseaban presentar una nueva solicitud de ensayo clínico (CTA) a través del Sistema de Información de Ensayos Clínicos (CTIS) en el marco de la Directiva de Ensayos Clínicos (CTD: Directiva 2001/20/EC), o bien utilizar el CTIS de conformidad con la legislación vigente, el Reglamento de Ensayos Clínicos (EU) n.º 536/2014.
Ambas ideas eran viables y los promotores tuvieron la oportunidad de elegir qué legislación seguir.
Los Member States estaban preparados para utilizar el Sistema de Información de Ensayos Clínicos (CTIS) y aceptaron solicitudes bajo la nueva legislación, el Reglamento de Ensayos Clínicos (EU CTR), el primer día de funcionamiento del CTIS.
Años 2 y 3 (del 31 de enero de 2023 al 31 de enero de 2025):
A partir del 31 de enero de 2023, todas las nuevas solicitudes de ensayos clínicos deben presentarse a través del CTIS en el marco de la nueva legislación (CTR).
No se permite presentar nuevas solicitudes de ensayos clínicos en EudraCT en el marco de la Directiva de Ensayos Clínicos (CTD). La Directiva de Ensayos Clínicos de la EU ya no permite la admisión de nuevos Member States después del 31 de enero de 2023. Los ensayos realizados en el marco de la CTD deben transicionar primero; a continuación, se puede presentar una solicitud adicional para un Member State-Concerned a través del EU CTIS.
Para solicitantes existentes
Se permitirá que las solicitudes de ensayos clínicos presentadas antes del 30 de enero de 2023 bajo la legislación anterior (Directiva sobre Ensayos Clínicos, o DEC) mediante EudraCT continúen hasta su finalización conforme a dicha directiva (DEC: Directiva 2001/20/CE), hasta el 30 de enero de 2025. Los procedimientos no sufrirán modificaciones y los promotores podrán presentar modificaciones sustanciales y notificaciones de fin de ensayo según lo exija el reglamento. EudraCT permanecerá activo durante el periodo de transición para permitir que estos ensayos sigan su curso.
No obstante, es importante señalar que las solicitudes de transición se pueden presentar en cualquier momento durante el periodo de transición de tres (3) años, y se anima a los promotores a completar el proceso con suficiente antelación dentro de dicho periodo para garantizar la continuidad de los ensayos clínicos en la UE más allá del 30 de enero de 2025, teniendo en cuenta los días festivos y la interrupción de plazos de dos (2) semanas en invierno.
Ensayos no transferibles
- Los ensayos que hayan concluido actualmente o que vayan a concluir justo antes del final del periodo de transición de EU/EEA no deben transicionar.
- Si se ha completado la notificación de fin de ensayo en todos los países miembros de EU/EEA, pero aún no se ha notificado el fin global del ensayo, el estudio no debe transicionar. En el marco de la Directiva, el fin global del ensayo y los resultados resumidos del ensayo deben publicarse a través de EudraCT.
- Los ensayos que comenzaron antes de la aplicación de la Directiva 2001/20/CE no se benefician de dicho procedimiento de transición. Si son ensayos clínicos de intervención y deben seguir realizándose una vez finalizada la fase de transición del Reglamento de Ensayos Clínicos (REC), se deberá presentar una nueva solicitud de ensayo clínico conforme al REC.
- Tampoco deben convertirse los ensayos pediátricos realizados fuera de la EU/EEA para los cuales se haya asignado un número de EudraCT.
- Los ensayos que se encuentren suspendidos una vez finalizado el periodo de transición no pueden someterse a transición. Reiniciar el ensayo en estas circunstancias requeriría la presentación de una nueva solicitud de ensayo clínico en virtud del REC.
El CTIS de la UE recibe actualizaciones técnicas de la EMA regularmente para mejorar sus características y funcionalidades. Cuando se realizan cambios importantes en el CTIS, la EMA emite notas de lanzamiento que describen lo que ha cambiado en el sistema. Las actualizaciones pueden incluir mejoras en las características y funcionalidades existentes, la adición de nuevas características y mejoras funcionales y técnicas. Un socio reglamentario experimentado puede abordar los desafíos potenciales y ayudar a los patrocinadores con la transición de ensayos para los ensayos existentes y futuros como parte de las estrategias de desarrollo clínico. Haga clic aquí para obtener más información sobre el CTIS y la experiencia de Freyr en el área: https://www.freyrsolutions.com/medical-devices/regulatory-affairs.









