

2 min de lectura
La FDA de US ha publicado un documento de guía que ayudará a la industria y al personal de la Agencia de Salud (AS) a determinar cuándo un cambio de software en un Dispositivo Médico requiere que un fabricante presente y obtenga la autorización de la FDA para una nueva notificación previa a la comercialización (510(k)). Esta guía tiene como objetivo mejorar la previsibilidad, la coherencia y la transparencia del proceso de toma de decisiones sobre "cuándo presentar", al ofrecer un enfoque menos gravoso y describir el marco reglamentario, las políticas y las prácticas que sustentan dicha decisión, específicamente en relación con los cambios de software. Analicemos la guía de la FDA en detalle.
Principios Rectores y Diagrama de Flujo de la FDA
Con el objetivo de ayudar a los fabricantes de Dispositivos Médicos a aplicar los principios principales, el documento proporciona un diagrama de flujo, aclaraciones adicionales y ejemplos necesarios para tomar decisiones sobre una nueva notificación previa a la comercialización 510(k) para un cambio de software realizado en un dispositivo ya aprobado en US. Además, se deben seguir varios principios rectores al utilizar esta guía para determinar si se debe presentar una nueva 510(k) para cambiar un dispositivo existente. Algunos de ellos son ampliamente conocidos y se derivan de la política actual de la FDA para el 510(k), y otros son necesarios para utilizar el esquema lógico mencionado en esta guía. Según la guía, el esquema proporcionado no puede cubrir todas las posibles complejidades relacionadas con dichos cambios y cómo afectan la decisión. Por lo tanto, para determinar la necesidad de una nueva notificación previa a la comercialización 510(k), los fabricantes de Dispositivos Médicos deben considerar los principios generales y el diagrama de flujo, como se resume a continuación.
- Cambios que afectan la seguridad o eficacia de un dispositivo
- Evaluación inicial basada en riesgos
- Consecuencias imprevistas de los cambios
- Uso de la gestión de riesgos
- Función de las pruebas (actividades de verificación y validación) para evaluar si un cambio podría afectar significativamente la seguridad y la eficacia
- Evaluación de cambios simultáneos para determinar si se requiere la presentación de una nueva 510(k)
- Dispositivo comparativo adecuado y el efecto acumulativo de los cambios
- Requisito de documentación (21 CFR Parte 820)
- Presentaciones 510(k) para dispositivos modificados
- Determinaciones de equivalencia sustancial
- Es probable que se requiera la presentación de una nueva 510(k) si un fabricante modifica su dispositivo para afectar la seguridad o eficacia del mismo. Sin embargo, los cambios que no tienen la intención de afectar la seguridad o eficacia de un dispositivo deben seguir siendo evaluados.
- Para determinar si un cambio o modificación podría afectar significativamente la seguridad o la eficacia, el fabricante debe realizar primero una evaluación basada en riesgos para saber si el cambio podría afectar la seguridad o la eficacia del dispositivo, ya sea de forma positiva o negativa. Esta evaluación basada en riesgos debe identificar y analizar todos los riesgos nuevos y los cambios en los riesgos existentes resultantes del cambio del dispositivo y conducir a una decisión inicial sobre si se requiere la presentación de una nueva 510(k).
- A veces, hay consecuencias adicionales no intencionadas o no planificadas que pueden desencadenarse durante las presentaciones de software. El diagrama de flujo debe evaluar estas consecuencias para determinar si es necesaria la presentación de una nueva 510(k).
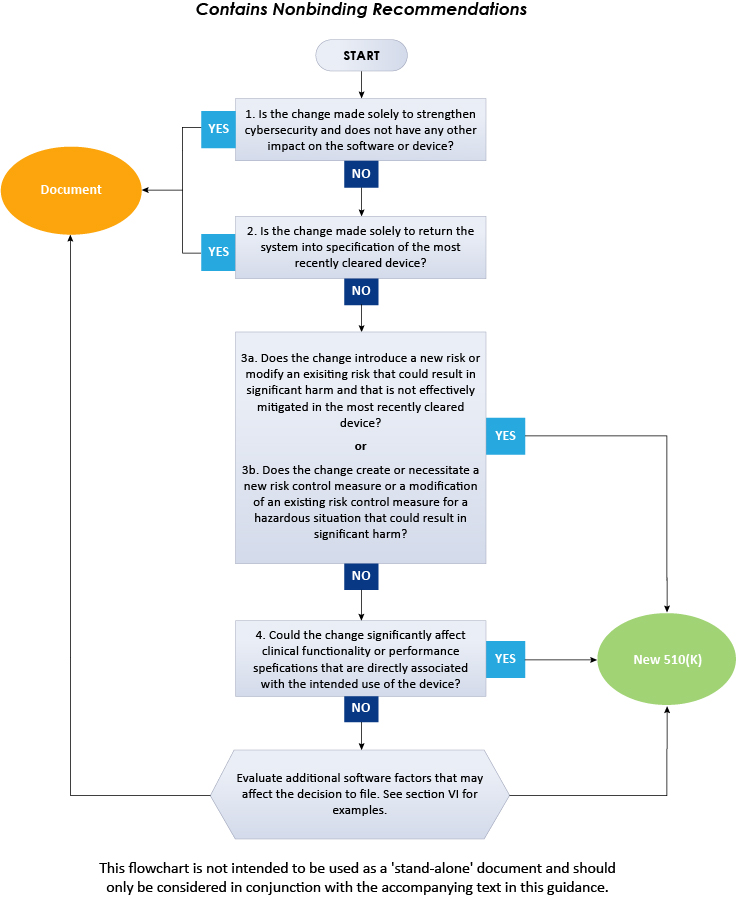
El diagrama de flujo anterior ilustra un procedimiento paso a paso a seguir para decidir sobre la presentación 510(k) para cambios de software en dispositivos existentes. En conclusión, la presente guía de la FDA describe en detalle el enfoque que deben seguir los fabricantes de Dispositivos Médicos al decidir si los cambios de software en un Dispositivo Médico existente requieren la presentación de una nueva 510(k). Para obtener más información sobre la guía de la FDA, consulte a Freyr, un experto reglamentario probado. Manténgase informado. Manténgase conforme.









