


Descripción general del registro de dispositivos médicos en Argentina
Argentina es uno de los países de rápido desarrollo en América Latina que ofrece oportunidades para las empresas de dispositivos médicos con un sistema de salud conocido por su dedicación a la seguridad del paciente y a los servicios médicos de alta calidad. El registro de dispositivos médicos en Argentina está supervisado por la autoridad reglamentaria: la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT).
![]()
Autoridad reglamentaria: Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT)
![]()
Normativa: Disposición 2318/2002 y Disposición 727/2013![]()
Vía reglamentaria: Sistema de Notificación Electrónica Asistida por Web de Dispositivos (WAND)![]()
Representante autorizado: Representante autorizado en Argentina (AAR)![]()
Requisito de SGC: ISO 13485 (ANMAT MDS) y MDSAP (miembro afiliado)![]()
Evaluación de datos técnicos: Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT)![]()
Requisitos de etiquetado: Anexo III.B de la Disposición 2318/2002 y Anexo V de la Disposición 727/2013.![]()
Formato de presentación: Electrónico (portal HELENA)![]()
Idioma: Español


Clasificación de Dispositivos Médicos en Argentina
En el proceso reglamentario de la ANMAT, el primer paso para determinar la vía de registro y el cumplimiento de las normativas de Argentina es establecer la clasificación del dispositivo médico. En Argentina, los dispositivos se clasifican en cuatro (04) clases según el riesgo (Clase I-IV).
| Clase de Dispositivo Médico | Criterios |
|---|---|
| Clase I | Bajo riesgo |
| Clase II | Riesgo bajo-moderado |
| Clase III | Riesgo alto-moderado |
| Clase IV | Alto riesgo |
| Clase de IVD | Criterios |
|---|---|
| Clase A | Diagnóstico de enfermedades no infecciosas o no transmisibles. |
| Clase B | Diagnóstico de enfermedades infecciosas, excepto las pertenecientes a la Clase C. |
| Clase C | Diagnóstico de enfermedades infecciosas de transmisión sexual, o transmitidas por la sangre o sus derivados, así como para la identificación de grupos sanguíneos. |
| Clase D | Para autoevaluación. |
Representante autorizado en Argentina (AAR)
El titular del registro de cualquier dispositivo médico en Argentina es legalmente responsable del registro y la comercialización del dispositivo en el país. Puede ser el fabricante del dispositivo o un representante autorizado local (AAR) en Argentina que actúe en nombre del fabricante.
Todos los Dispositivos Médicos comercializados en Argentina deben estar registrados en la ANMAT. El proceso de registro puede ser complejo y llevar mucho tiempo, por lo que a menudo se recomienda que los fabricantes extranjeros designen un AAR para que los ayude.
Registro de Dispositivos Médicos de la ANMAT
El proceso de registro de dispositivos médicos de la ANMAT es similar a los procesos de notificación y registro de Brasil, y el nivel de escrutinio necesario para la aprobación aumenta según la clasificación del dispositivo (Clase I, II, III y IV). Todos los fabricantes de dispositivos médicos también deben cumplir con el ANMAT-MDS, que es el equivalente en Argentina de las BPF (Buenas Prácticas de Fabricación) y también está alineado con la norma ISO 13485:2016.
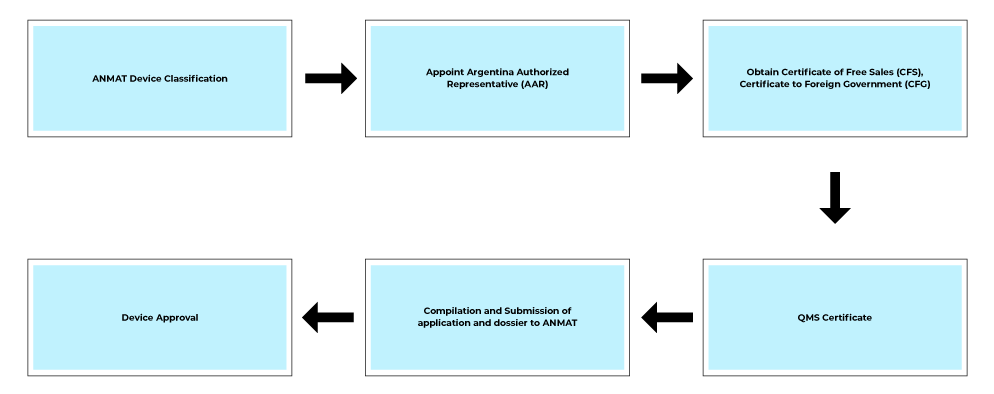
Flujo del proceso
Servicios posteriores a la aprobación
Freyr ayuda a los fabricantes extranjeros con la gestión integral del ciclo de vida de los dispositivos médicos, incluidas las actividades posteriores a la aprobación, tales como:
- Gestión de cambios posteriores a la aprobación: modificaciones de las aprobaciones de dispositivos médicos existentes, como la adición de nuevas variantes, accesorios y la incorporación de nuevas indicaciones de uso, entre otras.
- Mantenimiento de las aprobaciones y el registro mediante el pago puntual de las tasas administrativas y de registro.
- Renovación de licencias.
- Actuar como enlace entre la ANMAT y el fabricante.
- Notificación de eventos adversos.
- Gestión de importaciones.
Freyr ayuda a los fabricantes a identificar la clasificación de los dispositivos como primer paso. Freyr ayuda a los clientes a recorrer la vía reglamentaria y a obtener certificaciones al ayudar a resolver los inconvenientes reglamentarios implicados. Con una experiencia probada en el lanzamiento de numerosos dispositivos en la región, Freyr ofrece servicios reglamentarios End-to-End para dispositivos médicos.
Resumen
| Clase de dispositivos | Vía de registro (notificación o registro completo) | Plazos de la autoridad sanitaria | Validez del registro (años) |
|---|---|---|---|
| Dispositivos de Clase I | Registro completo | 4-6 meses | 5 años |
| Dispositivos de Clase II | Registro completo | 4-6 meses | 5 años |
| Dispositivos de Clase III | Registro completo | 6-8 meses | 5 años |
| Dispositivos de Clase IV | Registro completo | 6-8 meses | 5 años |
*Tenga en cuenta que factores como las limitaciones de capacidad, las actualizaciones reglamentarias y otras variables pueden dar lugar a prórrogas en los plazos de la autoridad sanitaria.
Experiencia de Freyr
- Servicios de informes de inteligencia reglamentaria.
- Servicios de clasificación oficial.
- Compilación de documentos técnicos.
- Servicios de registro de Dispositivos Médicos.
- Servicios de representante autorizado en Argentina (AAR).
- Servicios de importación.
- Permisos y autorizaciones de funcionamiento.
- Servicios de traducción.
- Servicios de Etiquetado y Artwork.
- Servicios de identificación y cualificación de distribuidores.
- Post-Market Surveillance.
- Servicios de renovación y transferencia de licencias.