¿Qué es el etiquetado reglamentario?
Última actualización en: agosto de 2024
El etiquetado reglamentario farmacéutico implica la creación, revisión y gestión de documentos fundamentales que comunican información esencial del producto a las partes interesadas, garantizando el cumplimiento de las normas reglamentarias mundiales. Los componentes principales incluyen la hoja de datos central (CDS) y la hoja de datos central de la empresa (CCDS), derivadas de fuentes como folletos para el investigador y datos posteriores a la comercialización. Este proceso es fundamental para transmitir información sobre seguridad y eficacia en las etiquetas específicas de cada país y cumplir con los requisitos de las autoridades sanitarias.
Con un enfoque en la armonización global, el etiquetado reglamentario farmacéutico aborda las crecientes exigencias reglamentarias, abarcando nuevas autorizaciones de productos, presentaciones ante las autoridades sanitarias, actividades posteriores a la aprobación y gestión del ciclo de vida. La precisión y el cumplimiento de las directrices en constante evolución son fundamentales para el éxito del etiquetado reglamentario farmacéutico, ya que influyen en la autorización de comercialización, el perfil de seguridad y la viabilidad reglamentaria general de un producto.
Freyr, líder en servicios End-to-End de etiquetado reglamentario de medicamentos, cuenta con un equipo especializado de más de 180 expertos globales en etiquetado, que destacan en la redacción de documentos fundamentales como folletos para el investigador (IB), fichas técnicas de desarrollo e información de seguridad básica de desarrollo. El uso de la inteligencia artificial mejora la precisión y agiliza la implementación y revisión de las fichas técnicas. Gracias a una plantilla de CCDS optimizada y a procesos orientados a la precisión, los servicios integrales de Freyr satisfacen con eficacia las necesidades dinámicas de la industria farmacéutica y ofrecen un apoyo inigualable para el cumplimiento del etiquetado y el éxito reglamentario.
¿Por qué es importante el etiquetado reglamentario en el sector farmacéutico?
- Garantía de la seguridad del paciente y comunicación de información: El etiquetado reglamentario es fundamental para la seguridad del paciente. Las etiquetas proporcionan información esencial sobre el uso de los medicamentos, las dosis, los efectos secundarios y las contraindicaciones. Los pacientes, los médicos prescriptores, los profesionales sanitarios y los cuidadores confían en estas etiquetas para tomar decisiones informadas. Un etiquetado claro y preciso reduce el riesgo de errores de medicación, acontecimientos adversos y un uso incorrecto.
Garantiza que los pacientes reciban el tratamiento adecuado y comprendan su uso correcto. Asimismo, las autoridades reglamentarias exigen que cada producto farmacéutico en el mercado disponga de un etiquetado que permita comunicar eficazmente la información sobre el tratamiento. - Cumplimiento y mitigación de riesgos: el cumplimiento de las normativas de etiquetado no es solo una formalidad, sino un requisito legal. Los organismos reglamentarios como la Administración de Medicamentos y Alimentos de EE. UU. (FDA), la Agencia Europea de Medicamentos (EMA), entre otros, exigen un etiquetado preciso y exhaustivo. El incumplimiento puede dar lugar a multas reglamentarias, daños a la reputación de la marca e incluso la paralización temporal de las líneas de producción. Las empresas farmacéuticas deben demostrar que sus procesos, métodos, pruebas y equipos de etiquetado son capaces de producir de forma constante productos seguros y eficaces. Un etiquetado debidamente validado mitiga los riesgos y garantiza el cumplimiento de las buenas prácticas de fabricación (GMP).
- Acceso al mercado y armonización global: Las etiquetas bien estructuradas facilitan el acceso al mercado global. Un etiquetado coherente en todas las regiones agiliza los procesos, reduce las redundancias y se alinea con las normas armonizadas. A medida que los organismos reguladores internacionales adoptan los requisitos de validación de las GMP, incluida la serialización, las cadenas de suministro farmacéuticas se enfrentan a una mayor complejidad. Las empresas que priorizan el cumplimiento del etiquetado generan confianza, mejoran la aceptación en el mercado y se posicionan para tener éxito en un entorno competitivo.
¿En qué consiste el proceso de aprobación de etiquetas?
El proceso de aprobación del etiquetado en la industria farmacéutica comprende múltiples etapas para garantizar que toda la información relacionada con el medicamento sea precisa, cumpla con la normativa y sea clara tanto para los profesionales sanitarios como para los pacientes. Comienza con la redacción del contenido de la etiqueta, que incluye detalles sobre la dosis, la administración, la seguridad y las advertencias. A continuación, los equipos médicos y reglamentarios revisan internamente este borrador para cerciorarse de que se ajusta a las normas reglamentarias locales e internacionales. Una vez finalizada, la etiqueta se presenta a las autoridades sanitarias para su aprobación, donde se somete a un riguroso examen para verificar que cumple con los requisitos de seguridad y eficacia. Solo tras recibir la aprobación oficial se puede utilizar la etiqueta para comercializar el medicamento.
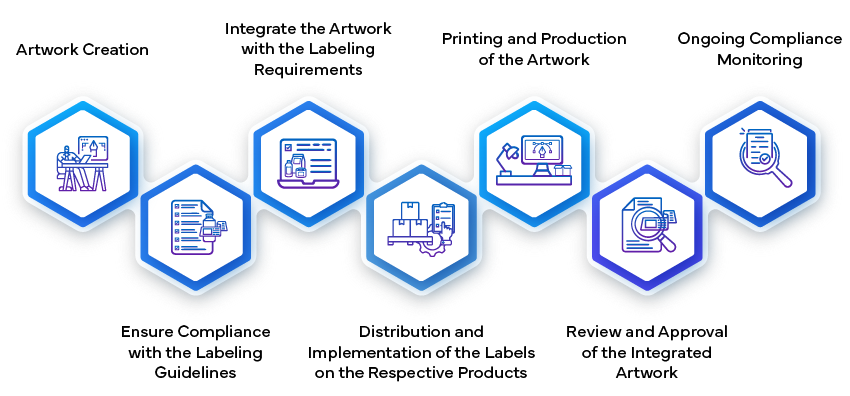
- Creación y presentación de la etiqueta:
- Recopilación inicial de datos: Las empresas farmacéuticas recopilan todos los datos relevantes para la etiqueta del medicamento. Esto incluye información sobre la eficacia, la seguridad, las dosis, las indicaciones, las contraindicaciones y los riesgos potenciales. La etiqueta sirve como una herramienta de comunicación fundamental para los profesionales sanitarios y los pacientes.
- Presentación ante las autoridades reglamentarias: la empresa envía los datos de las etiquetas a los organismos reglamentarios, como la Administración de Medicamentos y Alimentos de EE. UU. (FDA) o la Agencia Europea de Medicamentos (EMA). Estas agencias evalúan los datos para garantizar que el medicamento ofrece beneficios que superan sus riesgos conocidos y potenciales para la población prevista.
- Análisis contextual: Los revisores analizan la afección o enfermedad de destino para la que se indica el medicamento. Tienen en cuenta el panorama terapéutico existente y sopesan los riesgos del medicamento frente a sus beneficios. Por ejemplo, un medicamento destinado a tratar una enfermedad potencialmente mortal para la que no existe otro tratamiento alternativo puede aprobarse incluso si los riesgos fueran inaceptables para una enfermedad que no suponga un riesgo para la vida.
- Evaluación de datos clínicos: Los evaluadores de la FDA examinan la información sobre los beneficios y riesgos clínicos presentada por el fabricante del medicamento. Tienen en cuenta cualquier incertidumbre derivada de datos imperfectos o incompletos. Por lo general, la agencia espera resultados de ensayos clínicos bien diseñados para validar la eficacia y la seguridad del medicamento.
- Creación del diseño de arte:
- Una vez que se aprueba el contenido de la etiqueta, el siguiente paso es crear el diseño del etiquetado (Artwork). Esto implica diseñar los elementos visuales, la maquetación, las fuentes y los gráficos. El diseño debe ajustarse a las directrices reglamentarias y reflejar con precisión la información de la etiqueta.
- El diseño de la etiqueta se somete a revisiones internas dentro de la compañía farmacéutica para garantizar su coherencia y cumplimiento. Incluye detalles como instrucciones de dosificación, advertencias, condiciones de almacenamiento e información de contacto.
- El diseño de arte final se presenta a las autoridades reglamentarias para su aprobación. Este paso garantiza que la presentación visual de la etiqueta cumpla con los estándares de calidad y comunique información fundamental a los usuarios de manera eficaz.
- Fabricación e implementación:
- Una vez aprobado, el diseño de la etiqueta pasa a ser parte fundamental del envasado del medicamento. Los fabricantes se aseguran de que las etiquetas estén adheridas correctamente a cada unidad de producto (por ejemplo, frascos, blísteres o viales).
- Los procedimientos de control de calidad verifican que las etiquetas cumplan con las especificaciones, lo que incluye un contenido preciso, legibilidad y el seguimiento de las pautas de diseño.
- La etiqueta actúa como un puente entre la compañía farmacéutica, las agencias reglamentarias, los profesionales de la salud y los pacientes. Desempeña un papel fundamental para garantizar el uso seguro y eficaz de los medicamentos a lo largo del ciclo de vida del producto.
¿Cuáles son los desafíos más comunes en el etiquetado reglamentario?
Entre los desafíos más comunes en el etiquetado reglamentario se encuentran mantenerse al día con los requisitos reglamentarios en constante evolución, gestionar el etiquetado multilingüe y garantizar la coherencia en diversas carteras de productos. La naturaleza dinámica de las normas reglamentarias para el etiquetado farmacéutico exige una vigilancia continua para estar al tanto de los últimos requisitos. Adaptarse a las regulaciones cambiantes e implementar con rapidez las actualizaciones necesarias en el contenido y el formato del etiquetado es fundamental para mantener el cumplimiento y garantizar la seguridad del paciente.
| Desafío | Descripción |
|---|---|
| Requisitos reglamentarios en evolución | Hacer frente a regulaciones y pautas en constante cambio, lo que exige actualizaciones continuas en la documentación de etiquetado. |
| Armonización global | Garantizar la coherencia en la información del producto en diversas regiones, alineándose con los variados requisitos de las distintas autoridades sanitarias. |
| Integración de datos posteriores a la comercialización | Gestionar la incorporación de datos de seguridad y eficacia posteriores a la comercialización en el etiquetado, manteniendo la precisión y la relevancia. |
| Cumplimiento de las normas de etiquetado locales | Cumplir con las normas de etiquetado específicas de cada país, abordando las variaciones lingüísticas, culturales y de formato. |
| Gestión eficaz de cambios en el etiquetado | Optimizar los procesos para rastrear, implementar y documentar los cambios en el etiquetado de forma rápida y precisa. |
El etiquetado multilingüe plantea un desafío importante para las compañías farmacéuticas que operan en mercados globales. Traducir con precisión el contenido del etiquetado a varios idiomas y, al mismo tiempo, cumplir con los matices lingüísticos y reglamentarios regionales requiere atención al detalle y procesos sólidos de gestión de traducciones. Garantizar la coherencia y la claridad entre las diferentes versiones de idiomas es fundamental para comunicar eficazmente información vital a poblaciones de pacientes diversas.
Mantener la coherencia en todas las carteras de productos presenta otro desafío común en el etiquetado reglamentario. Las compañías farmacéuticas suelen gestionar varios productos con diferentes requisitos de etiquetado, formulaciones e indicaciones. Lograr la coherencia y el cumplimiento en diversas líneas de productos y, al mismo tiempo, satisfacer las demandas reglamentarias específicas de cada producto requiere procesos y sistemas eficientes para garantizar la uniformidad en el contenido, el formato y los mensajes del etiquetado.
¿Cuáles son las principales normas que regulan el etiquetado farmacéutico?
El etiquetado farmacéutico se rige por un conjunto complejo de regulaciones diseñadas para garantizar la seguridad, la eficacia y el uso preciso de los medicamentos. A continuación, se enumeran algunas de ellas:
FDA de EE. UU. (Administración de Medicamentos y Alimentos de Estados Unidos)
La FDA de EE. UU. rige el etiquetado farmacéutico mediante un conjunto estricto de normativas descritas en el Título 21 del Código de Regulaciones Federales (CFR). Estas normativas exigen que las etiquetas proporcionen información exhaustiva, incluidas las indicaciones del medicamento, las instrucciones de uso, las contraindicaciones y los posibles efectos secundarios. La FDA destaca la importancia de un lenguaje claro, preciso y sin ambigüedades para garantizar la seguridad del paciente y una toma de decisiones informada por parte de los profesionales sanitarios. Asimismo, los requisitos de etiquetado de la FDA se extienden a varios aspectos como el envase, los prospectos y el etiquetado electrónico, lo que garantiza que toda la información sea accesible y estandarizada en los diferentes formatos. El cumplimiento de estas normativas es obligatorio para la aprobación de medicamentos y su presencia continuada en el mercado de Estados Unidos.
EMA (European Medicines Agency)
La EMA supervisa el etiquetado farmacéutico en la EU (European Union) a través de directivas y directrices diseñadas para armonizar el etiquetado en todos los Member States. La Directiva 2001/83/CE de la Comisión Europea es fundamental en estos esfuerzos, ya que especifica los requisitos para el SmPC, los prospectos para pacientes y las etiquetas de los envases. La EMA garantiza que el etiquetado incluya información esencial tanto para los profesionales de la salud como para los pacientes, lo que promueve el uso seguro y eficaz de los medicamentos en toda la EU (European Union). Además, el etiquetado debe estar disponible en los idiomas oficiales de los Member States donde se comercializa el medicamento, lo que refleja el compromiso de la EMA con la accesibilidad y la atención centrada en el paciente.
TGA (Therapeutic Goods Administration)
En Australia, la TGA se encarga de regular el etiquetado farmacéutico en virtud de la Ley de Productos Terapéuticos de 1989 (Therapeutic Goods Act 1989). Las directrices de la TGA exigen que las etiquetas de los medicamentos proporcionen información clara, precisa y completa sobre el producto, incluidos sus ingredientes, indicaciones, dosificación y riesgos potenciales. Los requisitos de etiquetado están diseñados para proteger la salud pública al garantizar que los consumidores y los profesionales de la salud dispongan de la información necesaria para utilizar los medicamentos de forma segura y eficaz. La TGA también otorga una importancia significativa a la legibilidad de las etiquetas, exigiendo que estén redactadas en un inglés sencillo y que la información fundamental se muestre de forma destacada para evitar un uso incorrecto y errores de medicación.
Health Canada
Health Canada regula el etiquetado farmacéutico a través de un marco que prioriza la seguridad y el bienestar de los pacientes y los profesionales sanitarios. La Ley de Alimentos y Medicamentos y sus normativas asociadas describen los requisitos para las etiquetas de los medicamentos, que deben incluir información detallada sobre la composición, las indicaciones, las contraindicaciones y los posibles efectos secundarios del producto. Health Canada también exige que las etiquetas sean bilingües, presentadas en inglés y francés, para adaptarse a la diversidad lingüística del país. Además, Health Canada actualiza periódicamente sus requisitos de etiquetado para reflejar las nuevas pruebas científicas y las cambiantes necesidades de salud pública, lo que garantiza que el etiquetado siga siendo pertinente y eficaz para promover el uso seguro de los medicamentos.
PMDA (Pharmaceuticals and Medical Devices Agency)
La PMDA, la autoridad reglamentaria de Japón, supervisa el etiquetado farmacéutico de conformidad con la Ley de Asuntos Farmacéuticos y las directrices relacionadas. La PMDA exige que las etiquetas de los medicamentos proporcionen información exhaustiva, incluidas las indicaciones, las instrucciones de dosificación y los posibles efectos adversos, en un formato que sea fácil de entender tanto para los profesionales de la salud como para los pacientes. La PMDA también exige que las etiquetas incluyan advertencias y precauciones específicas para la población japonesa, teniendo en cuenta factores como las diferencias genéticas y las prácticas culturales. Este enfoque garantiza que los medicamentos se utilicen de manera segura y eficaz en Japón, con un etiquetado adaptado a las necesidades exclusivas del mercado local.
NMPA (National Medical Products Administration)
En China, la NMPA rige el etiquetado farmacéutico a través de un marco reglamentario que enfatiza la precisión, la claridad y la seguridad. La Ley de Administración de Medicamentos de la República Popular China describe los requisitos para las etiquetas de los medicamentos, las cuales deben incluir información sobre las indicaciones, la dosificación, las contraindicaciones y los posibles efectos secundarios del fármaco. La NMPA también exige que el etiquetado se presente en chino simplificado para garantizar su accesibilidad a la población local. Además, la NMPA exige que las etiquetas se sometan a una revisión rigurosa durante el proceso de aprobación del medicamento para garantizar el cumplimiento de las normas nacionales y proteger la salud pública mediante la prevención de errores y el uso incorrecto de los medicamentos.
¿Cómo puede ayudar un socio reglamentario a cumplir con los requisitos de etiquetado?
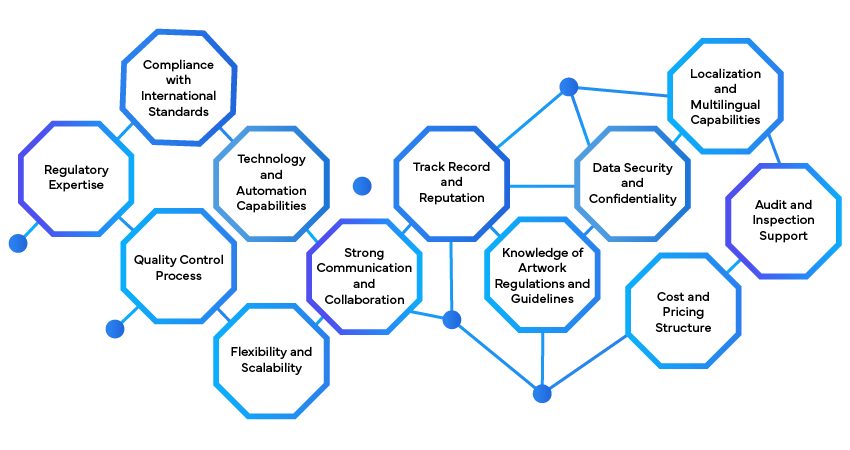
Un socio reglamentario es fundamental para lograr el cumplimiento de los requisitos de etiquetado al ofrecer experiencia especializada y un apoyo integral. Estos guían a las empresas a través del complejo panorama reglamentario, asegurándose de que los materiales de etiquetado —incluidos envases, prospectos y etiquetas electrónicas— cumplan los requisitos específicos de las diferentes autoridades sanitarias, como la FDA de EE. UU., la EMA, la TGA, Health Canada, la PMDA y la NMPA. Esto implica comprender y aplicar las normativas más recientes, que pueden variar significativamente entre regiones, para garantizar que toda la información del producto sea precisa, completa y reglamentaria.
Además, un socio reglamentario ayuda a optimizar el proceso de etiquetado al ofrecer servicios esenciales como la creación, revisión y validación de contenidos. Ayudan a redactar y revisar el contenido del etiquetado para alinearlo con las normas reglamentarias y garantizar que se incluya toda la información necesaria, desde las listas de ingredientes y las instrucciones de uso hasta las advertencias de seguridad y las condiciones de almacenamiento. Esto reduce el riesgo de errores y omisiones que podrían dar lugar a retrasos reglamentarios o retiradas del mercado, lo que acelera el tiempo de comercialización de los nuevos productos.
Asimismo, un socio reglamentario ayuda a las empresas a mantener el cumplimiento continuo mediante la supervisión de las actualizaciones reglamentarias y la implementación de los cambios necesarios. Ofrecen asesoramiento estratégico sobre cómo adaptar las etiquetas a las nuevas directrices o a los requisitos de los mercados emergentes, lo que ayuda a las empresas a evitar problemas de incumplimiento y garantiza que sus productos sigan cumpliendo con las regulaciones actuales. Al aprovechar su experiencia y mantenerse al día con los cambios reglamentarios, un socio reglamentario ayuda a las empresas a desenvolverse en el dinámico panorama del etiquetado de manera eficiente y eficaz.
¿Cómo pueden las empresas empezar a utilizar los servicios de etiquetado reglamentario?
Para empezar a utilizar los servicios de etiquetado reglamentario, las empresas deben evaluar primero sus necesidades específicas de etiquetado en función de los mercados de destino y los requisitos reglamentarios. A continuación, deben asociarse con un proveedor de servicios reglamentarios fiable que tenga experiencia en normas de etiquetado globales. Este proveedor puede ayudar a redactar, revisar y actualizar las etiquetas para garantizar el cumplimiento. Además, la implementación de un sistema de gestión de etiquetado centralizado ayuda a agilizar el proceso, garantizando la coherencia en todas las etiquetas de los productos. Las auditorías y actualizaciones periódicas son esenciales para mantener las etiquetas alineadas con la evolución de las normativas.
¿Pueden los servicios de etiquetado reglamentario ayudar en el seguimiento posterior a la comercialización?
Sí, los servicios de etiquetado reglamentario pueden ayudar en el seguimiento posterior a la comercialización de los productos farmacéuticos. Estos servicios desempeñan un papel crucial en el apoyo a la vigilancia posterior a la comercialización al facilitar la gestión de las actualizaciones de etiquetado, la gestión de los cambios de etiquetado relacionados con la seguridad y la garantía del cumplimiento de los requisitos reglamentarios posteriores a la aprobación. Al mantener información de etiquetado precisa y actualizada, los servicios de etiquetado reglamentario ayudan a las empresas farmacéuticas a responder a las preocupaciones de seguridad e implementar los cambios necesarios de manera oportuna para respaldar el cumplimiento reglamentario continuo y la seguridad del paciente.
Además, los servicios de etiquetado reglamentario pueden ayudar en la difusión eficiente de información de seguridad actualizada a los profesionales de la salud y a los pacientes. En caso de nuevos hallazgos de seguridad o cambios en los perfiles de riesgo de los productos farmacéuticos, los expertos en etiquetado reglamentario pueden ayudar a actualizar rápidamente el contenido del etiquetado para reflejar los datos de seguridad y los requisitos reglamentarios más recientes. Este enfoque proactivo para el seguimiento posterior a la comercialización y las actualizaciones de etiquetado respalda la comunicación oportuna de información de seguridad importante a los proveedores de atención médica y a los pacientes, lo que contribuye a mejorar la farmacovigilancia y la atención al paciente.
En general, los servicios de etiquetado reglamentario brindan un valioso apoyo en el seguimiento posterior a la comercialización al garantizar que los productos farmacéuticos mantengan un etiquetado preciso y conforme a la normativa durante todo su ciclo de vida. Al aprovechar la experiencia de los profesionales reglamentarios y los procesos eficientes de gestión del etiquetado, las empresas pueden abordar de manera eficaz las consideraciones de seguridad posteriores a la comercialización y las obligaciones reglamentarias, contribuyendo así a la seguridad y eficacia continuas de sus productos en el mercado.
¿Por qué elegir a Freyr?
![sobre-nosotros]()
Una década de excelencia en el etiquetado reglamentario
![sobre-nosotros]()
Más de 180 expertos globales en servicios de etiquetado
![sobre-nosotros]()
Especializados en la creación y gestión de documentos esenciales
![sobre-nosotros]()
Experiencia en folletos para investigadores, hojas de datos principales y fichas técnicas de la compañía
![sobre-nosotros]()
Comprometidos con el cumplimiento global y la precisión
![sobre-nosotros]()
Utiliza la inteligencia artificial (IA) para una navegación reglamentaria eficiente


Datos rápidos


Preguntas frecuentes
Las hojas de datos de seguridad centrales (CDS) proporcionan un resumen consolidado de información crítica sobre medicamentos, incluidas las indicaciones, las dosis y los perfiles de seguridad. Garantizan una comunicación coherente de los detalles esenciales en los mercados globales, lo que facilita el cumplimiento reglamentario y la toma de decisiones informadas. Las CDS también sirven como referencia para crear etiquetas de productos locales.
Los folletos del investigador (IB) detallan los datos de los ensayos clínicos y la información sobre el desarrollo de medicamentos para uso en investigación, mientras que las Company Core Data Sheets (CCDS) resumen los datos clave de seguridad y eficacia con fines reglamentarios globales, guiando el contenido y las actualizaciones del etiquetado. Las CCDS se utilizan para crear etiquetas específicas de productos para su aprobación en el mercado.
La inteligencia artificial mejora el etiquetado reglamentario al automatizar el análisis de datos, mejorar la precisión en la creación de contenido y acelerar la revisión de documentos. Las herramientas de IA agilizan los procesos de etiquetado y garantizan la coherencia en los diversos requisitos reglamentarios. También ayudan a predecir y abordar posibles problemas de cumplimiento.
El etiquetado multilingüe garantiza que los productos farmacéuticos sean accesibles para diversas poblaciones de pacientes, cumpliendo con los requisitos reglamentarios regionales y mejorando la seguridad al proporcionar instrucciones y advertencias claras y comprensibles en varios idiomas. Esto reduce el riesgo de falta de comunicación y errores en la administración de medicamentos.
Un sistema centralizado de gestión del etiquetado coordina la creación, revisión y actualización de los documentos de etiquetado, garantizando la coherencia y el cumplimiento en los mercados mundiales. Agiliza los procesos y mantiene información precisa y actualizada sobre los productos. Este sistema también ayuda a gestionar de forma eficiente los cambios de etiquetado y las actualizaciones reglamentarias.
Structured Product Labeling (SPL) es un formato basado en XML utilizado para el etiquetado de medicamentos que estandariza y organiza la información del producto. Garantiza la coherencia y facilita el intercambio de datos entre las agencias reglamentarias y los fabricantes. Structured Product Labeling (SPL) apoya la gestión eficiente de la información de etiquetado durante todo el ciclo de vida del producto.
El número de localización global (GLN, por sus siglas en inglés) es un identificador único que se utiliza para reconocer ubicaciones y entidades dentro de la cadena de suministro. Ayuda a rastrear y gestionar los productos farmacéuticos con precisión en los mercados globales. Los GLN garantizan una distribución de productos y una gestión de inventario precisas y eficientes.
El código nacional de medicamentos (NDC) es un identificador único para los medicamentos, asignado por la FDA. Ayuda en la identificación precisa de los productos farmacéuticos y facilita la gestión y el seguimiento del inventario. El NDC es crucial para la dispensación precisa de medicamentos y los informes reglamentarios.
Un folleto del investigador (IB) proporciona información detallada sobre los datos clínicos y preclínicos de un medicamento en investigación. Se utiliza para informar a los investigadores de los ensayos clínicos sobre la seguridad, la eficacia y la dosis del medicamento con fines de estudio. El IB también respalda la toma de decisiones éticas e informadas en la investigación clínica.